


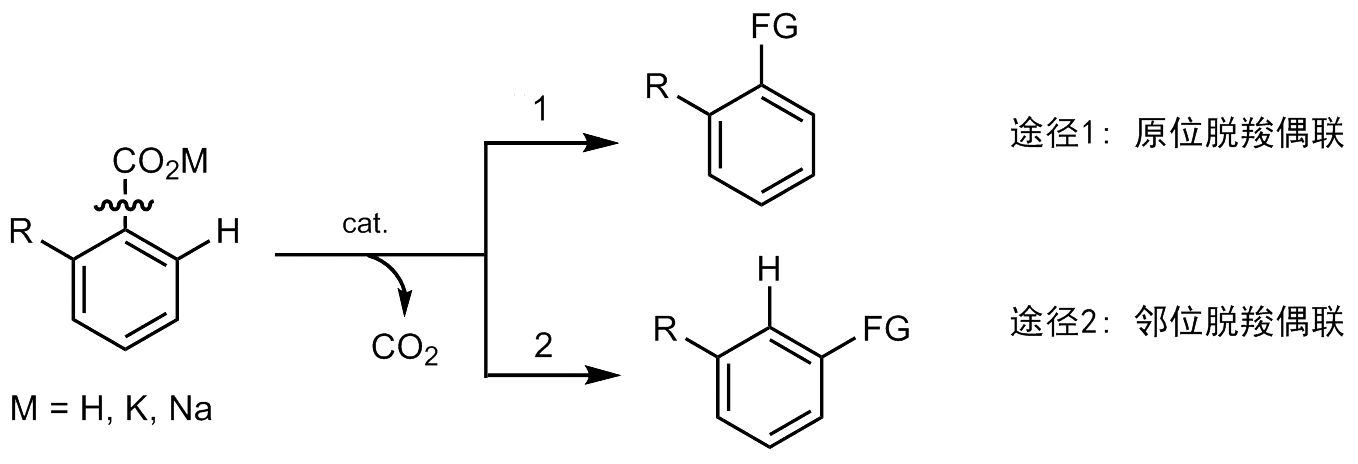
脱羧偶联反应可以克服其他偶联反应在区域选择性上的一些局限性,且芳香酸具有价廉、易得、稳定、易存储、品种多样等诸多优点,因此,脱羧偶联反应作为构建C―C、C―杂键的重要手段受到了极大关注[7],已广泛应用于合成生物活性分子和药物分子等。例如,2006年,Goossen等[8]把分子间的脱羧偶联应用到了Suzuki偶联反应中,高效合成了多种药物重要中间体——联苯类化合物。根据所形成新键的位置不同,可将脱羧偶联反应分为两类:(1)新键的形成选择性地发生在羧基的原位(图1,途径1);(2)羧基邻位形成新键的脱羧偶联反应(图1,途径2)。在途经2中,羧基作为导向基,在其邻位引入官能团后,继而脱去,即羧酸作为无痕导向基,充当可移去导向基的功能。通过此途径,可以由邻或对位取代苯甲酸类化合物出发制备通过传统付-克反应难以合成的间位取代芳香化合物,从而弥补了传统芳烃亲电取代反应的不足(传统芳烃亲电取代反应不能在活化的邻、对位定位基的间位直接引入基团)。
图1
1 烯基化反应
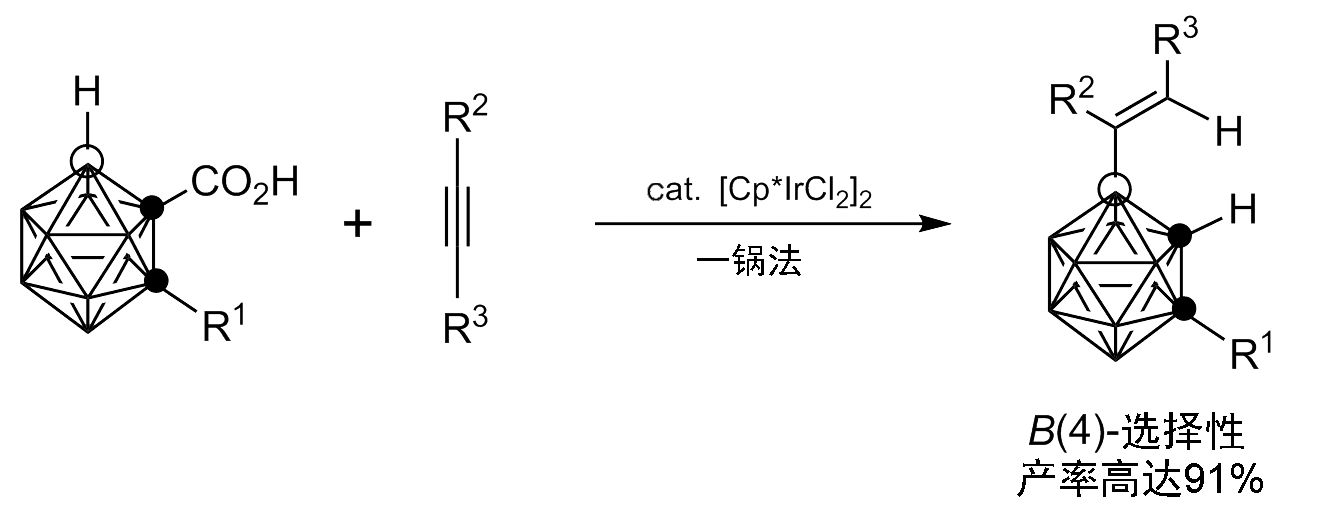
传统的芳烃付-克烃基化反应可以在活化基的邻、对位引入烃基,而不能直接引入烯基。2010年,Satoshi等[22]在铑催化剂和银盐氧化剂的存在下,以芳香羧酸和苯乙烯为原料,通过羧基导向的邻位烯基化及脱羧串联反应,经过一锅两步法得到一系列间位取代的二苯乙烯衍生物(图2)。2008年,Satoshi等[23]利用钯催化剂,一水合醋酸铜为添加剂,实现了吲哚-3-甲酸羧基邻位的C―H烯基化/脱羧偶联反应(图3)。利用此催化体系,也可以实现吡咯-2-甲酸、噻吩-2-甲酸、呋喃-2-甲酸、苯并噻吩-2-甲酸、苯并呋喃-2-甲酸的邻位烯基化/脱羧偶联反应。随后,他们发现芳香羧酸和苯乙烯及其衍生物也可在铑催化下发生类似反应[24]。2014年,Quan和Xie[25]发展了以铱为催化剂,在醋酸银以及醋酸铜存在下,采用碳硼烷和炔为原料,羧基邻位的B―H键可以选择性发生烯基化及脱羧反应(图4)。通过对反应过程中关键中间体的确认,他们提出了反应可能经过铱调节的B―H键活化、炔的插入、质子化以及脱羧等串联途径。
图2
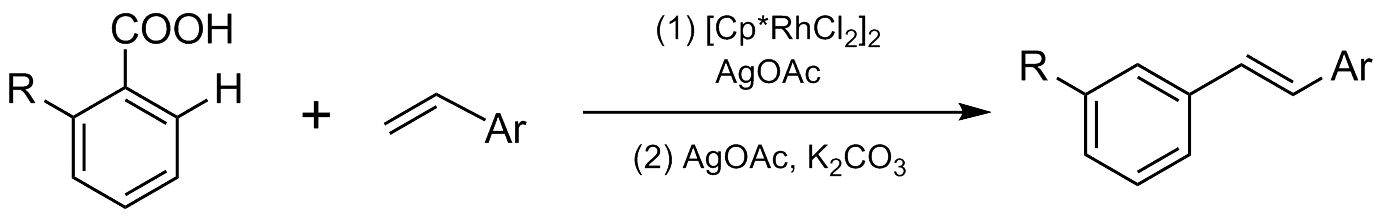
图3
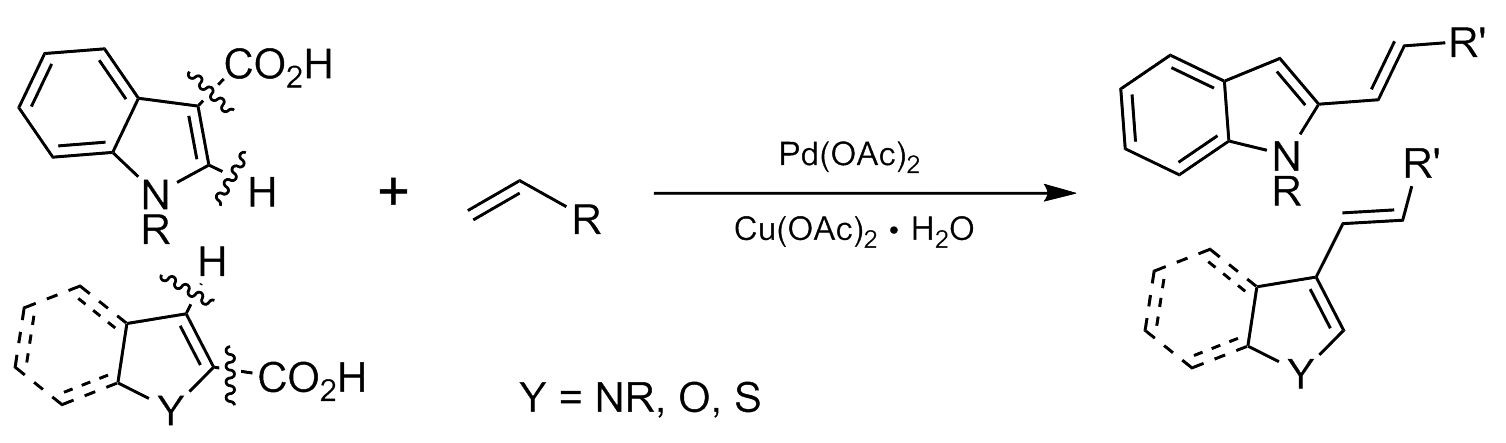
图4
2 芳基化反应
图5
近年来,自然界丰富、廉价的C―H化合物使过渡金属催化的C―H键功能化反应为传统C―C、C―杂键的形成提供了又一极具吸引力的选择,基于C―H键功能化的偶联反应作为一种重要的合成手段得到了迅速的发展,受到了广泛的关注[27-34]。最近,苏伟平等[35]、游劲松等[36]先后报道了铑催化下,芳香羧酸和芳香杂环类化合物通过羧基邻位的C―H芳基化、脱羧偶联反应构建2-芳基杂芳环化合物的新方法(图6)。其中,2-芳基杂芳环化合物是很多天然产物、生物活性分子的重要骨架。采用这种方法,苏伟平等合成了克级规模的生物活性分子3,5-取代的2-芳基噻吩化合物。特别一提的是,克级规模的生物活性化合物通过传统的合成方法很难得到。
图6
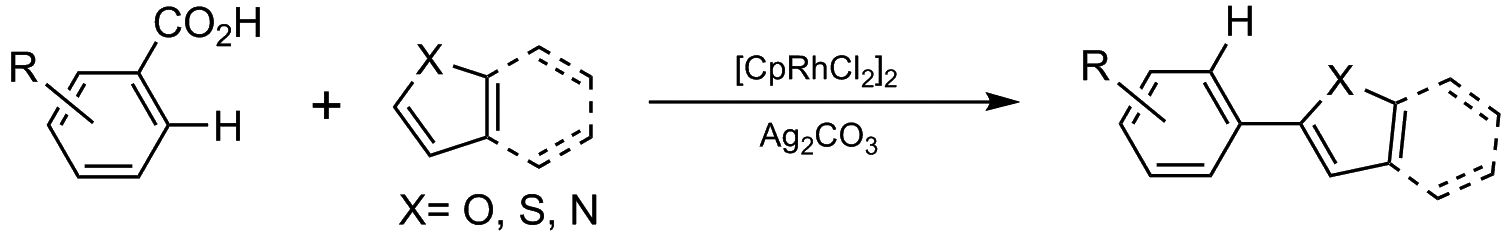
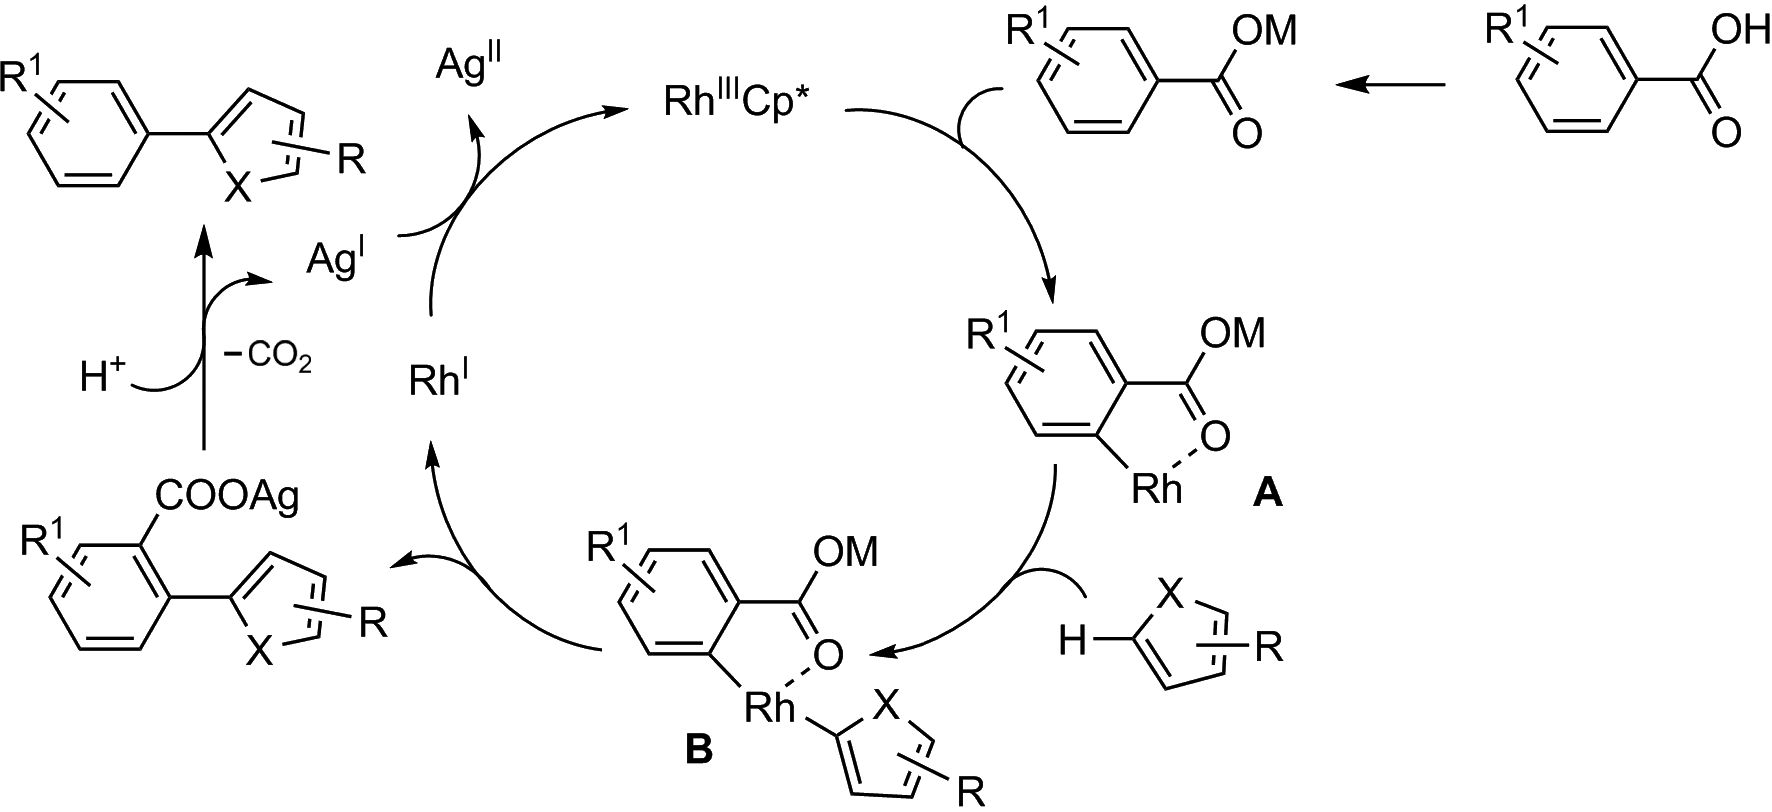
他们提出反应可能按照如图7所示的历程进行。反应中催化剂活性中心铑先和羧酸中的氧原子配位,促使羧基邻位C―H键活化并形成金属环化物A,环化物A和杂芳烃反应形成重要的杂芳烃-金属环化物中间体B,B经过还原消除、脱羧以及脱酸质子化反应后给出最终产物。
图7
3 酰胺化反应
图8
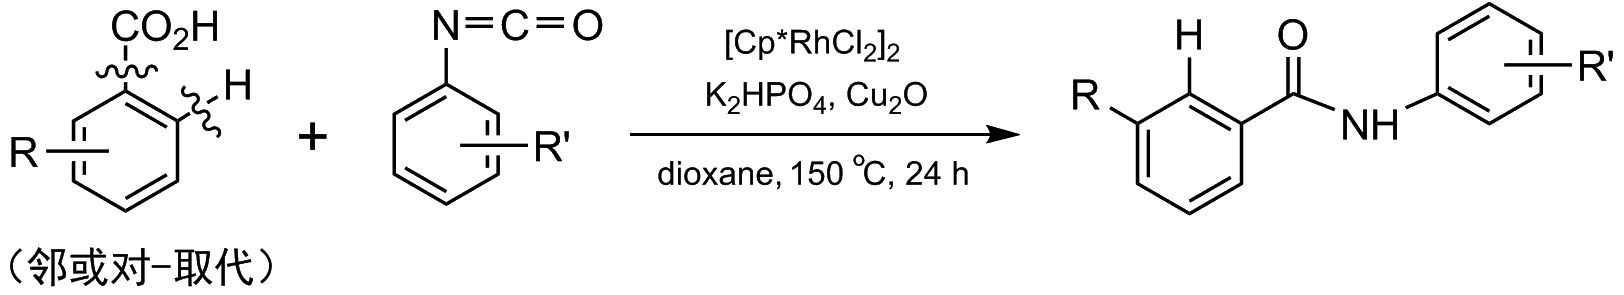
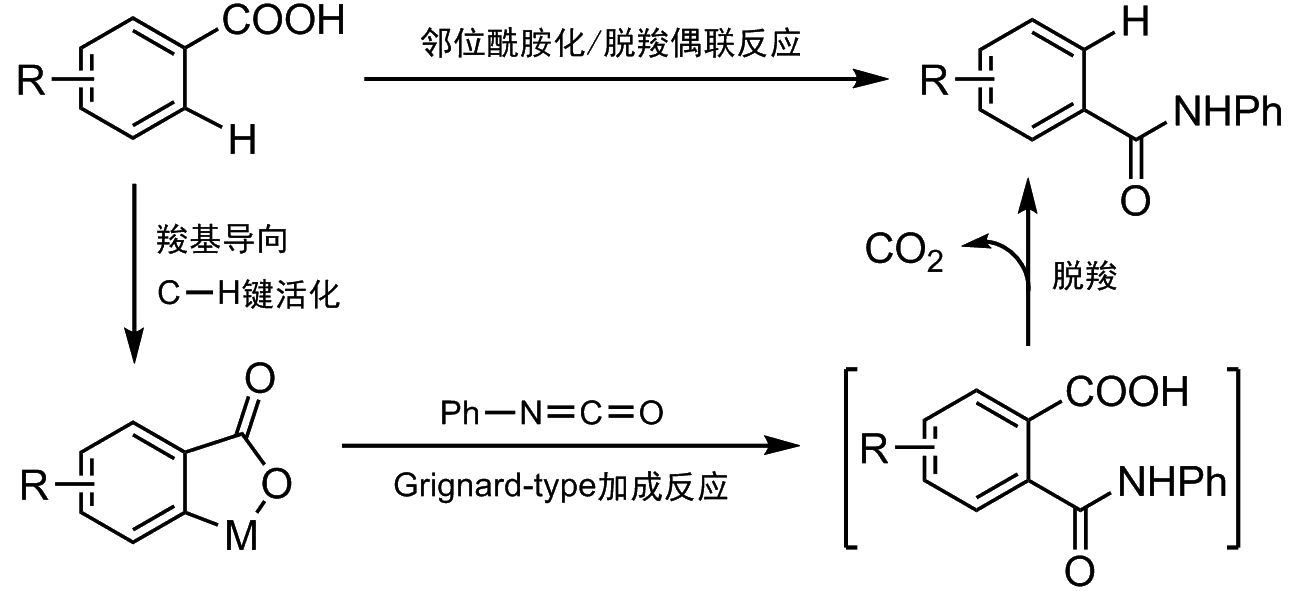
在反应过程中,首先经历了过渡金属催化的羧基辅助邻位碳氢官能团化反应,形成的金属环化物和异氰酸酯发生Grignard-type的加成反应,加成产物脱去一分子二氧化碳,质子化后给出目标产物(图9)。
图9
4 串联环化反应
图10
5 C—杂键的形成
图11
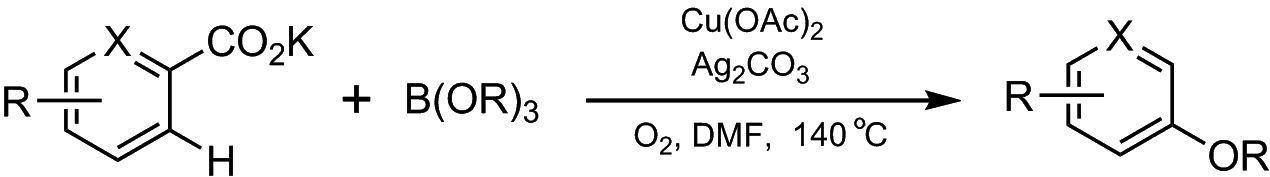
图12
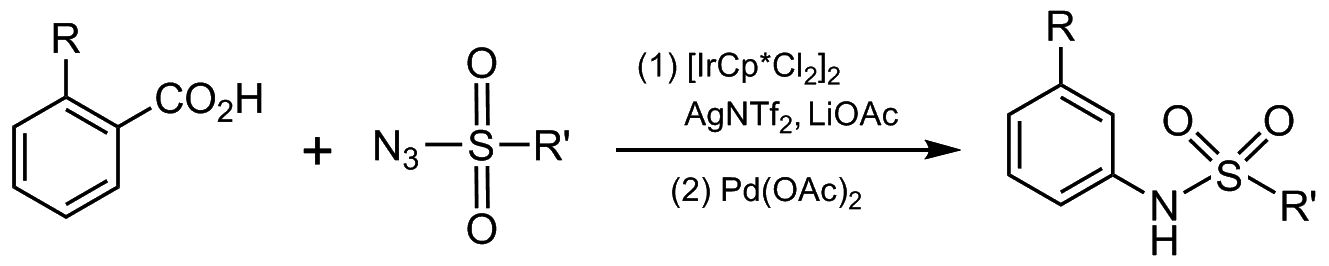
6 总结与展望
羧基无痕导向的脱羧偶联反应作为构建C―C、C―杂键的重要手段,虽然已被应用于一些重要化合物的合成中,但因为反应的化学选择性问题,这类反应至今报道的比较少。此外,所用的催化体系中,价格高的过渡金属催化剂使用得较多;相反,有关廉价催化剂却鲜有报道。而且所报道的脱羧偶联反应无一例外都为均相反应,这就导致了价格昂贵的催化剂难以回收利用。随着原子经济性反应及可持续化学概念的提出,在温和条件下,选择可回收的、高效的催化剂进行普适性更高的羧基无痕导向脱羧偶联反应研究,将对化学工作者提出更高的挑战。
参考文献


