


1 引言
化学平衡是化学教学的重要内容,不仅中学化学需要,也是大学化学本科高年级物理化学课程的重要内容。物理化学课程内容对于化学本科学生来说还是较有难度的。虽然内容不断加深,但是对化学反应平衡的认识并不完全正确。这与化学教科书的编写有一定关系。
但是,化学反应平衡是热力学的研究范畴,热力学体系没有时间变量,用具有时间变量的动力学体系来处理没有时间变量的热力学体系,方法上显然荒谬。
图1
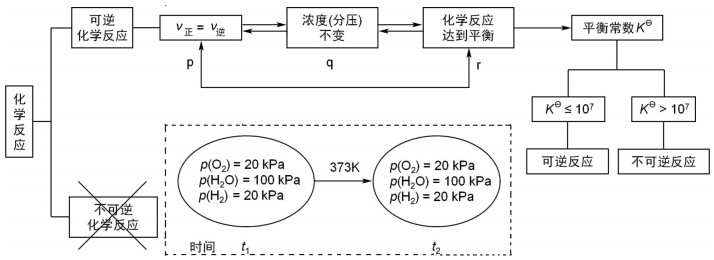
从图1我们还可看出,只要化学反应达到平衡,反应体系就有平衡常数。但是,这个充分条件假言命题为假,例如,氯化钠溶解于水达到饱和,是化学平衡体系,但显然,饱和氯化钠溶液中的钠离子、氯离子浓度之积并不是化学平衡常数。
由于教材和教学中存在上述问题,笔者认为有必要从热力学角度讨论对化学反应平衡体系的认识。
2 认识化学反应平衡
首先讨论一下如何认识化学反应平衡。笔者认为目前化学教育界对化学反应平衡问题的认识存在两种方法:反应历程认识法和状态对比认识法。
2.1 从反应时间历程认识化学平衡——反应历程认识法
从反应时间历程认识化学平衡是大部分教科书采用的化学平衡阐述引入方法,这种理解方法比较自然、直观(图2)。但是,热力学是关于宏观体系的,化学反应达到平衡,在宏观上表现为反应停止,所谓的“正逆反应速率”,也就意味着“化学反应可以同时向正、反两个方向进行”,以及所谓的“化学反应平衡是动态平衡”却都是关于微观的,这就混淆了宏观和微观。在化学反应平衡状态下进行进度1 mol的理想可逆过程(即化学反应的可逆途径,ΔrGm=0 kJ∙mol-1),在这里会经常被理解为从反应开始时到平衡到达时的时间轴上的反应过程(图2),而实际上时间轴上的始终态ΔrGm不会等于0 kJ∙mol-1。热力学始终态过程并无时间限制,而图2时间轴上的反应过程时间是有限的。并非化学反应平衡的到达一定要经过反应历程,而经历有限的时间,化学反应并不必然达到平衡。
图2
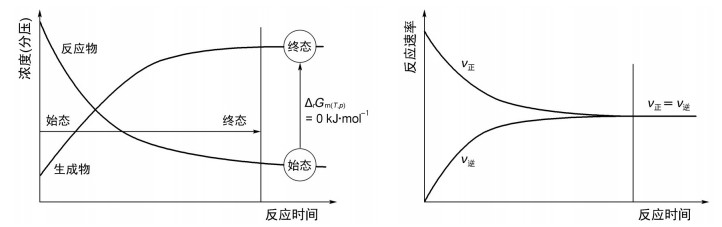
另外,反应历程认识法不能推导化学反应平衡表达式。过去的教材[5]曾经应用动力学的质量作用定律,根据正反应速率等于逆反应速率来推导化学反应平衡表达式。但是,并非所有的反应都是基元反应,反应速率并不完全符合以反应物浓度(分压)的系数的幂的乘积公式,现在的教材已不用这种推导方法。反应历程认识法还容易把化学平衡下的摩尔反应吉布斯自由能变化为零理解为是由于净反应为零所致;反应历程认识法也不能回答为什么要引入热力学平衡常数以及平衡常数中出现相对压力或相对浓度的问题,无法建立平衡常数与标准状态下摩尔反应吉布斯自由能变化之间的关系。
2.2 从热力学角度认识化学平衡——状态对比认识法
热力学是从宏观角度研究体系变化过程的性质及其规律的学科。热力学不考虑物质的微观结构和变化过程的机理,它只能告诉我们在确定的条件下体系的变化能否发生,能够进行到什么程度,不能告诉我们变化需要的时间。平衡态热力学只研究平衡体系(有确定的状态函数)及其变化的问题,只计算体系变化前后的净结果而不考虑变化进行中的细节。它用几个能直接感受和可观测的宏观物理量诸如温度、压强、体积、浓度以及定义的热力学能(内能)、焓、熵以及吉布斯自由能等状态函数等描述和确定系统所处的状态以及体系状态改变的状态函数变化。热力学做出的判断是确定性的。
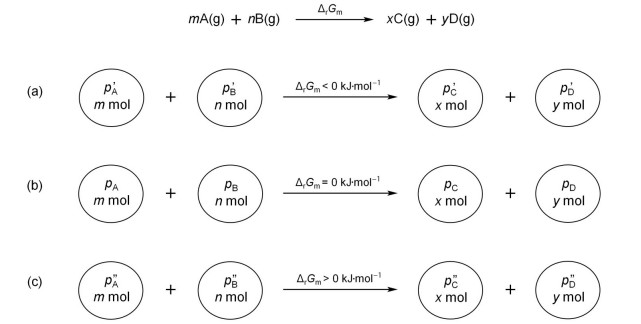
对于一个化学反应,一定的状态(确定的温度、分压、浓度、物相)的反应物(始态)按照化学计量(反应进度为1 mol),完全变为产物(终态),热力学把它看作是一个从始态变为终态的过程,其状态函数的变化量是热力学做出判断的根据,热力学并不关注其反应历程。既然如此,我们理解化学反应平衡,不宜从其反应历程来理解。化学反应是宏观体系的变化过程,从热力学上认识化学反应,化学反应的始态和终态如图3所示。
图3
化学反应终态和始态的摩尔吉布斯自由能变化ΔrGm可由下式计算:
ΔrGm=ΣνΔfGm(终态)-ΣυΔfGm(始态)
其中ν和υ分别表示反应式中各种产物和反应物的系数。
如果是标准状态下的反应,则:
ΔrGm⊖=ΣνΔfGm⊖(终态)-ΣυΔfGm⊖(始态)
在298 K温度下,可以通过查热力学数据表计算得到ΔrGm⊖。
在ΔT=0、Δp=0和无其他功(热化学反应)的前提下,反应的ΔrGm有以下三种情况:
如果ΔrGm < 0 kJ∙mol-1 (图3a),即从始态变为终态的变化过程是自发的,这种情形下的过程是在非平衡态下进行的,如果是热化学反应过程(不以非体积功的形式对环境释放能量,例如电化学反应对环境做电功),则只能以不可逆途径的方式实现此不可逆过程。始态自由能比终态自由能高,体系变化过程可以对外做有用功,也就是存在做功的力。如果过程的外力不等于体系的内力,也就是力不是平衡的,就不能实现准静态过程,也就不能实现热力学可逆变化过程,例如化学电池的电流不为零的放电过程。
如果ΔrGm=0 kJ∙mol-1 (图3b),即始态和终态的摩尔吉布斯自由能是相等的,始态和终态是平衡的,这种情形下的变化过程是在平衡态下进行的,可以实现化学反应的准静态过程,即化学反应的可逆变化过程。这里的ΔrGm相当于自然认识法中化学反应平衡状态下再进行进度为1 mol (按照反应方程式中反应物系数的量进行)的反应的自由能变化。类似于1 mol液体在正常沸点下蒸发为气体,或者1 mol固体在正常熔点下熔化为液体的情况。
如果ΔrGm > 0 kJ∙mol-1 (图3c),即从始态变为终态的变化过程是不自发的,逆方向是自发的。
对于ΔrGm ≠ 0 kJ∙mol-1的化学反应而言,如果可以改变始态和终态的体系状态,能使ΔrGm改变符号,化学反应的自发方向可以改变,是为可逆化学反应;不能使ΔrGm改变符号,过程的自发方向不能改变,是为不可逆化学反应。
由于任意态可以是标准态,也可以是平衡态,通过改变始态和终态的体系状态,我们可以通过热力学循环,建立起标准态和平衡态ΔrGm之间的关系,下面给出推导。
3 化学反应等温式的热力学循环推导
3.1 气相化学反应等温式
以理想气体的气相反应为例,以标准状态下的反应和任意状态下的反应,以及反应物和产物从标准态到任意态的变化构成一个热力学循环,推导出任意状态及标准状态的摩尔反应吉布斯自由能变化,以及反应物和产物的状态(分压)改变的摩尔反应吉布斯自由能变化的关系,得出在平衡态下(任意状态之中的一种状态,ΔrGm=0 kJ∙mol-1)的反应商是一个常数K⊖,即热力学平衡常数(标准平衡常数)。本方法不受可逆反应的限制,与时间变量无关,自然地引入相对压力(相对浓度),有助于理解等温等压平衡状态下的反应是化学反应的可逆途径,以及在等温等压平衡状态下进度为1 mol的反应的ΔrGm=0 kJ∙mol-1。推导过程如图4所示。
图4
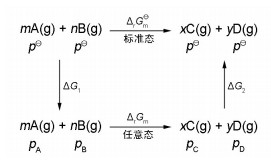
其中,p⊖为标准压力100 kPa,pA、pB、pC和pD分别为任意状态的反应物和产物的分压,ΔrGm⊖是在标准态下反应进度为1 mol的反应吉布斯自由能变化,可查表计算得到,是一常数,ΔG1和ΔG2分别是等温下反应物和产物分压从标准压力p⊖到任意分压p变化过程中的吉布斯自由能变化。由盖斯定律可以得出:
ΔrGm⊖=ΔrGm+ΔG1+ΔG2
又从理想气体等温膨胀(压缩)过程焓不变、可逆过程的功等于热,可推出:
ΔG1=RTln(pA/p⊖)m+RTln(pB/p⊖)n
ΔG2=-RTln(pC/p⊖)x-RTln(pD/p⊖)y
代入上式并移项,得出:
ΔrGm=ΔrGm⊖-ΔG1-ΔG2=ΔrGm⊖+ RTln{[(pC/p⊖)x(pD/p⊖)y]/[(pA/p⊖)m(pB/p⊖)n]}
ΔrGm=ΔrGm⊖+RTlnQ
上式中,pA/p⊖、pB/p⊖、pC/p⊖和pD/p⊖分别为反应物和产物的相对压力,Q称为反应商,上式即为化学反应等温式。
任意状态下的反应包括ΔrGm=0 kJ∙mol-1,即平衡态下的反应,则:
ΔrGm=ΔrGm⊖+RTlnQ=0
得出:
ΔrGm⊖=-RTlnQ
ΔrGm⊖是常数,即平衡态下反应的反应商Q是一个常数,用Kp⊖表示,即热力学平衡常数,其与ΔrGm⊖的关系为:
ΔrGm⊖=-RTlnKp⊖
3.2 溶液化学反应等温式
溶液反应的情形可类推,以相对浓度(浓度与标准浓度的比值)代替相对压力即可,具体推导如图5所示。其中,c⊖为标准浓度1 mol∙L-1,cA、cB、cC和cD分别为任意状态的反应物和产物的浓度,ΔrGm⊖是在标准态下反应进度为1 mol的反应吉布斯自由能变化,可查表计算得到,是一常数,ΔG1和ΔG2分别是等温下反应物和产物分压从标准浓度c⊖到任意浓度c变化过程中的吉布斯自由能变化。由盖斯定律可以得出:
图5
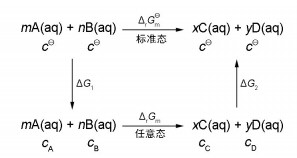
ΔrGm⊖=ΔrGm+ΔG1+ΔG2
进一步推出:
ΔG1=RTln(cA/c⊖)m+RTln(cB/c⊖)n
ΔG2=-RTln(cC/c⊖)x-RTln(cD/c⊖)y
代入上式并移项,得出:
ΔrGm=ΔrGm⊖-ΔG1-ΔG2=ΔrGm⊖+RTln{[(cC/c⊖)x(cD/c⊖)y]/[(cA/c⊖)m(cB/c⊖)n]}
ΔrGm=ΔrGm⊖+RTlnQ
式中,cA/c⊖、cB/c⊖、cC/c⊖和cD/c⊖分别为反应物和产物的相对浓度,Q称为反应商,上式即为化学反应等温式。
任意状态下的反应包括ΔrGm=0 kJ∙mol-1,即平衡态下的反应,则:
ΔrGm=ΔrGm⊖+RTlnQ=0
得出:
ΔrGm⊖=-RTlnQ
ΔrGm⊖是常数,即平衡态下反应的反应商Q是一个常数,用Kc⊖表示,即热力学平衡常数,其与ΔrGm⊖的关系为:
ΔrGm⊖=-RTlnKc⊖
3.3 复相化学反应等温式
既有溶液或者气体,又有纯液体或者固体参与的反应,称为复相化学反应,其化学等温式推导如图6所示。其中,p⊖为标准压力100 kPa,c⊖为标准浓度1 mol∙L-1,pA为任意状态下反应物A的分压,cC为产物C的浓度,ΔrGm⊖是在标准态下反应进度为1 mol的反应吉布斯自由能变化,可查表计算得到,是一常数,ΔG1和ΔG2分别是等温下反应物A的分压从p⊖变为pA和产物C从标准浓度c⊖到任意浓度c变化过程中的吉布斯自由能变化。由盖斯定律可以得出:
图6
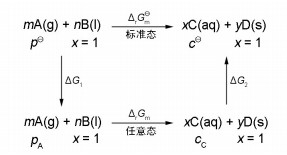
ΔrGm⊖=ΔrGm+ΔG1+ΔG2
进一步推出:
ΔG1=RTln(pA/p⊖)m
ΔG2=−RTln(cC/c⊖)x
代入上式并移项,得出:
ΔrGm=ΔrGm⊖-ΔG1-ΔG2=ΔrGm⊖+RTln[(cC/c⊖)x/(pA/p⊖)m]
ΔrGm=ΔrGm⊖+RTlnQ
式中,pA/p⊖、cC/c⊖分别为反应物和产物的相对压力和相对浓度,Q称为反应商,上式即为化学反应等温式。
任意状态下的反应包括ΔrGm=0 kJ∙mol-1,即平衡态下的反应,则:
ΔrGm=ΔrGm⊖+RTlnQ=0
得出:
ΔrGm⊖=−RTlnQ
ΔrGm⊖是常数,即平衡态下反应的反应商Q是一个常数,用Kx⊖表示,即热力学平衡常数,其与ΔrGm ⊖的关系为:
ΔrGm⊖=−RTlnKx⊖
从热力学循环图6可以看出,固相或液相的反应物和产物,从标准态变化到任意态时,对ΔG1和ΔG2的贡献为零,也就是对平衡常数没有影响。
3.4 固液相化学反应等温式
这里的固液相化学反应指的是只有固体或者液体参与、没有气体或者溶液参与的化学反应,以固体和液体反应生成固体和液体为例,其化学等温式推导如图7所示。
图7
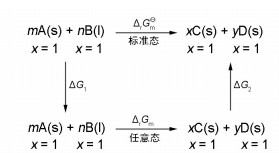
很明显,固液相化学反应的ΔrGm恒等于ΔrGm⊖,即:
ΔrGm⊖ ≡ ΔrGm
在特定温度下,只要ΔrGm⊖不等于0 kJ∙mol-1,就没有办法使ΔrGm等于0 kJ∙mol-1,也就是说固液相化学反应没有平衡态存在。但是,由于存在ΔrGm⊖=ΔrHm⊖−TΔrSm⊖关系,可以通过改变T来使ΔrGm⊖等于0 kJ∙mol-1以达到平衡状态,或者改变符号成为可逆反应,这取决于ΔrHm⊖和ΔrSm⊖的符号。
在标准压强下固体的熔化或液体的沸腾是平衡状态下的变化过程。所以,在熔点或沸点下,固体的熔化或液体的沸腾过程的ΔrGm⊖等于0 kJ∙mol-1。
4 化学反应等温式的图示及应用
4.1 化学反应等温式的图示
在298 K温度下,对特定的化学反应而言,ΔrGm⊖是常数,可由热力学数据表查得。化学反应等温式为:
ΔrGm=ΔrGm⊖+RTlnQ
此式为一直线方程,ΔrGm为纵坐标,RTlnQ为横坐标,可做线性关系图,斜率为1,截距就是ΔrGm⊖,以ΔrGm⊖ > 0 kJ∙mol-1 (标准状态下非自发)和ΔrGm⊖ < 0 kJ∙mol-1 (标准状态下自发),可画出两条平行线,见图8b。ΔrGm⊖负值越大,ΔrGm=0 kJ∙mol-1 (平衡状态)的RTlnQ值越大,平衡状态的反应商Q亦即热力学平衡常数越大;ΔrGm⊖正值越大,ΔrGm=0 kJ∙mol-1(平衡状态)的RTlnQ越小,平衡状态的反应商Q亦即热力学平衡常数越小。
4.2 固液相化学反应的ΔrGm-T关系
对于固液相化学反应,没有浓度或者分压这两个变量,因此这类化学反应的等温式就是ΔrGm⊖ ≡ ΔrGm。但是,对于任何一个热力学过程,都存在下列关于ΔrGm和温度T的关系式:
ΔrGm=ΔrHm-TΔrSm
通常情况下,ΔrHm和ΔrSm随温度变化很小,可视为不随温度而变,是常数,ΔrGm-T是线性关系,见图8a。
图8

4.3 平衡态化学反应的判断
热力学以ΔrGm=0 kJ∙mol-1为化学反应平衡的判据,当且仅当始终态的ΔrGm=0 kJ∙mol-1的反应是平衡状态下的化学反应(图8)。只要化学反应在平衡状态下,浓度(分压)就保持不变;只要浓度(分压)保持不变,正逆反应速率就相等;因此,只要化学反应达到平衡,正逆反应速率就相等。而且,当且仅当正逆反应速率相等,浓度(分压)保持不变。
从图8b可以看出,对于气相或溶液参与的化学反应,存在RTlnQ变项,由化学反应等温式得出,随着RTlnQ变化,可以使反应的ΔrGm=0 kJ∙mol-1,达到化学平衡。
另一方面,从图8a可以看出,对于固(液)相反应,随着温度变化,ΔrGm将随之变化,当ΔrGm=0 kJ∙mol-1时,是反应的平衡状态,在此状态下的变化过程可以是可逆变化过程,例如,固体在熔点下的熔化过程,以及液体在沸点下的蒸发过程。
4.4 可逆变化过程和不可逆变化过程
热力学体系状态函数变化,引起体系从一状态(始态)变到另一状态(终态),这个变化叫作热力学过程,简称过程。每一从始态到终态的过程可以经历无限多的中间状态。如果这无限多的每一个中间状态,系统都处于平衡态,这样的过程称为准静态过程或准平衡过程。体系再从终态变化回到始态,构成热力学循环。这样的循环体系没有发生变化,如果环境也没有发生变化,则是可逆循环。只有准静态过程可以实现可逆循环,也称这样的一条变化途径为可逆途径,若无论用什么办法都不能消除正过程在外界产生的影响,则原过程称为不可逆过程,ΔrGm < 0 kJ∙mol-1的自发热反应过程是不可逆过程,而ΔrGm=0 kJ∙mol-1的平衡态下热化学反应过程是可逆过程,它是热化学反应的可逆途径。
4.5 可逆化学反应与不可逆化学反应的判断
有些化学反应是不可逆的化学反应。从固液相化学反应的ΔrGm⊖-T关系图(图8a),我们可以看出,ΔrHm > 0 kJ∙mol-1和ΔrSm < 0 kJ∙mol-1∙K-1的反应或者ΔrHm < 0 kJ∙mol-1和ΔrSm > 0 kJ∙mol-1∙K-1的反应,其ΔrGm不可能随T变化改变符号,是不可逆反应。ΔrHm > 0 kJ∙mol-1和ΔrSm > 0 kJ∙mol-1∙K-1的反应或者ΔrHm < 0和ΔrSm < 0 kJ∙mol-1∙K-1的反应,其ΔrGm可随T变化改变符号,是可逆化学反应。
从化学反应等温式(图8b)可以看出,任何有气体或者溶液参与的化学反应,皆存在RTlnQ一项,总是可以通过改变RTlnQ而使ΔrGm改变符号(从正变为负,或者从负变为正),也就是可以改变自发反应的方向,是为可逆化学反应。因此,任何有气体或者溶液参与的化学反应都是可逆化学反应。
只有经过ΔrGm⊖计算得到的才是平衡常数。像氯化钠饱和溶液这样的体系,由于水的参与,且此时的水不是纯液相的水,从热力学数据表查不到ΔfGm⊖,进而计算不出ΔrGm⊖,也就计算不出平衡常数K⊖。对于微溶的强电解质固体而言,由于溶解的固体极少,溶剂水可以近似为纯液体的水,可以计算ΔrGm⊖,因而微溶的强电解质固体离子溶度积是平衡常数。
4.6 完全化学反应与不完全化学反应的判断
从化学反应等温式(图8b)可以看出,特定反应的ΔrGm⊖是等温式直线方程的截距,ΔrGm⊖越负或者越正,平衡态(ΔrGm=0 kJ∙mol-1)下的反应商Q,即平衡常数,也就越正或者越负,因此,ΔrGm⊖决定了反应的完成程度。我们可以定一个标准,ΔrGm⊖ < -40 kJ∙mol-1,亦即K⊖ > 107者是为完全的正向反应;ΔrGm⊖ > 40 kJ∙mol-1,亦即K⊖ < 10-7者为完全的逆向反应。完全反应适合于做定量化学分析。处于40 kJ∙mol-1≥ΔrGm⊖≥-40 kJ∙mol-1,即10-7≤K⊖≤107之间者为正向和逆向不完全反应。不完全反应不适合于做定量化学分析。
5 结语
本文就现行化学教材对化学平衡的认识——反应历程认识法和状态对比认识法做出讨论,以摩尔反应吉布斯自由能为判据,重新认识可逆反应与不可逆反应是表达反应方向的改变,进而重新厘定化学反应平衡的判据以及完全反应与不完全反应之区别;以化学反应等温式的热力学循环推导,建立起标准态和平衡态的摩尔自由能变化之关系;以热力学原理从源头上分析诠释了若干类反应吉布斯自由能的变化,进一步阐明平衡常数是反应完全程度的度量,而不表示反应的方向,意在揭示化学平衡的实质。化学平衡是热力学研究的范畴,用动力学的原理解释热力学的过程,所得的结论自然是动力学的观点,其与本应由热力学揭示的规律存在本质上区别是显然的。有感于此,作者认为,现行教科书中有些叙述和解析亟待匡正。


