大学化学, 2017, 32(8): 60-65 doi: 10.3866/PKU.DXHX201701017

师生笔谈

碳负离子重排的DFT计算研究

王文峰,, 袁耀锋, 李俊篯

A DFT Study on the Rearrangement of Carbanion

WANG Wen-Feng,, YUAN Yao-Feng, LI Jun-Qian

通讯作者: 王文峰, Email: wangwf@fzu.edu.cn

基金资助: 福建省自然科学基金.  2017J01578
福州大学高等教育教学改革工程项目

Fund supported: 福建省自然科学基金.  2017J01578
福州大学高等教育教学改革工程项目

摘要

采用密度泛函方法计算了碳负离子1,2-迁移和1,4-迁移两个反应的过渡态的分子轨道,发现在过渡态中迁移原子携带正电荷,剩余部分则形成双碳负离子。在1,2-迁移过渡态中,剩余的双碳负离子的HOMO位相与迁移原子的LUMO位相不匹配。但在1,4-迁移过渡态中,剩余的双碳负离子的HOMO位相与迁移原子的LUMO位相匹配。所以碳负离子的1,2-迁移是轨道对称性禁阻的反应,而1,4-迁移则是轨道对称性允许的反应。本文的计算可以为我国高等有机化学教学提供良好参考。

关键词: 碳负离子 ; 重排 ; 轨道对称性 ; 化学计算

Abstract

The molecular orbitals of transition states of 1, 2-shift and 1, 4-shift of carbanion were calculated using the density functional theory (DFT) method. It was found that the migration atom carried positive charge and the rest of the carbanion became a double carbanion. In the transition state of 1, 2-shift, the phase of HOMO of the double carbanion doesn't match that of LUMO of the migration atom. However, in the transition state of 1, 4-shift, the phase of HOMO of the double carbanion matches that of LUMO of the migration atom. So the 1, 2-shift of carbanion is an orbital symmetry prohibited reaction and the 1, 4-shift of carbanion is an orbital symmetry permitted reaction. The calculation in this paper can afford a valuable reference for the teaching of advanced organic chemistry.

Keywords: Carbanion ; Rearrangement ; Orbital symmetry ; Chemical calculation

PDF (436KB) 元数据 多维度评价 相关文章 导出 EndNote| Ris| Bibtex  收藏本文

本文引用格式

王文峰, 袁耀锋, 李俊篯. 碳负离子重排的DFT计算研究. 大学化学[J], 2017, 32(8): 60-65 doi:10.3866/PKU.DXHX201701017

WANG Wen-Feng, YUAN Yao-Feng, LI Jun-Qian. A DFT Study on the Rearrangement of Carbanion. University Chemistry[J], 2017, 32(8): 60-65 doi:10.3866/PKU.DXHX201701017

碳负离子的重排反应(即迁移)是高年级大学生有机化学专业课程(如高等有机化学或物理有机化学)的教学内容[1, 2],对大学生提高有机化学的理论水平十分重要。一些优秀的高等有机教科书[1]中指出:根据Woodward-Hoffman规则,碳负离子同面迁移中的1, 2-迁移、1, 6-迁移等是对称性禁阻的,而1, 4-迁移则是对称性允许的(当然,异面迁移的情况恰好相反)。根据我们的现有知识,目前国内外的优秀《有机化学》[3-6]或者《高等有机化学》[1, 2, 7]教科书中尚未发现有对上述迁移反应给出详细轨道作用图进行描述和解释的,因此目前在碳负离子重排的教学中存在一个空白。本文通过对碳负离子的1, 2-迁移和1, 4-迁移的过渡态的计算,解释了为什么碳负离子的1, 2-迁移是对称性禁阻而1, 4-迁移却是对称性允许的原因,可为高等有机化学的教学提供良好的补充。

1 计算方法

本文使用Gaussian 03软件[8],采用密度泛函理论(DFT theory)中的B3LYP方法计算所有化合物的分子结构,对所有原子采用6-311+G**基组并用全优化方法计算其稳定结构。采用QST3方法计算反应的过渡态,并计算过渡态的振动频率,保证每个过渡态有且仅有一个虚频。分子轨道图的计算采用gOpenMol 3.0程序。分子中各原子的电荷值由Mulliken布居分析方法得到[9]。

2 结果与讨论

2.1 碳负离子的结构和稳定性

本文计算了如图1所示的碳负离子1, 2-迁移(反应1)和1, 4-迁移(反应2)的过渡态。

图1
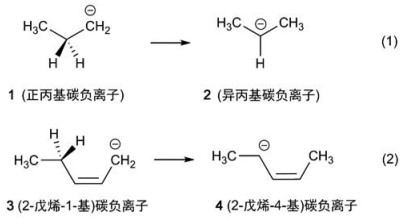
图1   本文计算的碳负离子的1, 2-迁移和1, 4-迁移反应


在计算反应过渡态之前,先进行了反应物和产物的结构优化。依据优化结果,反应物1有两种稳定结构,产物2只有一种稳定结构,见图2。

图2
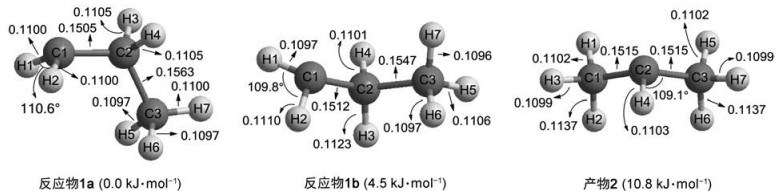
图2   反应物1和产物2优化后的分子结构

键长单位:nm,全文同;括号内为相对能量


从图2中能看出碳负离子结构的许多问题。

1) 1a和1b的能量都低于2,说明一级碳负离子比二级碳负离子稳定,这种稳定性次序与相应的碳正离子相反,稳定性差别也不像一级碳正离子和二级碳正离子之间差别那么大(一般在50 kJ·mol-1以上),这很可能也是碳负离子的重排不像碳正离子那么频繁的一个原因。本文得到的碳负离子的稳定性顺序与《高等有机化学》教科书[2]的结论一致。

2)碳负离子不像碳正离子那样采用sp2杂化,而是采用sp3杂化,图2中列出的碳负离子的键角都约在109°左右,支持了这个结论。原因很容易理解:sp2轨道的能量低于sp3轨道,碳正离子采用sp2杂化可以降低体系能量;但是碳负离子与碳正离子不同,其碳原子外围有4对电子,采用sp2杂化后剩余的高能量纯p轨道仍然要被第4对电子填充,体系能量不能降低。

3)碳原子电负性不大,携带负电荷不稳定,所以碳负离子倾向于通过把电子给予附近的空轨道来稳定自身结构。在图2的反应物1a的结构中,C1负离子的孤对电子轨道与C2―C3间的空轨道(即反键轨道)共平面,两者可以发生作用,如图3所示。作用结果是C1和C2之间形成部分π键,而C2―C3之间的反键轨道则被填充,所以C1―C2键长较短,只有0.1505 nm,但C2―C3间的键长则拉长到0.1563 nm,明显长于普通的C―C键。在图2的反应物1b中,我们让C2―H3键与C1负离子的孤对电子所在轨道共平面,但优化后这两个轨道错开了一定角度。原因是:如果这两个轨道保持共平面,那么C1负离子的孤对电子将填入C2―H3的反键轨道,势必削弱C2―H3键。C―H键是比C―C键强得多的共价键,通过削弱C―H键来稳定碳负离子的代价太高了,所以1b的结构不如1a稳定。

图3

图3   碳负离子将孤对电子填入附近空轨道的作用示意图


4)在产物2的结构中,负离子C2上的孤对电子轨道找不到可以和它共平面的C―C键,只有两个C―H键(C1―H2和C3―H6)和它共平面,只能把孤对电子填入这两个C―H键的反键轨道,所以这两个C―H的键长0.1137 nm比分子中其他C―H键的键长都长,表明键级受到削弱。如前所述,通过削弱C―H键来获得稳定不是一种好方法,所以我们认为这是正丙基碳负离子比异丙基碳负离子更稳定的原因之一。

本文也优化得到了反应物3和产物4的分子结构,如图4所示。

图4
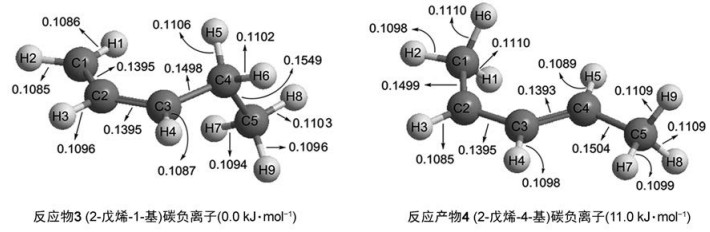
图4   反应(2)中反应物3和产物4优化后的分子结构


从图4中能看出碳负离子的另外一些结构特点:

1)与双键相连的碳负离子,如烯丙型碳负离子,采用sp2杂化。因为这样可以使碳负离子的孤对电子与双键形成共轭效应,降低电子密度。反应物3中C1、C2和C3形成了很稳定的离域体系,C1―C2与C2―C3的键长已经完全相等,都是0.1395 nm;产物4中C2、C3和C4也形成了很稳定的离域体系,C2―C3与C3―C4的键长也接近相等,都在0.1395 nm左右。

2)烯丙型碳负离子的负电荷因为已经通过共轭效应得到有效分散,则碳负离子将孤对电子填入附近的空轨道的作用就大大削弱了。在反应物3中,C4―C5的反键轨道其实与C1、C2及C3的π轨道共平面,但由于没有接受电子填充,所以C4―C5键长为0.1549 nm,对比反应物1a中的C2―C3键长0.1563 nm,可以得出上述结论。

3)尽管反应物3和产物4都是烯丙型碳负离子,但仍然能够发现一级碳负离子(反应物3)比二级碳负离子(产物4)稳定。

2.2 碳负离子1, 2-迁移及1, 4-迁移的活化能和过渡态结构

本文通过QST3计算程序得到了反应(1)和反应(2)的过渡态的结构和能量,见图5。

图5
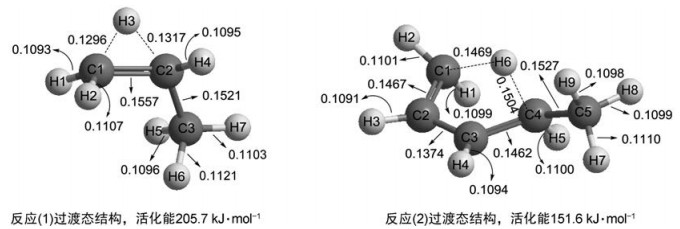
图5   本文计算得到的反应(1)和反应(2)的过渡态的结构和相应的反应活化能


从图5可见,1, 2-同面迁移(即反应(1))的活化能比1, 4-同面迁移(即反应(2))高,这与理论上的预测吻合,即1, 4-同面迁移对称性允许而1, 2-同面迁移对称性禁阻。1, 4-同面迁移虽然对称性允许,但活化能也比较高,很可能这是实验上尚未发现1, 4-同面迁移现象的原因。

2.3 碳负离子1, 2-迁移及1, 4-迁移的轨道作用情况分析

本文首先考查了过渡态中电荷分布情况。反应(1)的过渡态中,C1原子和C2原子的电荷分别是-0.64和-0.38,而H3原子的电荷则是0.43,另外H6和H7也各携带了-0.18和-0.13电荷。反应(2)的过渡态中,C1和C4的电荷分别是-0.31和-0.32,H6的电荷是0.31,H7的电荷是-0.21。据此,可以大致分析出1, 2-迁移和1, 4-迁移的过渡态中的电荷分布情况,如图6所示。

图6
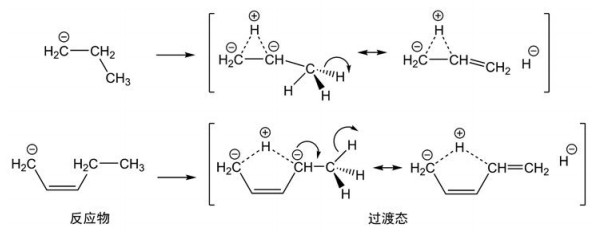
图6   碳负离子迁移反应中反应物和过渡态的电荷分布情况

为了使图清晰,δ省略


根据图6,可以讨论碳负离子迁移反应的轨道对称性情况。碳负离子的迁移反应属于σ键的迁移,所谓对称性禁阻或者对称性允许,取决于过渡态中迁移原子能否同时与迁移目标和迁移起源之间形成σ键。以反应(1)为例,就是H3原子(迁移原子)能否在过渡态中同时与C1原子(迁移目标)和C2原子(迁移起源)成键。如果能,就是对称性允许,这样的反应活化能小;如果不能,就是对称性禁阻,这样的反应活化能高。在反应(1)的过渡态中,C1和C2原子都携带负电荷,它们之间形成一个4电子π键(因为2个碳原子上都有1对孤对电子),而4电子π键的HOMO轨道是π*,H+的1s球形轨道(即H+的LUMO轨道)无法与π*中的2个p轨道同时成键,所以碳负离子的1, 2-迁移是对称性禁阻的,见图7的轨道作用示意图。在反应(2)的过渡态中,C1和C4带负电荷,C2和C3形成双键,所以这4个碳原子形成一个含有6个π电子的大Π键,其HOMO轨道的位相如图7所示,此时H+的1s球形轨道可以同时与C1和C4的轨道成键,所以碳负离子的1, 4-迁移是对称性允许的(图7)。

图7
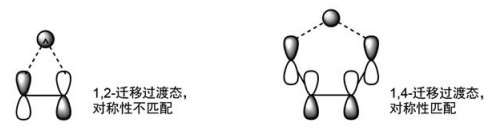
图7   碳负离子1, 2-和1, 4-迁移过渡态中轨道作用示意


2.4 量子化学计算验证

为了验证图7中的轨道作用示意图是否正确,本文计算了图5中列出的两个过渡态的分子轨道,结果见图8。

图8

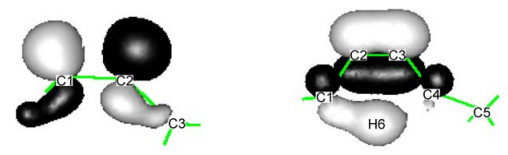
图8   计算得到的反应(1)的过渡态的HOMO (左)及反应(2)的过渡态的HOMO-1 (右)的分子轨道图


从图8中看出,反应(1)的过渡态的HOMO轨道的确是π*,这个轨道由于与H离子的1s轨道对称性不匹配,所以没有出现H离子的1s成分,表明π*没有和H离子的1s发生轨道相互作用,与图7中的轨道作用示意图吻合。反应(2)的过渡态的HOMO-1轨道位相与图7完全吻合,H6的1s轨道位相与C1和C4的p轨道位相相同,可以同时成键,证明图7中的轨道作用示意图是正确的。由于发生了有利的成键作用,这个轨道的能量降低,不再处于HOMO,而是HOMO-1。

3 结语

在碳负离子的迁移中,H原子以正离子形式离开迁移源,其余部分则形成一个双碳负离子。1, 2-迁移过渡态中,剩余的双碳负离子的HOMO位相与H正离子LUMO位相不匹配,导致迁移起源和迁移目标的2个碳原子无法同时与H离子成键,所以是轨道对称性禁阻的反应;而1, 4-迁移过渡态中,剩余的双碳负离子的HOMO位相与H正离子LUMO位相匹配,迁移起源和迁移目标的2个碳原子可以同时与H离子成键,而且成键后降低了轨道能量,所以是轨道对称性允许的。我们的计算结论可以为我国高等有机化学的教学提供有力的参考证据,并填补碳负离子重排中的教学空白。

参考文献

Miller, B. Advanced Organic Chemistry, Reactions and Mechanism.

[本文引用: 3]

吴范宏,译.荣国斌,校.上海:华东理工大学出版社, 2005.

[本文引用: 3]

Smith, M. B. ; March, J. March's Advanced Organic Chemistry, Reactions, Mechanisms, and Structure, 5th ed.

[本文引用: 3]

李艳梅,译.北京:化学工业出版社, 2010.

[本文引用: 3]

Vollhardt P. ; Schore N 6th ed United state of American: W. H. Freeman and Company, Organic Chemistry:Structure and Function 2009, pp 260- 261.

URL     [本文引用: 1]

邢其毅; 裴伟伟; 徐瑞秋; 裴坚. 基础有机化学, 第3版 北京: 高等教育出版社, 2005.

王积涛; 王永梅; 张宝申; 胡青眉; 庞美丽. 有机化学, 第3版 天津: 南开大学出版社, 2009.

胡宏纹. 有机化学, 第2版 北京: 高等教育出版社, 1990.

[本文引用: 1]

Anslyn, E. A. ; Dougherty, D. A. Modern Physical Organic Chemistry.

[本文引用: 1]

计国祯,佟振合,译.现代物理有机化学.北京:高等教育出版社, 2009.

[本文引用: 1]

Frisch M. J. ; Trucks G. W. ; Schlegel H. B. ; et al Gaussian 03, Revision A.1, Gaussian, Inc.:Pittsburgh, PA 2003.

URL     [本文引用: 1]

Mulliken R. S. J Chem. Phys 1955, 23 (10), 1833.

URL     [本文引用: 1]

/

〈 〉