




X射线光电子能谱(XPS)是使用X射线(约1000-1500 eV)激发样品表面,通过测量激发出的光电子能量分布而确定材料的表面组成和电子结构的。由于XPS对样品损伤小且灵敏度高,因而在表面层结构分析与界面物化性质测定方面有着广泛的应用。在实际科研工作中,XPS在研究材料表面性质、分析元素组成、测定半导体价带等方面都有着广泛的应用,对于从事无机化学、物理化学、分析化学等领域的科研人员来说都是一种强有力的手段。XPS中,谱峰的化学位移与材料的化学结构和原子价态有关。相同激发源及谱仪接收条件下,光电子峰的面积大小也可以表征该信号中的元素含量。因此,XPS表征技术对于化学材料的表面研究来说必不可少。
但目前利用相关软件对XPS分峰时,在确定谱峰数量、谱峰位置时都有一定随意性,这与科研工作的严谨性相悖。因此,本文主要讨论如何借助规范的数学手段确定XPS谱峰的准确位置,并给出峰面积。本文从荷电校正、谱图平滑、谱峰指认、曲线拟合、统计检验等方面对分峰过程进行了介绍。处理数据时所使用的软件主要为Origin 8.0和XPS Peak 4.2。
1 X射线光电子能谱的分峰过程
在XPS测试过程中,部分导电性较差的材料会由于光电子连续发射而产生表面电势,阻碍了其进一步的激发。因此,测试过程中常常使用石墨相内标碳的sp2轨道作为基准,校正上述荷电效应所引起的能量位移。根据实验仪器和测试条件的不同,其轨道结合能可能被选择为284.6 eV、284.8 eV,甚至是285.0 eV。因此我们需要先对峰的位置进行荷电校正,使内标碳的结合能校正到合适位置。
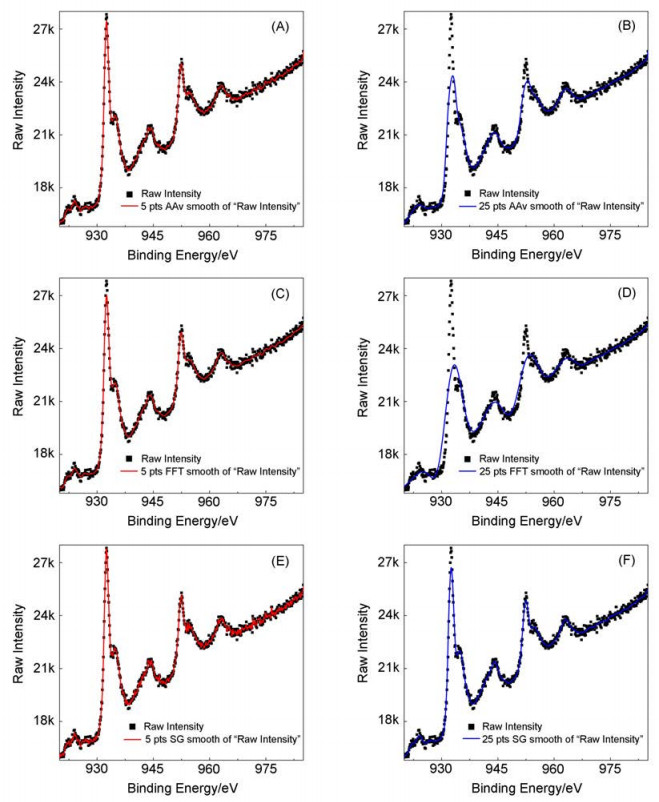
在修正峰位移之后,有时需要对数据点进行平滑。常用的平滑种类有移动平滑法、傅里叶变换法和子波分析法等三大类。这里就Origin 8.0中的邻域均值法、傅里叶滤波法和SG平滑法(SavitzkyGolay,移动多项式拟合平滑法)进行讨论。通过对图1A、B,图1C、D,图1E、F两两对比可以看出,数据平滑时不宜采用较多的数据点,否则峰区会受到较大影响,峰值会有不同程度的下降。邻域均值法受数据选取数量影响最大,较多的数据点会使数据起伏趋于平缓,弱峰难以显现(图1A、B);而傅里叶变换会使数据呈三角函数式周期变化(图1C、D);SG平滑法作为一种基于最小二乘法多项式拟合的移动加权平均平滑法,能够较好地呈现出弱峰(图1E、F)。一般情况下较多采用的是SG平滑方式[1],通过等间隔地选取一定数量的数据点实现平滑。但采用较多点进行平滑时,峰信息会有所损失,峰强也会有所下降。因此,如果不是数据起伏过大,或是采用一些对数据起伏敏感的方法时,一般不对数据预先平滑。
图1
1.1 谱图背景扣除
在XPS测试中,检测器信号除了从样品表面逸出的光电子以外,还有经历康普顿散射的入射光电子[2]。结合能越高,检测到的散射光电子越多,且两者近似呈线性关系,因此XPS谱图中整体基线呈线性变化。但每个元素峰附近的背景扣除还要具体分析。
XPS中常用的背景扣除算法有Constant、Linear、Shirley和Tougaard等。张滨等[3]对此有详细的阐述。在这些常用的算法中,常数(Constant)背景多选用最低值作为背景。而线性(Linear)背景是将前背景(低结合能处)和后背景(高结合能处)之间以直线相连而得到的。相比之下,Shirley算法[4]则将背景分成环境造成的固定能量损失和前背景区间非弹性碰撞引起的电子散射。算法中假设某处电子散射造成的能量损失与更低结合能区域的光电子积分面积成正比,并通过迭代计算使结果收敛。但Shirley背景易出现与谱图相交的情况,这时一般采用Shirley+Linear的背景扣除方法来避免:先增加一条从前背景到后背景的直线,然后对线性校正后的区域进行Shirley背景算法。此外对于一些有异常下降的谱图,使用Shirley背景算法难以得到满意的结果。Tougaard和Jansson[5]则充分考虑了光电子在散射过程中的平均自由程和散射截面,将每段区间的背景增量看成是光电子的散射体积微元与光电子测量强度的卷积,并借助半经验参数来拟合,通过优化比例常数获得理想的拟合效果。
值得注意的是,不同的背景扣除方法会略微影响峰的位置,并在一定程度上影响峰面积和后续的分峰过程。因此,选用合适的背景扣除方法对于后续的计算非常必要。其中各种背景扣除算法的比较结果见图2。首先在校正基线时需要选取合适的峰区。一般来说,对于符合高斯函数的谱图,在以峰值μ为中心,范围为3σ的区间μ±3σ内,就已经包括了99.7%的积分面积。因此,峰区的前背景和后背景一般可以通过估计峰的位置和其半峰宽(FWHM)来确定。对比图2A、B可以发现,如果选取的峰区范围不合适,会导致基线走势差异过大,对分峰结果造成很大的影响。图2C中可以看出,线性背景基本符合基线走势,但与实际基线还存在一定的差距。图2B中,采用Shirley背景算法出现了基线高于谱图的情况,这时换用图2D中所示的Shirley+Linear背景扣除算法,能够取得令人满意的效果,其中从前背景到后背景区域的直线斜率是通过更进一步的迭代计算进行优化的。从图2E中可以看出,峰区内出现明显下降的谱图在使用Shirley背景算法时,会出现基线高于谱图的情况,需要进一步的优化。而Shirley+Linear算法中,直线斜率无法拟合收敛。即便人为尝试选取相应的斜率,其基线前背景区的走势受到高结合能处的影响,起峰处上升速度过快,与实际走势也有差距。而采取图2F中Tougaard背景算法,能使基线走势与实际符合得更好。
图2
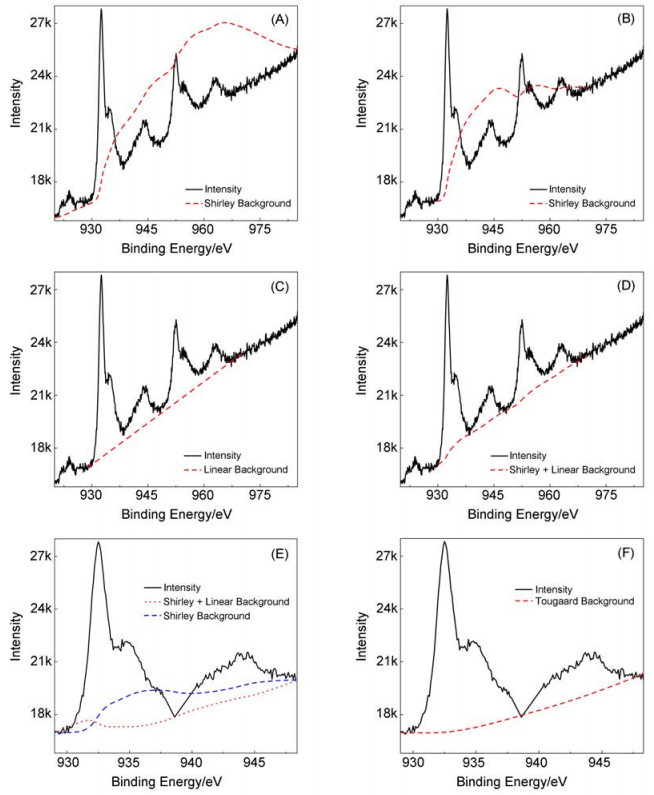
图2
全区间(A)和峰区(B)的Shirley背景扣除、直线背景(C)和Shirley+直线背景(D)扣除、Shirley和Shirley+直线背景(E)以及Tougaard背景(F)扣除效果图
1.2 单峰的多高斯拟合
1.2.1 导数法寻找光电子峰
在实验数据中,很多谱峰是由两个以上的窄谱峰合成得来的。这种谱峰无法通过提高分辨率而分开,这种难以以最大值的形式显示在谱图中的峰一般被称为隐藏峰。视各峰强度比的不同,谱图会呈现出肩峰、平台区或高度不对称等特点。因此在分峰之前,我们需要先找出谱图中可能的峰并逐一检验。一般来说,寻找峰值大多是通过高阶导数来实现的,包括一次导数谱残差谱、二次导数谱,甚至是更高阶的四次导数谱等。在XPS谱图中,一般使用Pseudo-Voigt函数对谱图进行拟合。通过观察其函数表达式可以发现,该函数的峰的最大值、一阶导函数的过零点以及二阶导数函数的极值,具有相同的x坐标。因此,寻找其导数谱中相应的位置,可以找出隐藏峰。
对于一次导数来说,原则上一个峰的峰巅位置能够从数据的一级导数符号从正变负的位置来确定。对于一些没有经过平滑的实际曲线,则需要结合拟合函数的残差进行确定。一次导数残差谱就是在导数为0的地方采用高斯函数进行拟合,通过给出拟合谱与原谱之间的差值来判断。一般认为,一次导数残差谱为正值的地方,对应着隐藏峰,反之则为一个可以直接观察到的峰。相比之下,二次导数谱操作简单,并在分离重叠谱带方面应用较广,在红外光谱、紫外吸收光谱和X射线衍射图案(XRD)中都有应用。有人利用XRD的平滑二次导数谱来对中药进行鉴别[6-8],而红外谱图的二阶和四阶导数中,其波瓣的强度或强度的差值,甚至可以用于定量分析[8-10]。但这种方法对数据的起伏非常敏感,一般通过数据平滑的二阶导数算法(SG算法)[1]来求峰区数据的二阶导数。
但找到的隐藏峰能否被判定为真实峰,还需要综合峰的强度和半峰宽来确定。一般来说,强度上可以结合检出限判定的标准,如果比平均背景强度超出3倍标准差(3σ),那么可以在99.7%的置信水平上认为这是一个衍射峰。当然,根据不同的置信度要求,还可以选择1.00、1.64、1.96和2.58等,其置信水平分别为90%、95%、99%和99.5%。而峰宽要求是,从原始数据中减去背景上界后,差值要大于零并且连续宽度大于1.5个半峰宽。还需要注意的是,一般合理的半峰宽在0.8-2.5之间,过大的半峰宽意味着多峰或基线。
图3
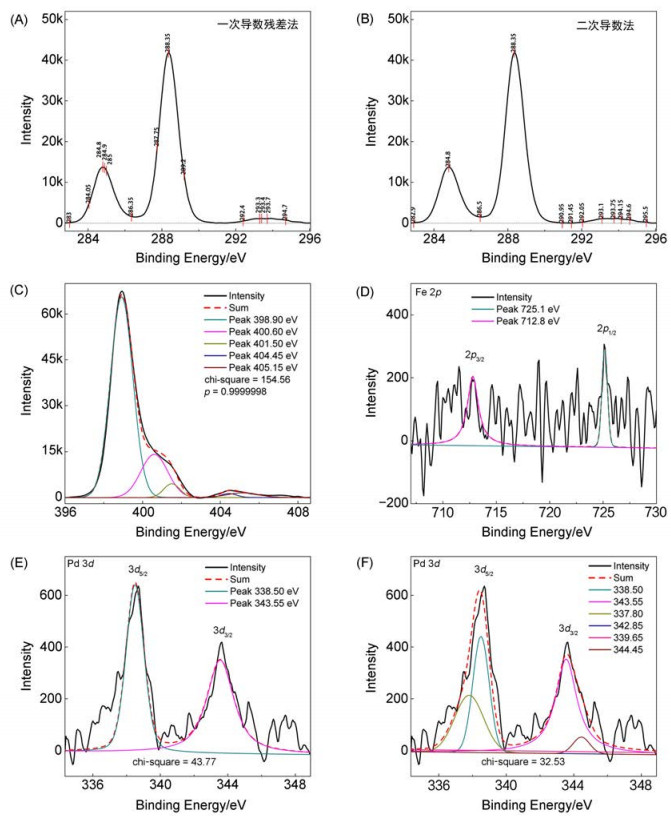
图3
一次导数残差谱(A)和二次导数谱(B)的寻峰结果差别;N的1s轨道分峰结果(C)和Fe的2p轨道分峰结果(D)示意图;Pd的3d轨道分峰结果(E)和分峰结果(F)比较
此外,IUPAC下属的分析和应用化学专业委员会曾建议,要以10倍的空白测量值标准偏差相对应的分析浓度值作为分析方法的测定限。这意味着,一般要超过标准差10倍以上,才可以比较可靠地进行定量分析[11, 12]。因此,部分衍射峰可以确定为峰,但不能够在拟合之后,通过峰面积比值对其含量进行分析。只有到达测定限的峰,用XPS分峰得到的结果对其含量进行分析,才是比较可靠的。此外,对于一些有争议的峰,可以通过比较增加该峰前后,卡方检验值的变化来进一步的判断。如果该峰的引入不能导致置信水平p (及与之对应的卡方值)有明显的增加,那么这个位置的峰也应当被忽略。如图3C中,通过二次导数法在99.7%置信水平下寻找到的主要峰有398.90、400.60、401.50、404.45和405.15 eV。其中,前三个峰在测定限以上,而后两个峰仅在检出限上。因此,我们可以认为,这三种价态的N的比例依次约为76%、20%和4%。而后两个峰不能够予以定量测定。此外,如果不引入405.15 eV的峰,那么最后拟合得到的卡方值为255.5,其对应的置信水平p为0.444;而引入该峰之后,卡方值下降到了154.6,p值在0.99以上。因此,对于图中N的全谱来说,有必要引入405.15 eV的峰。
而最后被具体确定的峰所对应的结合能,可以查找相应的手册[13]或者进入网站(如https://srdata.nist.gov/xps/EnergyTypeValSrch.aspx)寻找所对应的物质。
1.2.2 光电子峰的拟合
确定了峰位置之后,半峰宽、峰形、峰高等因素对于拟合峰都是必不可少的。精确的半峰宽值一般需要结合拟合所用的函数进行计算。对标准洛伦兹函数而言,其半峰宽等于二阶导数负区宽度的根号倍。不过经验表明,大部分情况下使用Pseudo-Voigt函数得到的衍射峰形状更接近一种改进的洛伦兹函数,其半峰宽近似等于其二阶导数负区宽度的
在确定函数半峰宽之后,还需要确定函数中高斯函数与洛伦兹函数的比例。一般来说,洛伦兹函数成分越多,则函数走势越平缓。因此,一方面通过观察基线与拟合函数的吻合度,初步确定各个函数的成分。另一方面,通过设置一定的间隔,逐步改变函数比例,通过寻找合适的卡方值,来确定更合适的比例。
在拟合过程中,如果能够确定半峰宽与函数比例,基本可以确定函数的积分面积。如果此时卡方值依然过大,或拟合值与原始值之间有明显的差别,那么可能需要对部分峰的不对称系数进行微调。这种情况主要适用于具有磁性和不对称2p轨道的Fe、Co、Ni元素。如果此时峰强又较低,一般建议直接给出主要的峰位置即可,不需要进行进一步的拟合分峰。如图3D所示,谱图衍射强度较低,因此找出主要的峰位置即可。
值得一提的是,拟合函数中的变量很多,拟合的时候存在的不是唯一解。只要能确定隐藏峰的位置,并对可以定量的峰进行定量即可。考虑到分峰过程中存在一定的误差,通过分峰来计算元素的不同价态含量比时,需要充分考虑其有效数字。
1.2.3 拟合结果检验
如之前所说,对于拟合得到的谱图,我们建议进行一定的统计学检验,来反映拟合数据的情况。配对t检验(paired t test)、卡方检验(chi-square test)等都能较好地反映拟合效果。同时还应当以结合分布临界表给出相应的置信水平p,来检查拟合效果。如图3F所示,通过二次导数法确认Pd的3d轨道自旋分裂峰有337.80和342.85 eV、338.50和343.55 eV、339.65和344.45 eV (其中337.80、338.50和343.55 eV在99.7%置信水平上),而采用这种分峰方式得到的p值约为1。而图3E中显示,如果只考虑338.50和343.55 eV的峰,其p值也约为1。这种情况下我们建议引入尽可能少的峰,即图3E所示,来减少不必要的分峰过程。
1.3 多峰拟合的约束条件
对于处于基态闭壳层的原子来说,光电离后的离子中存在着未成对电子。而对于角量子数l > 0的壳层,其中存在着自旋轨道相互作用,从而发生能级分裂,产生具有不同内量子数j = |l ± 1/2|的双层能级[14]。这意味着除了s轨道以外,其余元素内层的p、d、f等轨道均会裂分为两个能级,产生双峰结构。因此,我们需要结合已有的常数,对双峰位置进行约束、关联和固定,刘芬等[15]曾经对其进行详细的整理,例如Pd的3d轨道分裂的能量差为5 eV,因此图3E、F中对双峰进行了关联,并且其中内量子数较小的轨道具有更大的结合能。此外,两峰之间的面积比也会存在一定的关系。其中2p1/2: 2p3/2 = 1: 2,3d3/2: 3d5/2 = 2: 3,4f5/2: 4f7/2 = 3: 4。
2 结语
XPS是分析化合物中元素、元素价态和元素含量的有力手段,但是XPS的数据处理必须要借助规范的数学手段来合理挖掘隐藏信息。在我们常用的多高斯拟合过程中,首先需要选取合适的方法来对谱图进行基线校正,并结合二次导数来确定峰的位置和半峰宽。在具体的拟合过程中,需要综合考虑元素、谱峰的形状来修正峰的参数,对于角量子数l > 0的轨道,还需要结合相应的手册,使其自旋轨道分裂产生的双层能级具有合适的间距和峰面积比。最后得到的拟合结果,需要结合统计检验的方式来进行验证,这样才能使XPS分峰的结果更加可靠,也更有说服力。
参考文献


