




1 配合化合物的发现、应用概述
表1 配位化合物的早期发现简介
| 年代 | 发现者 | 命名 | 现在化学式 |
| 1704 | 狄斯巴赫(Diesbach J. J.) (德国) | 普鲁士蓝 | Fe4[Fe(CN)6]3 |
| 1798 | 塔赦特(Tassert B. M.) (法国) | 橙黄盐 | [Co(NH3)6]Cl3 |
| 1825 | 蔡斯(Zeise W. C.) (丹麦) | 蔡斯盐 | K[Pt(C2H4Cl3] |
| 1858 | 陆森(Roussin Z.) (德国) | 陆森黑盐 | Cs[Fe4S3(NO)7]·H2O |
配位化合物在化学工业和生活中起着重要的作用,植物光合作用所必需的叶绿素是一种镁的配合物,人体细胞中载输氧的血红素是一种铁的配合物;维生素B12是钴的配合物,1963年获得诺贝尔化学奖的齐格勒(Ziegler K.,西德)和纳塔(Natta G.,意大利)所研究的乙烯低压聚合催化剂是铝和钛的配合物;1965年从固氮菌中分离出铁和钼的配合酶。
随着科学技术和生产的发展,不断发现和应用很多新的配合物,其中包括很多金属离子与有机化合物形成的配合物,由此,逐渐发展成为一门新的学科——配位化学。此外,在原子能、半导体、火箭等尖端工业生产中,金属的分离技术、新材料的制取和分析均广泛涉及到配合物。对配合物的研究现在不仅是无机化学的重要课题,而且对分析化学、生物化学、电化学、催化动力学及量子化学等的应用和理论研究有着重要的实用价值和理论意义。
2 配合物理论的创立和发展
为了阐释配合物的性质和结构,人们经历了由浅入深,认知、实践、再认知、再实践的不断深化过程。通过收集的实验事实,试图用一种合适的理论去解释和联系所有的事实,然而理论往往会随着取得越多的素材而发生改变,或进行修正,甚至完全抛弃并创立新的理论。我们可以从前人探索思维演变中得到启迪,获取创新灵感,学到思维方式在填补和发展理论上的不足(缺失)之处,学到突破老旧的禁锢,开辟新天地,推动新理论的创建、发展。这是我们在学习配合物的理论发展中所应得到的教益,配合物理论的发展可由表2作一概览。
表2 配位化合物理论创立、发展概览
| 年代 | 理论创立(提出)者 | 理论名称 |
| 1869 | 博鲁姆斯特兰(Blomstrand C. W.,瑞典,1826–1894)约而更生(Jorgensen S. M.,丹麦,1837–1914) | 链式理论(Chain Theory) |
| 1893 | 维尔纳(Werner A.,瑞士,1866–1919) | 配位理论(Coordination Theory) |
| 1928–1931 | 鲍林(Pauling L. C.,美国,1901–1994)斯莱特(Slater J. C.,德国,1900–1976) | 价键理论(Valence Bond Theory,VBT) |
| 1929 1932 | 贝特(Bethe H.,美国,1906–2005)* 范弗雷克(Van Vleck J.,美国,1899–1980) | 晶体场理论(Crystal Field Theory,CFT) |
| 1932 | 马利肯(Mulliken R. S.,美国1896–1986) | 分子轨道理论(Molecular Orbital Theory,MOT) |
| 洪特(Hund F.,德国,1896–1997) | ||
| 1941 | 范弗雷克(Van Vleck J.,美国,1899–1980) | 配位场理论(Ligand Field Theory,LFT) |
| 1952 | 欧格耳(Orgel L. E.,英国,1927–2007) |
*出生于德国,1941年3月加入美国籍
表2中的维尔纳(Werner A.)、鲍林(Pauling L.C.)、马利肯(Mulliken R. S.)分别于1913、1954、1966年获得诺贝尔化学奖,范弗雷克(Van Vleck J.)、贝特(Bethe H.)分别于1967、1977年获得诺贝尔物理学奖。鲍林(Pauling L. C.) 1939年出版《化学键的本质》(The Nature of the Chemical Bond)一书,欧格耳(Orgel L. E.)1960年著作《过渡金属化学导论:配位场理论》(Transition Metal Chemistry: Ligand Field Theory)作为教科书。
表3 沉淀为AgCl的氯离子数
| 配合物 | 沉淀的Cl-数目 | 现在的表达式 |
| CoCl3·6NH3 | 3 | [Co(NH3)6]3+, 3Cl- |
| CoCl3·5NH3 | 2 | [Co(NH3)5]3+, 2Cl- |
| CoCl3·4NH3 | 1 | [Co(NH3)4]3+, Cl- |
| IrCl3·3NH3 | 0 | [Ir(NH3)3Cl3] |
表4 铂(Ⅳ)配合物的摩尔电导率[3]
| 配合物 | 摩尔电导率/Ω-1 | 存在的离子数 | 现在的表达式 |
| PtCl4·6NH3 | 523 | 5 | [Pt(NH3)6]4+, 4Cl- |
| PtCl4·5NH3 | 404 | 4 | [Pt(NH3)5Cl]3+, 3Cl- |
| PtCl4·4NH3 | 229 | 3 | [Pt(NH3)4Cl]2+, 2Cl- |
| PtCl4·3NH3 | 97 | 2 | [Pt(NH3)3Cl]+, Cl- |
| PtCl4·2NH3 | 0 | 0 | [Pt(NH3)4Cl4] |
| PtCl4·NH3·KCl | 109 | 2 | K+, [Pt(NH3)Cl5]- |
| PtCl4·2KCl | 256 | 3 | 2K+, [PCl6]2- |
图1
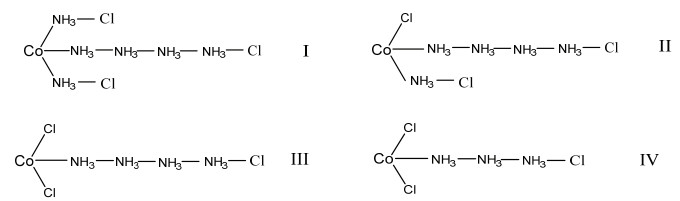
1893年苏黎世(Zurich)大学化学教授阿尔弗莱德·维尔纳(Werner A.,1913年获得诺贝尔化学奖)提出配位理论(Werner’s Coordination Theory),有三个主要假说[3]:
(1)大多数元素表观有两种形式的键:(a)主键(主价,primary valence)(以―表示);(b)副键(副价,secondary valence) (以┄表示),在近代的术语中(a)相当于氧化态,(b)相当于配位数;
(2)每一元素倾向于既满足它的主价又要满足它的副价;
图2
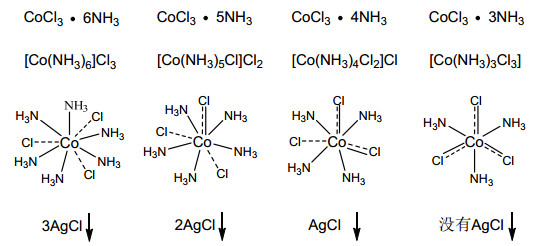
成功地判断[Co(NH3)3Cl3]配合物在溶液中不电离,不会产生Cl−。证明了链式理论是错误的。维尔纳配位理论正确地解释了配合物的许多结构特点,特别是六配位配合物的结构。由于维尔纳的工作比现代的原子电子概念早20年,因此不可能用现代术语来描述副价(现在称之为配位键)的本性。如何说明配合物的结构和性质,后续提出了:(1)价键理论(VBT);(2)晶体场理论(CFT);(3)分子轨道理论(MOT);(4)配位场理论(LFT)。具体论述在相关书籍、期刊中均可查阅到。每种理论的产生(建立),认知上都是一个由浅入深,不断完善、深化的过程。如价键理论的建立,就有一个演变、深化的历程,如表5所列,即可窥见。
表5 为价键理论形成做出贡献者简介
| 年代 | 贡献者 | 主要贡献 |
| 1916 | 路易斯(Lewis G. N.,美国,1875–1946) | 提出电子配对概念(共价键理论的起源)、1923年提出路易斯酸碱理论 |
| 1923 | 西芝维克(Sidgwick N. V.,英国,1873–1952)* | 提出有效原子序数规则(Effective Atomic Number rule,EAN) |
| 1927 | 海特勒(Heitler W. H.,德国,1904–1981) 伦敦(Londen F. W.,德国,1900–1954) | 对H2分子做出量子力学处理,阐明H2的结构,使电子配对法具有了量子力学的基础 |
| 1928–1931 | 鲍林(Pauling L.C.,美国,1901–1994) 斯莱特(Slater J. C.,德国,1900–1976) | 引入杂化轨道理论,建立配合物价键理论(VBT) |
*1940年西芝维克(Sidgwick N. V.)和鲍威尔(Powell H. M.)提出价层电子对互斥理论(Valence Shell-Electron Pair Repulsion,VSEPR)
下面对四种理论作一概述和比较[2]。
2.1 配位化合物的价键理论
以杂化轨道理论为基础用共价配键和电价配键解释配位化合物中金属离子和配位体间的结合力。
价键理论成功地阐释了配合物的空间结构、中心离子(原子)的配位数及一些配合物的稳定性和磁性。价键理论的缺陷是:不能事先知道中心原子d轨道的杂化类型(测出磁性后才能判断);无法解释配合物形成过程中的颜色变化问题;无法解释过渡金属离子配合物的稳定性随中心离子d电子数的变更而变化的情况,基本上是个定性的理论。它只考虑轨道之间成键,没注意到配体(带负电荷的阴离子或偶极分子的负端)和中心离子d轨道上电子的静电作用的大小。
2.2 晶体场理论的基本思想
将配体看作点电荷(或点偶极),着重考虑配体静电场对中心离子简并d轨道能量的影响(发生能级分裂),是静电作用模型。
晶体场理论可解释配合物的结构、光谱、稳定性和磁性等一系列性质。但它只按静电作用进行处理,相当于只考虑了离子键作用,出发点过于简单,对分裂能的大小变化次序难以解释,如中性的NH3分子比带负电荷的卤离子分裂能大,而CO和CN-的分裂能特别大,都无法用静电场解释[6]。晶体场理论以半定量的方式解释配位化合物的性质。
2.3 分子轨道理论
基本思路:在配合物中,中心离子与配体之间不仅有静电作用,也有轨道重叠的共价作用,把组成配合物的所有原子作为一个整体来考虑,分子中的电子不再从属于某特定原子,而是在遍及整个分子的范围内运动,分子中每个电子的运动状态,可用波函数ψ来描述。
基本要领:配位化合物的分子轨道理论是用分子轨道理论的观点和方法处理中心金属离子(原子)和配位体的成键作用。描述配位化合物分子的状态主要是中心离子(原子)M的价电子波函数ψM与配位体L的分子轨道ψL组成离域分子轨道ψ。
ψM包括M中(n - 1)d、ns、np等价层轨道,ΣCLψL可看作L的群轨道。为了有效组成分子轨道,要满足对称性匹配、轨道最大重叠、能级高低相近等条件,对称性匹配在其中起突出作用[6]。
由于从基本原理出发进行分子轨道的计算过程冗长,计算分子轨道的能量过程繁杂,须采用高速电子计算机进行运算,科学家采用近似简化的处理方法,如把分子轨道能量参数化,而使问题简化。常用处理方法如表6所示。
表6 配合物分子轨道理论简化处理方法
| 年代 | 方法提出者 | 方法名称 |
| 1929 | 兰纳-琼斯(Lennard-Jones J. E.,英国,1894–1954) | 原子轨道线性组合分子轨道(Linear Combination of Atomic Orbitals-Molecular Orbitals,LCAO-MO) |
| 1965 | 沙弗尔(Schaffer C. E.,丹麦,1930–) 约更生(Jorgensen C. K.,丹麦,1931–2001) | 角度重叠模型[5] (Angular Overlap Model,AOM) |
2.4 配位场理论
配位场理论是晶体场理论的发展,实质是配合物的分子轨道理论,在处理配位体所产生的电场作用下的中心金属原子轨道能级变化时,以分子轨道理论方法为主,采用原子轨道线性组合等数学方法,根据配位体场的对称性进行简化,并吸收晶体场理论的成果,阐明配合物的结构和性质[6]。
1965年提出的角度重叠模型(Angular Overlap Model,AOM),认为在配合物分子成键过程中,除了对称性和M―L键距等因素外,中心金属离子和配体轨道之间的有效重叠取决于中心金属离子轨道的角度取向和配体接近中心金属离子轨道的角度。该模型着重考虑金属离子的d轨道与配体的σ和π轨道成键作用,是一种半定量的分子轨道模型,但具有模型直观、概念清楚、计算简捷、应用方便等优点[7]。
3 理论应用实例对照
现以[Co(NH3)6]3+为例,对不同理论对其成键作用的解释作一比较。
3.1 [Co(NH3)6]3+成键的价键理论解释
由图3可知,[Co(NH3)6]3+为:低自旋(自旋成对),内轨型配合物,抗磁性。
图3

3.2 [Co(NH3)6]3+成键的晶体场理论解释
[Co(NH3)6]3+成键时,当配体NH3沿坐标轴趋向Co3+离子,这时沿着坐标轴方向伸展的
图4
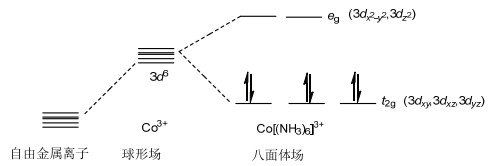
实验测得Δo = 23000 cm-1 > P = 21000 cm-1,故为强场低自旋(P为电子成对能,指当两个电子在占有同一轨道自旋成对时必须克服电子间的相互作用所需的能量)。
由图4可知电子组态为(t2g)6,故为抗磁性。
3.3 [Co(NH3)6]3+成键的分子轨道理论解释
图5
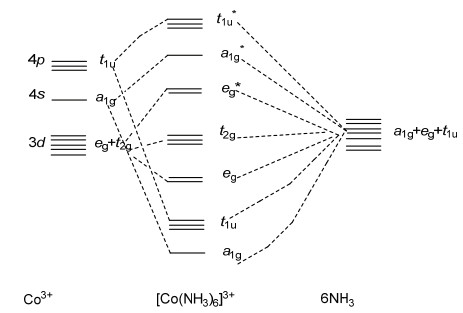
每个NH3配体的N原子上有一孤电子对,即有两个可利用的价电子,Co(Ⅲ)是d6组态,故价电子
总数= (2 × 6) + 6 = 18,其中12个电子填充在a1g、t1u和eg成键分子轨道上。由于Δo > P,所余下的6个电子填充于t2g轨道上,电子组态为:
从结果看,晶体场理论和分子轨道理论似乎一样,其实有本质上不同,见表7。
表7 晶体场理论与分子轨道理论的区别
| 理论名称 | 对化学键的描述 | t2g和eg轨道性质 | 应用范围 |
| CFT | 金属原子轨道 | 解释配合物的光谱、磁性、稳定性、构型等 | |
| MOT | 配合物的分子轨道 | 解释配合物的光谱、磁性、稳定性、构型等;适用于光谱化学系列、羰基化合物、N2配合物、有机金属配合物;易于上机实施计算 |
3.4 角度重叠模型的解释
角度重叠模型用于分子轨道理论MO-AOM,也用于配位场理论LF-AOM,均有报道[10]。
该模型主体思想是引入角重叠因子Fσ和角重叠参数eσ,着重考虑金属离子的d轨道与配体的σ和π轨道成键作用。
坐标轴z轴上配体的σ轨道与金属离子的
eσ,eπ的数值从光谱分析(电子吸收光谱、电子自旋共振光谱和磁化率)得到,从而列出光谱化学序列。
图6
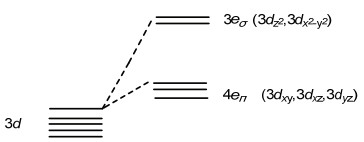
从分子轨道稳定化能MOSE(金属离子d轨道与配体轨道间形成分子轨道而使体系能量下降值)和dn组态的关系图,可知MOSE值可由反键分子轨道空穴数(h)来决定:
式中εi为反键分子轨道i的能量,h为反键分子轨道的空穴数,从而得出配合物几种常见构型的MOSE值并列表备查[8]。我们从MOSE值得知[Co(NH3)6]3+(3d6)为八面体低自旋配合物。
角度重叠模型参数和化学键之间的联系只是一种半定量的联系,只有在对系列配合物进行比较研究时才显示出其优越性。
4 展望
作为现代文明的三大支柱(材料、能源、信息)之一的材料与配位化学有密切的关系,固体金属配合物作为室温超导材料和高效催化剂有着非常诱人的前景。随着高新技术的日益发展,具有特殊物理、化学和生物化学功能的配合物(如呈液晶性质的铜配合物)在国际上得到蓬勃的发展。用超分子的新观点对配位超分子配合物的研究还在逐步深入[11]。
对研究配合物的结构与性质所采用的AOM与CFT、LFT和MOT方法,随着光谱、磁学和相关化学实验数据的积累以及结构化学计算程序的发展完善,其内在联系将进一步被揭示。
作为边沿学科的配位化学正日益和其他相关学科相互渗透和交叉,正如莱恩(Lehn J. M.,法国,获1987年诺贝尔化学奖)所指出:超分子化学可以看作是广义的配位化学,另一方面,配位化学又是包含在超分子化学概念之中。配位化学原理和规律无疑将在分子水平上对未来复杂的分子层次以上聚集态体系的研究起着重要作用,其概念及方法也将超越传统学科的界限。我国配位化学家在进一步促进它和有机化学、物理化学、分析化学、高分子化学、环境化学、生物化学以及凝聚态物理、分子电子学等学科的结合方面有了很好的开端,进一步的发展必将给配位化学带来新的发展前景[12]。


