




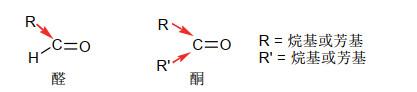
图1
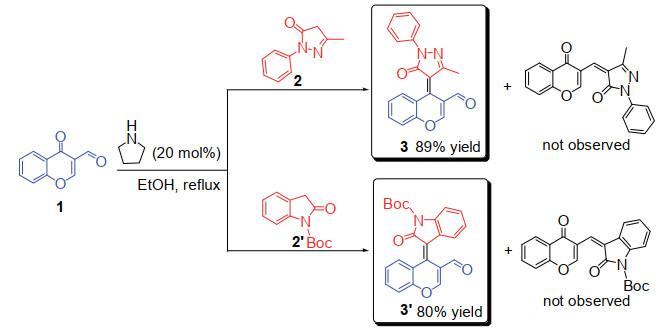
色酮是一类广泛存在于自然界中的天然产物,具有抗炎、抗病毒、抗氧化等生物活性[6, 7],其核心骨架含有苯并吡喃结构。色酮-3-甲醛1是合成色酮衍生物的常用原料,该化合物分子结构中同时含有酮羰基和醛基,本实验以四氢吡咯为催化剂,利用色酮-3-甲醛1与2, 4-二氢-3-甲基-1-苯基-5吡唑酮2或N-叔丁氧羰基-2-吲哚酮2’发生缩合反应,分别合成含有吡唑酮或吲哚酮结构的色满衍生物3或3’ (图2)。本实验操作步骤简单,所使用的化学原料和试剂便宜易得,实验安全性高,非常适合本科生的综合有机合成实验教学,有利于帮助学生理解有机化合物不同官能团反应的化学选择性。通过本实验,不仅可以提高学生的综合实验操作技能,而且能够使学生接触到前沿的科学研究,激发学生对科学研究的兴趣,培养学生的创新能力。
图2
1 实验目的
(1)学习文献检索方法,通过查阅文献了解色酮和色满衍生物的生物及药物活性,掌握相关化合物的合成方法;
(2)熟悉加成-消除反应原理,掌握色满衍生物的制备方法;
(3)掌握薄层色谱监测反应与柱色谱分离的实验操作;
(4)掌握核磁共振仪、高效液相色谱仪和高分辨质谱仪等仪器的原理、基本操作和相应的谱图分析。
2 实验方案
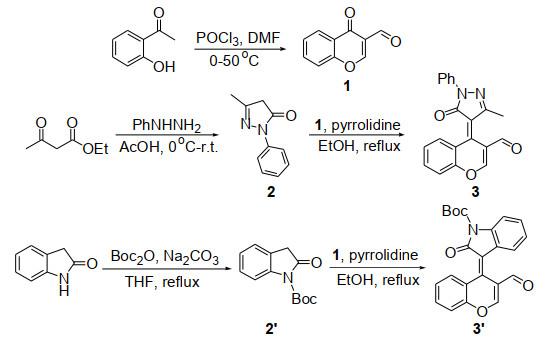
首先以邻羟基苯乙酮为原料,在N, N-二甲基甲酰胺和三氯氧磷作用下发生Vilsmeier-Haack反应得到色酮-3-甲醛1,然后利用乙酰乙酸乙酯与苯肼发生环化反应得到化合物2,进一步将2-吲哚酮氨基进行叔丁氧羰基保护制备得到化合物2’,然后分别利用色酮-3-甲醛1与化合物2或2’在四氢吡咯催化下反应分别得到酮羰基缩合产物3和3’ (图3)。反应过程中可以控制色酮-3-甲醛1中酮羰基位置发生缩合反应,而醛基不发生反应,实现反应的化学选择性控制。
图3
3 仪器和试剂
仪器:核磁共振仪(Bruker AV 400 (400 MHz) spectrometer,CDCl3为溶剂,TMS为内标),高分辨质谱:Varian 7.0型傅里叶变换离子回旋共振质谱仪(ESI-HRMS),高效液相色谱仪(HPLC):Shimadzu LC-20A Prominence,熔点仪:JH30全自动熔点仪。
试剂:邻羟基苯乙酮(化学纯),三氯氧磷(化学纯),N, N-二甲基甲酰胺(分析纯),乙酸乙酯(分析纯),氯化钠(化学纯),无水硫酸钠(化学纯),二氯甲烷(分析纯),正己烷(分析纯),2-吲哚酮(化学纯),二碳酸二叔丁酯(化学纯),碳酸钾(化学纯),四氢呋喃(分析纯),石油醚(分析纯),四氢吡咯(化学纯),无水乙醇(分析纯),乙酰乙酸乙酯(化学纯),苯肼(化学纯),乙酸(分析纯)。
4 实验步骤
4.1 色酮-3-甲醛(1)的合成
取100 mL圆底烧瓶,向其中加入10 mL N, N-二甲基甲酰胺,将体系转至冰水浴冷却后用恒压滴液漏斗逐滴加入三氯氧磷(3.8 mL, 40 mmol),滴加完毕后将体系转至室温搅拌20 min,然后再将体系加热至55 ℃搅拌30 min。将上述体系转至冰水浴冷却,待体系冷却后逐滴加入含有邻羟基苯乙酮(1.2 mL, 10 mmol)的N, N-二甲基甲酰胺(1.2 mL)溶液,滴加结束后将体系转至室温搅拌30 min,然后再将体系加热至55 ℃搅拌2 h。反应结束后将反应体系转移至冰水浴中,加入乙酸乙酯(20 mL)稀释,再加入饱和食盐水(20 mL),然后利用乙酸乙酯萃取反应体系(3 × 25 mL),合并有机相,分别用饱和食盐水(25 mL)和水(40 mL)洗涤有机相,用无水硫酸钠干燥有机相,然后利用旋转蒸发仪除去溶剂,将所得固体重结晶(V二氯甲烷 : V正己烷 = 1 : 2),得到土黄色固体1.19 g,产率68%。
4.2 2, 4-二氢-3-甲基-1-苯基-5吡唑酮(2)和4-(3-甲基-1-苯基-5-氧代-1, 5-二氢吡唑酮-4-亚基)-4H-色烯-3-甲醛(3)的合成
2, 4-二氢-3-甲基-1-苯基-5吡唑酮(2)的合成:取100 mL圆底烧瓶,加入40 mL乙酸和乙酰乙酸乙酯(25 mL, 0.2 mol),将体系转至冰水浴冷却,用恒压滴液漏斗缓慢滴加苯肼(21 mL, 0.2 mol),滴加完毕后将体系转至室温搅拌3 h。TLC监测反应完全后,用旋转蒸发仪除去大部分乙酸,剩余液体用30 mL水洗涤,水相再用乙酸乙酯(3 × 25 mL)萃取,合并有机相并用无水硫酸钠干燥,然后用旋转蒸发仪除去大部分溶剂,将体系放置在冰箱里静置结晶,结晶完全后过滤,收集得到的淡黄色固体21 g,产率60%。
4-(3-甲基-1-苯基-5-氧代-1, 5-二氢吡唑酮-4-亚基)-4H-色烯-3-甲醛(3)的合成:取50 mL圆底烧瓶,分别加入25 mL无水乙醇、色酮-3-甲醛(1) (0.85 g, 5 mmol)、2, 4-二氢-3-甲基-1-苯基-5吡唑酮(2) (0.87 g, 5 mmol)和四氢吡咯(71 mg, 1 mmol),将反应体系置于80 ℃油浴中加热回流搅拌3 h。反应结束后,将体系冷却至室温,过滤,收集滤得的固体进行重结晶(V二氯甲烷 : V正己烷 = 1 : 2),得到红色固体1.47 g,产率89%。对化合物3进行1H NMR、13C NMR、高效液相色谱和高分辨质谱表征。
4.3 N-叔丁氧羰基-2-吲哚酮(2’)和3-(3-甲酰基色烯-4-亚基)-2-氧代-2, 3-二氢-N-叔丁氧羰基吲哚酮(3’)的合成
N-叔丁氧羰基-2-吲哚酮(2’)的合成:取100 mL圆底烧瓶,加入预先除水的四氢呋喃(30 mL),再加入2-吲哚酮(1.8 g, 13.3 mmol)、二碳酸二叔丁酯(7.2 g, 33 mmol)和碳酸钾(7 g, 66 mmol),将反应体系置于70 ℃油浴加热回流搅拌3 h。反应结束后将反应体系冷却至室温,过滤并取滤液用旋转蒸发仪浓缩,柱层析纯化(V石油醚 : V乙酸乙酯 = 10 : 1,薄层色谱TLC Rf = 0.3),得到白色固体1.5 g,产率48%。
3-(3-甲酰基色烯-4-亚基)-2-氧代-2, 3-二氢-N-叔丁氧羰基吲哚酮(3’)的合成:取50 mL圆底烧瓶,分别加入25 mL无水乙醇、色酮-3-甲醛(1) (0.85 g, 5 mmol)、N-叔丁氧羰基-2-吲哚酮(2’) (1.2 g, 5 mmol)和四氢吡咯(71 mg, 1 mmol),将反应体系置于80 ℃油浴中加热回流搅拌3 h。反应结束后,将体系冷却至室温,过滤,收集滤得的固体进行重结晶(V二氯甲烷 : V正己烷 = 1 : 2,薄层色谱TLC Rf= 0.4),得到黄色固体1.56 g,产率80%。对化合物3’进行1H NMR、13C NMR、高效液相色谱和高分辨质谱表征。
5 结果与讨论
5.1 化合物3的分子结构表征1H NMR,13C NMR, HPLC和HRMS
红色固体,熔点:177–178 ℃。1H NMR (400 MHz, CDCl3): δ 10.83 (s, 1H, CHO), 8.32 (d, J= 7.9 Hz, 1H, Ar), 8.01 (s, 1H, Ar), 7.95 (d, J = 8.0 Hz, 2H, Ar), 7.75–7.78 (m, 1H, Ar), 7.58 (d, J = 8.4 Hz, 1H, Ar), 7.51 (t, J = 7.5 Hz, 1H, Ar), 7.44 (t, J = 7.9 Hz, 2H, Ar), 7.22 (t, J = 7.4 Hz, 1H, Ar), 2.41 (s, 3H, CH3); 13C NMR (101 MHz, CDCl3):δ 175.40, 164.17, 162.45, 156.04, 151.20, 138.13, 136.16, 134.68, 128.87, 127.69, 126.55, 126.41, 125.16, 123.70, 13.27; HPLC with C18 column (25 cm) at 254 nm; eluent: V甲醇 : V水 (40 : 60), flow rate = 1.0 mL∙min−1, tr = 6.549 min (major); ESI-HRMS计算值: C20H15N2O3 [M + H]+ 331.1077,实测值: 331.1080。
5.2 化合物3’的分子结构表征1H NMR,13C NMR, HPLC和HRMS
黄色固体,熔点:174–175 ℃。1H NMR (400 MHz, CDCl3): δ 10.06 (s, 1H, CHO), 8.21 (d, J= 7.9 Hz, 1H, Ar), 7.95 (d, J = 2.7 Hz, 1H, Ar), 7.70 (d, J = 8.1 Hz, 1H, Ar), 7.67–7.56 (m, 2H, Ar), 7.45 (d, J = 8.3 Hz, 1H, Ar), 7.41–7.32 (m, 1H, Ar), 7.29–7.20 (m, 1H, Ar), 7.12 (t, J = 7.6 Hz, 1H, Ar), 1.60 (s, 9H, Boc); 13C NMR (101 MHz, CDCl3): δ 174.90, 164.54, 160.07, 154.96, 148.16, 137.07, 133.13, 128.38, 126.10, 125.38, 124.79, 124.18, 123.20, 123.10, 122.66, 118.53, 117.47, 117.14, 113.92, 83.43, 27.13; HPLC with C18 column (25 cm) at 254 nm; eluent: V甲醇 : V水 (40 : 60), flow rate = 1.0 mL∙min−1, tr = 9.974 min (major), tr = 11.339 min (minor); ESI-HRMS计算值: C23H20NO5[M + H]+ 390.1336,实测值: 390.1336。
5.3 反应机理讨论
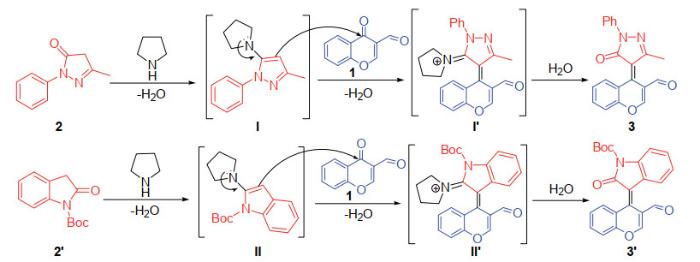
通过查阅文献[8-12],推断该反应之所以没有得到醛基的缩合产物,反应经历了如下过程:首先2, 4-二氢-3-甲基-1-苯基-5吡唑酮2或N-叔丁氧羰基-2-吲哚酮2’在四氢吡咯作用下产生烯胺中间体I和II,此时四氢吡咯不会与色酮-3-甲醛1产生烯胺中间体,因为色酮醛上没有可产生烯酮中间体的α-氢原子。随后烯胺中间体I和II与色酮-3-甲醛1的酮羰基发生加成-消除反应得到相应的反应中间体I’和II’,进一步发生水解反应得到产物3和3’ (图4)。反应过程中之所以没有得到亲核试剂和色酮-3-甲醛1醛基反应的缩合产物,可能的原因有两点:(1)烯胺中间体I或II与色酮-3-甲醛1的酮羰基发生缩合反应以后,所得到的产物3或3’具有更加稳定的共轭结构,反应产物属于热力学控制;(2)色酮-3-甲醛1中的醛基优先与烯胺中间体I或II发生缩合反应,这是一个可逆反应,反应过程中同样会产生烯胺中间体I或II与色酮-3-甲醛1的酮羰基发生缩合反应的产物3或3’,因为3或3’具有更好的热力学稳定性,所以主要得到产物3和3’。
图4
6 教学建议
本实验涉及多步反应和化合物分子结构表征,实验内容较多,适于面向化学系高年级本科生开设。实验课上一般将学生分为2–3人一组,建议指导教师和助教充分做好预实验。根据前几届学生的实验操作情况,实验指导教师需注意以下几点:
(1)充分做好实验预习,查阅相关文献,熟悉每一步反应原理和实验注意事项;
(2)实验开始之前,指导学生了解用于检测反应进程的薄层色谱板(TLC板)的各种显色方法和适用范围,以课堂提问形式复习化合物纯化手段和分子结构表征所需仪器的测试原理和基本操作要求;
(3)对反应机理进行分析讲解,为实验的顺利进行做好理论准备;
(4)可以根据学时、学生实验能力以及学校所具有的设备条件,对实验内容进行调整。例如,可以安排不同的实验小组分别进行化合物3或3’的合成实验及相关测试,即每个实验小组只完成一种目标化合物的合成和结构表征,课后可以进行实验讨论和交流;
(5)在教师指导下,由学生独立完成核磁共振谱图(1H NMR和13C NMR)、高分辨质谱(HRMS)分析和化合物结构推测;
(6)实验报告建议强调对实验结果的分析与讨论,提高学生的科研思维能力。同时可以设置开放型的思考题,引导学生对实验结果进行分析,鼓励提出新的合成路径。
7 结语
本实验是科研转化成教学的综合化学实验,实验内容涵盖了多步化学合成、分离纯化、结构表征等多个重要环节,所用原料、试剂便宜易得。通过这样的实验过程,能加深学生对多步合成、反应进程监测与判断、薄层色谱和柱色谱的应用、化合物分子结构表征等相关知识的理解和掌握,提高学生的综合化学实验能力,培养学生的科研兴趣和创新能力。
南开大学化学学科从2009年起实施“基础学科拔尖学生培养试验计划”,作为化学拔尖学生培养计划的一部分,化学学院利用“夏季小学期”针对高年级本科生开展科研训练,集中安排课时长、操作步骤多、创新性强的综合化学实验。通过多年的教学实践,学生普遍反映教学效果良好,认为这类综合化学实验涉及的有机化学知识面广,对学生的实验操作训练全面完整,特别有利于调动学生的学习积极性。实验过程中学生独立使用各类有机合成实验仪器进行化合物的合成和纯化,学习化合物分子结构分析表征方法,巩固有机化学理论学习成果,做到理论与实践相结合,同时为进行本科毕业论文和今后从事科学研究工作奠定了良好的基础。
谨以此文祝贺南开大学建校100周年华诞;纪念陈茹玉院士诞辰100周年。
参考文献
DOI:10.1016/S0040-4039(00)96829-1 [本文引用: 1]
DOI:10.1021/acs.joc.7b01582 [本文引用: 1]


