


2019年9月7日上午9:00至12:00,第33届中国化学奥林匹克(初赛)在全国30个省、自治区、直辖市同时举行,约有7万名高中生参加。相比于往年,本届初赛试题对知识储备的要求有所降低,但对计算熟练度、思维灵活度和答题准确度的要求没有放松。这是一件好事:化学的奥林匹克本就不应是“刷书”的奥林匹克,不应是“死记硬背”的奥林匹克;只喜欢画六边形与平行六面体,讨厌计算和推理,也不算真正学好了化学。近年来,越来越多的同学(及部分老师)偏爱刷书、刷题,刷完基础教材刷高级教材,刷完高级教材刷专著,刷完中文书刷外文书,都刷完还不过瘾,还要去刷一级文献来“押题”,这种做法实在是舍本逐末,甚至是缘木求鱼了。走马观花,囫囵吞枣,到头来才发现最基本的知识点掌握得不牢固,在高手过招时疏漏大意失了分数,反而怪罪题目故意“挖坑”,实在令人叹惋。我们鼓励同学们好读书,读好书,但把书“读好”才是最重要的。鉴于此,本文除了延续前文撰写的三个角度——“从同学角度出发的思路分析,从试题角度出发的考点分析,从科学角度出发的知识拓展”之外,行文中更加强调“明辨基础概念,防范解题漏洞”,希望同学们有所收获。另一方面,如何在竞赛题目取材上做到严谨与趣味的平衡、经典与前沿的平衡,在树立中国化学奥林匹克思维高杆的同时,及时反映中国化学工作日新月异的进展,或许也是值得思考的。
第1题
题目(10分)
简要回答问题。
1-1 利用不同的催化剂,乙烯催化氧化可选择性地生成不同产物。产物A可使石灰水变浑浊。写出与A相对分子质量相等的其他所有产物的分子式和结构简式。
1-2 化合物CsAuCl3呈抗磁性。每个Cs+周围有12个Cl−离子,每个Cl−离子周围有5个金属离子。金离子处在Cl−围成的配位中心(也是对称中心)。写出该化合物中Au的氧化态及其对应的配位几何构型。
1-3 2019年1月,嫦娥四号成功在月球着陆。探测器上的五星红旗由一类特殊的聚酰亚胺制成。以下为某种芳香族聚酰亚胺的合成路线:
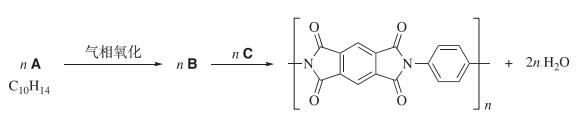
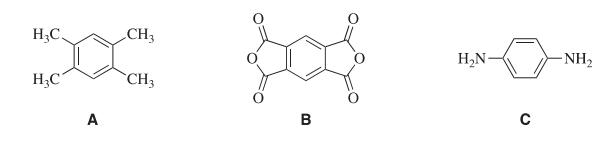
画出A、B、C的结构简式。
分析与解答
1-1 本题考查化学式推断和同分异构体枚举的能力,难度不高。但是如何在考场上快速地、不重不漏地找出所有合理答案,需要在平时刻意进行自我训练。
从“产物A可使石灰水变浑浊”易得产物A就是CO2。A的相对分子质量M(A)= M(CO2) = 12 + 16 × 2 = 44。由于乙烯C2H4与氧气O2反应产物只可能含O、C、H元素,因此可行的组合只能为:(枚举最好遵循原子量从大到小的顺序,即O、C、H。同学们可不必像这里枚举的这么详细,但一定要遵循顺序,避免重复或疏漏。)
44 = 16 × 2 + 12 × 1 = O2C = CO2
= 16 × 2 + 1 × 12 = O2H12 = H12O2
= 16 × 1 + 12 × 2 + 1 × 4 = OC2H4 = C2H4O
= 16 × 1 + 12 × 1 + 1 × 16 = OCH16 = CH16O
= 12 × 3 + 1 × 8 = C3H8
= 12 × 2 + 1 × 20 = C2H20
= 12 × 1 + 1 × 32 = CH32
= 1 × 44 = H44
除去明显不合理的结构,只有C3H8和C2H4O可以进入下一轮考查。C3H8只有一种可能的组合方式,即丙烷CH3―CH2―CH3,然而显然丙烷的氧化态要低于乙烯的(可以通过直接计算氧化数判断,也可以简单通过不饱和度判断),因此直接排除。C2H4O的不饱和度为Ω= 2 + 1 − 4/2 = 1,说明产物中只有一个双键或只有一个环。若产物中只有双键,则其可能为CH3―CH=O (乙醛)或CH2=CH―OH (乙烯醇),但乙烯醇不稳定,会互变异构为乙醛,因此合理的答案只有一种:乙醛。而若产物中只有一个环,则唯一可能的结构就是环氧乙烷,因此答案为:
分子式:C2H4O;
结构简式:
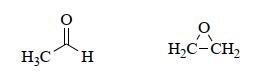
有部分同学认为A是草酸C2H2O4,这似乎有一定的道理:草酸的确可以由乙烯在特定条件下催化氧化得到,且草酸钙CaC2O4为一沉淀。问题在于,草酸的相对分子质量为12 × 2 + 1 × 2 + 16 × 4 = 90,很容易就可以写出数种可能的化学式:C3H6O3、C4H10O2、C7H6,其中C4H10O2有28个同分异构体,C3H6O3有102个同分异构体,C7H6则可以写出多达1230个同分异构体!即使仅考虑稳定结构,数目也是可观的。在考场上根本来不及,也没有位置写出所有的同分异构体,因而虽然从科学性上草酸是一个合理的答案,但不是一个可操作性很强的答案,应当舍去。另一方面,若只想到了草酸而忽略二氧化碳,那的确是舍近求远了。
1-2 本题主要考查对配位数的灵活运用,隐藏的考点为磁性与电子结构的关系。根据电中性原则,CsAuCl3中Au的表观氧化数应为−(+1 − 3) =+2,但Au(Ⅱ)核外电子结构为[Xe]4f145d9,价层有1单电子,与呈抗磁性的事实不符,因此CsAuCl3中不存在Au(Ⅱ)。表观的Au(Ⅱ)实际上是等物质的量的Au(Ⅲ)与Au(Ⅰ)的加权平均,容易验证Au(Ⅲ) = [Xe]4f145d8与Au(Ⅰ)= [Xe]4f145d10中均不存在单电子。
再来分析配位数:“每个Cs+周围有12个离子”,而化学式中n(Cs) : n(Cl)= 1 : 3,说明每个离子周围有4个离子;又由“每个离子周围有5个金属离子”,可知每个Cl−离子周围有1个Au(Ⅰ)离子;又因Au(Ⅲ)与Au(Ⅰ)各占一半,故一半的Cl−离子周围是1个Au(Ⅰ)离子,一半的Cl−离子周围是1个Au(Ⅲ)离子。由于n(Au): n(Cl) = 1 : 3,因此Au离子周围平均有3个Cl−离子。然而Au(Ⅰ)或Au(Ⅲ)不可能为3配位,因为它们处在对称中心上,3配位平面三角形结构中不存在对称中心。说明与氧化数一样,这个“3配位”只能是数学平均的结果。由于Au(Ⅲ)与Au(Ⅰ)的物质的量相等,因此可能的配位数组合只可能为5/1或4/2 (注意配位数必须为正)。5/1配位数组合不符合中心对称性,舍去,因此只有4/2组合满足要求。接下来思考:Au(Ⅲ)与Au(Ⅰ)两种正离子,何者为四配位?何者为二配位?显然,Au(Ⅲ)电荷高,离子性强,可以吸引更多阴离子配体围绕其周围,故为四配位;Au(Ⅰ)电荷低,共价性强,因而为二配位。(有同学认为:Au(Ⅲ)半径小,为二配位,Au(Ⅰ)半径大,为四配位。这种说法错在哪里?)这正好与它们的d电子结构是相对应的:Au(Ⅲ) = 5d8→ dsp2,对应四配位平面四方形配合物;Au(Ⅰ)= 5d10 → sp,对应二配位直线型配合物。因而答案为:
Au的氧化态:+1与+3等物质的量分布。Au(Ⅰ)为二配位直线型,Au(Ⅲ)为四配位平面四方形。
另外,对于元素化学知识掌握扎实的同学,无需配位数条件即可得到答案:抗磁性的Au只能以等量Au(Ⅰ)与Au(Ⅲ)组合的形式存在,因而可以将化学式“CsAuCl3”改写为“Cs2Au2Cl6”并进一步改写为“Cs2[AuCl2][AuCl4]”(中心对称),很容易就可以看出[AuCl2]应为[AuⅠCl2]− (参考银氨配离子[AgⅠ(NH3)2]+),[AuCl4]应为[AuⅢCl4]− (就是氯金酸阴离子),从而直接写出答案。当然,写出答案后仍然应用题目剩余条件进行检查,以防出错。
图1展示了CsAuCl3的晶体结构,通过观察c方向投影图可以很容易地找到晶体中的对称中心与四重对称轴。我们也可以认为Cs和Au同时作立方最密堆积(ccp),此时Cl填入的是哪些空隙?
图1
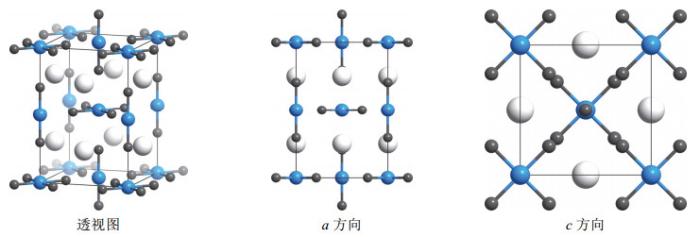
有同学在看到晶体结构后认为,Au(Ⅲ)应为拉长的八面体六配位结构,这种说法是不正确的。其一,若要将Au(Ⅲ)轴向两个离子也算作配体,那么离子的配位数也会上升为(6 × 2 + 5 × 4)/6 = 5.33 > 5,与题意不符。另外从科学性角度上讲,Au(Ⅲ)的5d8电子构型处于平面四方形配体场中时已为能量最低(
当然,我们也可以从Jahn-Teller畸变的极限来形式化地“理解”这个配合物的结构:如果强行认为Au为+2氧化态、d9电子构型,那么根据Jahn-Teller效应(Jahn-Teller effect):“在配合物的基态电子组态简并,且电子在轨道中占据不对称时,配合物发生畸变以消除简并性并使得体系能量降低”,配合物中电子构型的Au(Ⅱ)中应当一半发生拉长八面体畸变(晶胞c棱心和ab面心的Au原子),一半发生压缩八面体畸变(晶胞顶点和体心的Au原子)。到极限时,即可分别得到直线型配位的AuⅡCl2和平面正方形配位的
1-3 这是一道以聚合物为背景的有机推断题,较为简单,重点在于提升解题速度,培养“看到产物的第一眼就要将其切断”的逆合成敏感性非常重要。下面为详细分析:C10H14的不饱和度为:11 − 14/2 = 4,结合产物聚酰亚胺结构可猜测A中含有苯环。根据碳数(= 10)可推测产物聚合物结构中的1, 2, 4, 5-苯四酰二亚胺片段是由A提供的,因此根据碳原子分布A只能为1, 2, 4, 5-四甲基苯,同时也很容易推出C为对苯二胺。然而在推导B的结构式时要小心,这里可能出错:从B的生成条件与最终聚合物的结构来看,B应为某种羧酸或羧酸衍生物,很多同学看到这里,想当然地就写出“1, 2, 4, 5-苯四甲酸”。然而若B为四羧酸,那么在聚合过程中,n mol B与n mol C就应生成4n mol水分子,而非2n mol!根据原子守恒,真实的B应在苯四甲酸结构的基础上“去掉2分子水”,容易看出它就是均苯四甲酸二酐(pyromellitic dianhydride,PMDA)。A、B、C的结构简式如下图所示:
知识拓展
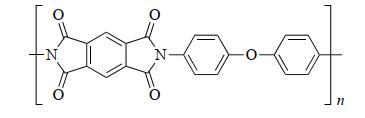
聚酰亚胺(polyimide,PI)是一类具有酰亚胺重复单元的聚合物,是20世纪50年代发展起来的耐热性高分子材料。其中以含有邻苯二甲酰亚胺(酞酰亚胺)结构的聚合物最为重要(本题即为一例)。由于酰亚胺基团电子高度离域,酰胺键热稳定性高(不易均裂),化学稳定性高(不易被亲核/亲电进攻,不易被氧化/还原),同时芳香性聚酰亚胺分子中π–π相互作用强,因而其具有优良的化学稳定性、耐高温性(高分子材料中等级最高)、耐磨性、阻燃性(自熄型材料,无需额外阻燃剂)、绝缘性等。聚酰亚胺通常为橘黄色透明固体,蠕变很小,有较高的拉伸强度。1961年杜邦(DuPont)公司首次推出聚酰亚胺薄膜Kapton,其结构如下所示。(DuPont公司还发明了著名的高强度纤维开夫拉Kevlar。2014年第28届化学竞赛初赛就曾出过以Kevlar为背景的题目。)它可从低至−269 ℃到高至+400 ℃的多种温度环境下稳定工作,且柔韧透明,不仅能用作耐高温绝缘漆、柔性太阳能电池底板材料、耐高温隔热材料、防弹防火纤维,更被大量用于航天、航空器及火箭部件中。虽然与其他聚合物比较,聚酰亚胺不易成型,生产成本高,日常应用有限,但其在特种工程材料中的应用前景是极为广阔的,甚至被认为是21世纪最有希望的工程塑料之一。
补充练习
答案或提示参见北京大学出版社《中国化学奥林匹克竞赛试题解析》,下同。
1-4 写出所有由C、H、N、O组成的,相对分子质量为44的分子的化学式,画出它们的结构式。附加题:找出C4H10O2的28个同分异构体。
1-5 观察图1,自行推导CsAuCl3晶体的点阵形式与结构基元。在晶胞透视图中标出点阵点,画出素晶胞结构。
1-6 已知CsAuCl3晶体的正当晶胞参数为a = b= 7.600 Å, c = 11.326 Å, α = β = γ = 90°,求素晶胞的边长(你的答案应落在7.800–7.810 Å之间)。注:1 Å = 0.1 nm。
1-7 判断下列四配位d8配合物是平面四方形还是正四面体形,给出判断依据:
1-8 用Jahn-Teller效应解释:为什么Ti3+(aq)的紫外-可见光谱呈现1个不对称的单峰?
1-9 某聚酰亚胺的合成方法如下:将1.09 mmol均苯四甲酸二酐(PMDA)与1.09 mmol 2, 2’-双(三氟甲基)联苯胺[2, 2’-Bis(trifluoromethyl)benzidine, BTMB]溶解在6.3 g含有0.06 g异喹啉的间甲基苯酚中,在氮气保护下室温搅拌3小时,得到无色溶液。再升温至200 ℃反应3小时。冷却后过滤,用乙醇洗涤产物,在150 ℃下减压烘干24小时即得到产物聚酰亚胺。
1-9-1 画出PMDA、BTMB和产物的结构。异喹啉的作用是?
1-9-2 为什么反应要先在室温进行,再升温进行?请用图示与文字解释。
1-9-3 反应过程中需要不断将体系中的水除去,写出两种可用于该反应的除水试剂。用文字描述Dean-Stark装置是如何除水的。
1-10 用亚甲基二苯基二异氰酸酯(methylene diphenyl diisocyanate, MDI)代替联苯胺与PMDA反应,在温和加热(< 90 ℃)条件下就可以制得聚酰亚胺,反应无需高沸点溶剂且更加节能。
1-10-1 利用合理试剂,从苯胺出发合成联苯胺与MDI,写出反应的机理。
1-10-2 写出MDI与PMDA反应得到聚酰亚胺的机理,为什么这个反应不需要强加热条件?
第2题
题目(6分)
2-1 48Ca轰击249Cf,生成第118号元素(Og)并放出3个中子。写出配平的核反应方程式。
2-2 推出二元氧化物(稳定物质)中含氧量最高的化合物。
2-3 9.413 g未知二元气体化合物含有0.003227 g电子,推出该未知物,写出化学式。
分析与解答
2-1 本题考查核反应方程式的书写,非常简单。有趣的是,上一次对重元素核化学反应的考查需要追溯到2010年的第24届化学竞赛初赛,当时考查的元素是第117号元素Ts。考试时,Cf的原子序数(也是其质子数、核电荷数)是未知的,但由于该核反应只放出了3个中子,质子数没有发生改变,因而很容易通过质子数守恒求出Cf的原子序数:118 − 20 = 98。再根据中子数守恒求出Og的质量数:48 + 249 − 1 × 3 = 294,很容易写出答案:
2-2 本题知识难度不大,但非常有趣。对于二元氧化物MmOn而言,其含氧量(即氧元素质量分数)可表示为(设M的相对原子质量为M):
经过简单的尝试就能知道,w(O)的最大值当且仅当M= H时取到。比H重的元素虽然可能有着更高的化合价(即n值更高),但这远无法补偿M上升而带来的分母增加。因而该二元氧化物由H、O两种元素组成,即可能有H2O、H2O2、HO2、H2O3、HO3等组合,其中可稳定存在的物质有H2O与H2O2,氧含量分别为88.81%和94.07%。故笔者给出的答案为过氧化氢H2O2。
中国化学会官方解答认定H2O与H2O2均为本题的正确答案,甚至最早只给出了H2O这一个答案,而认为H2O2不是正确答案。这是因为过氧化氢不够稳定,因而水是更好的答案。然而笔者认为,纯过氧化氢的确可以分离得到,且有一定的动力学稳定性;而另一方面,在这种字眼上死抠细节,对化学科学本身的学习和理解并无帮助,不值得鼓励。现在的答案中将过氧化氢和水均算为正确,这一做法是很好的。当然,HO2、H2O3、HO3这类化合物过于不稳定,不应算作正确答案。而像H218O2这样的答案,在实际判卷时当然应该给满分,但不应列入参考答案,否则会鼓励同学们“钻牛角尖”。
很多同学在推导至M= H时,就直接写出了H2O答案。这样虽然歪打正着得到了正确答案,但逻辑上是存在很大的跳步和漏洞的:由M= H只能推出HmOn,不能直接推出H2O。这一次侥幸过关,不代表能一直走运。若能将思考过程落到纸面上,看到“HmOn”甚至看到“MmOn”中的角标n,犯错的可能性会大大降低。
2-3 与上一题一样,本题的思维趣味性也大于知识难度,读书多少与能否解出、多快解出、是否解对这道题关系不大。首先将电子质量转化为电子的物质的量,电子质量me= 9.109 × 10⁻³¹ kg,代入题干数据,得:
取质量数与电子数的比值(组成中性化合物的每个原子,其核外电子数与其核电荷数相等,因而化合物作为一个整体,它的总电子数与总核电荷数也相等,质量数与电子数的比值也是质量数与核电荷数的比值),有:
这时,对数字足够敏感的同学应该能意识到8/5 = 16/10 = 24/15 = 32/20 = ⋯,经过简单的尝试就可推出唯一可能的答案CH4。不过就算数感不够强,本题仍有较快的系统解法:首先排除金属元素,对非金属元素而言,H的质量-核电荷比为1.008/1 = 1.008,而其他元素的质量-核电荷比均大于2 (为什么?这是基本的元素化学知识),说明该气体中必须含有H元素,设化合物为HmYy,则有:
解不定方程,简单枚举即可得到唯一答案CH4。
补充练习
2-4 完成下列核反应方程式:
(1)
(2)
(3)
2-5 由主族元素X、Y组成的二元化合物A、B、C性质较为活泼。A、B、C中重元素X的质量分数分别为74.05%、58.80%和41.64%。1 mol A与1 mol B混合并与足量水反应,生成4.75 mol可燃气体,相对比重6.77 g⋅ mol−1;1 mol A与1 mol C混合并与足量水反应,生成4 mol可燃气体;1 mol B与1 mol C混合并与足量水反应,生成0.75 mol可燃气体。C与水反应的产物中有一种单体分子量74.19的聚合物D,其重元素质量分数75.72%。给出X和Y的元素符号,A、B、C的化学式以及它们与水反应的方程式(聚合物D的化学式以单体表示),画出聚合物D的结构简式。
2-6 将前108个元素稳定同位素的质量数(A)与核电荷数(Z)列表,作质荷比–电荷(A/Z–Z)图,该图具有什么规律?为什么是这样?
2-7 复习:什么是元素的稳定岛假说?写出前七个幻数,它们的数学规律是?
2-8 画出H2O3的结构,写出它在水中分解的产物与反应机理。
2-9 蒽醌法是目前最常用的过氧化氢工业生产方法,由德国巴斯夫(BASF)公司发明。
2-9-1 写出蒽醌法制备过氧化氢的反应方程式与反应机理。
2-9-2 从邻苯二甲酸酐出发,利用合适的有机试剂合成乙基蒽醌。
2-9-2 若使用臭氧O3代替氧气,得到的产物是?写出反应机理。
2-10 苯甲腈在碱性过氧化氢水溶液中的水解速率(1)是在NaOH水溶液中(2)的105倍,写出反应(1)的所有产物与反应机理,解释速率区别。
第3题
题目(10分)
高炉炼铁是重要的工业过程。冶炼过程中涉及如下反应:(注:原题中所有的标准平衡常数
(1) FeO(s) + CO(g) → Fe(s) + CO2(g)
(2) FeO(s) + C(s) → Fe(s) + CO(g)
气体常数R= 3.814 J⋅mol−1⋅K−1;相关的热力学数据(298 K)列入下表:
| FeO(s) | Fe(s) | C(s,石墨) | CO(g) | CO2(g) | |
| −272.0 | – | – | −110.5 | −393.5 | |
| 60.75 | 27.3 | 5.74 | / | x |
3-1 假设上述反应体系在密闭条件下达平衡时总压为1200 kPa,计算各气体的分压。
3-2 计算
3-3 计算CO2(g)的标准熵
3-4 反应体系中,若CO(g)和CO2(g)均保持标态,判断此条件下反应的自发性(填写对应的字母):
3-4-1 反应(1):A.自发B.不自发C.达平衡
3-4-2 反应(2):A.自发B.不自发C.达平衡
3-5 若升高温度,指出反应平衡常数如何变化(填写对应的字母)。计算反应焓变,给出原因。
3-5-1 反应(1):A.增大B.不变化C.减小
3-5-2 反应(2):A.增大B.不变化C.减小
分析与解答
本题考查与化学热力学及化学平衡有关的基本知识,难度较低。计算时不要忘记一些老生常谈:反应方向与热力学数据正负号、J与kJ的单位换算、有效数字修约等。
3-1 反应体系达到平衡时,气相中只有CO(g)和CO2(g)两物种,而唯一控制它们平衡的反应是(1),因为:
故p(CO2)= p(CO) = 1200 kPa/2 = 600 kPa(正好为三位有效数字,无须进一步修约)。
3-2 直接代入数据,算得:
新IUPAC标准下p⊖= 100 kPa = 1 bar,但老标准p⊖= 101.325 kPa = 1 atm仍然比较流行,请同学们注意具体情况具体分析,必要时合理反馈、讨论或申诉。另外,题目原文中的标准平衡常数遗漏了标准态符号,不严谨。若按实验平衡常数理解,应答K2= 600 kPa。
关于标准态符号:根据现行IUPAC标准(IUPAC Compendium of Chemical Terminology, the “Gold book”),标准态符号写作“°”而非“⊖”,如p°、ΔH°、ΔrG°m等。在19世纪化学热力学的发展初期,人们常用船舶行业中的吃水线符号(也称为Plimsoll符号)“⦵”来表示标准状态,以体现它的非零性质。文献中也常常使用“⊖”和上标的数字“0”来表示标准状态,现在这些符号已被统一被角度符号“°”取代。有些地方也会使用希腊字母“θ”或其大写“Θ”来表示标准状态,但这两种写法其实是不标准的。
3-3 解题思路是清晰的:CO2(g)的标准熵由反应熵与其他物种的标准熵求得,反应熵由反应Gibbs自由能和焓变求得,反应Gibbs自由能由反应平衡常数求得。然而表格没有给出CO(g)的标准熵,因而需要构造一个不含CO(g)的反应,这容易做到。反应(1)+ (2)得:
(3) 2FeO(s) + C(s) → 2Fe(s) + CO2(g) (1200 K)
故:
当然,我们也可以先利用反应(2)求出CO的标准熵,再代入反应(1)中求解CO2的标准熵,但这样就复杂多了,且更加容易出错。这再次说明,合理的审题和全局的观察比一上来就扎进题目中,沉溺在细枝末节里要重要得多。
3-4 较为简单的平衡判断题,比较反应商Q与标准平衡常数
3-5 利用热力学数据可求得:反应(1)
易得:升温后反应(1)平衡常数减小(C),反应(2)平衡常数增大(A)。
如果在考场上忘记了Gibbs-Helmholtz方程的形式(这是非常容易发生的,尤其正负号很可能混淆),可以根据化学反应的Gibbs自由能变的定义式
另外,我们也可以援引Le Chatelier原理的“温度判断”部分来辅助记忆Gibbs-Helmholtz方程。对于任一放热反应,我们将其热化学方程看作:
反应物
当温度升高的时候,由于方程右边含有“热”,根据Le Chatelier原理,平衡应向左移动以“减少热量的释放”,即温度升高时放热反应平衡常数下降。反之,温度下降时反应“欲放出更多热量”,平衡向右移动,平衡常数上升。对于吸热反应也可作类似讨论。不过显然,Le Chatelier原理只是提供一个辅助记忆的方法,从科学上讲它是充满漏洞的:(1)热不是一种物质,(2)平衡的移动与平衡常数本身的变化无关,(3)温度的改变同时影响了平衡常数与反应物和生成物的浓度(活度),多个因素同时变化,原则上逾越了Le Chatelier原理的使用条件。Le Chatelier原理是有益处的,但一定要小心使用,明辨其中的逻辑漏洞。
补充练习
3-6 计算CO的标准熵。
3-7 写出热力学第一定律与第二定律(可逆过程)的微分形式。
3-8 从热力学第一定律与第二定律的微分形式出发,导出4个热力学基本关系式(fundamental thermodynamic relation):
3-9 从热力学基本关系式出发,导出Gibbs-Helmholtz方程的微分形式:
3-10 从Gibbs-Helmholtz方程的微分形式出发,导出其积分形式。
第4题
题目(13分)
黄铜矿及其转化:黄铜矿(CuFeS2)是自然界中铜的主要存在形式。炼铜的传统方法主要是火法,即使黄铜矿和氧气在控制条件下逐步反应得到单质铜。随着铜矿的减少、矿物中黄铜矿含量的降低以及环境保护的要求,湿法炼铜越来越受关注。该法的第一步也是关键的一步就是处理黄铜矿,使其中的铜尽可能转移到溶液中。
最简便的处理办法是无氧化剂存在的酸溶反应:向含黄铜矿的矿物中加入硫酸,控制浓度和温度,所得体系显蓝色且有臭鸡蛋味的气体(A)放出(反应1);为避免气体A的产生,可采用三价铁盐如Fe2(SO4)3溶液处理黄铜矿,所得溶液和反应1的产物类似,但有浅黄色固体物质B生成(反应2);浅黄色固体会阻碍黄铜矿的溶解,因此,办法之一是在类似反应1的体系中引入硫酸杆菌类微生物,同时通入空气,反应产物无气体,也无黄色浑浊物(反应3),溶液中阴离子为C;但是,微生物对反应条件要求较为严格(如温度不能过高,酸度应适宜等)。采用合适的氧化剂如氯酸钾溶液(足量),使之在硫酸溶液中与黄铜矿反应(反应4),是一种更有效的处理方法。只是,后两种方法可能出现副反应(反应5),生成黄钾铁矾(D)。D是一种碱式盐(无结晶水),含两种阳离子且二者摩尔之比为1 : 3,它会沉积在黄铜矿上影响其溶解,应尽量避免。5.008 g D和足量硫酸钾在硫酸溶液中反应(反应6),得到15.10 g铁钾矾E,E与明矾(相对分子质量为474.4 g⋅mol−1)同构。
4-1 写出A–C、E的化学式。
4-2 通过计算,写出D的化学式。
4-3 写出反应1–6的离子方程式(要求系数为最简整数比)。
分析与解答
这是一道比较常规的无机元素化学推断题,难度较低。
4-1 黄铜矿CuFeS2中硫元素的氧化态为−2,因而无氧化剂存在时用酸处理,硫元素只能转化为H2S = A。而当三价铁盐Fe2(SO4)3存在时,考虑到Fe(Ⅲ)氧化性适中,结合题目信息“浅黄色固体”容易推出B = S单质。硫单质差的水溶性和动力学惰性,是许多硫的常温氧化还原反应不直接生成最高/最低价含硫化合物,而生成单质硫的重要原因,请总结至少5个生成硫单质的反应方程式(注意它们的反应条件)。通入空气时,硫元素被进一步氧化,产物C可能为硫酸根或亚硫酸根(题目提示“硫酸杆菌”使我们倾向于认为答案是硫酸根,但不宜过早下定论)。最后,铁钾矾与明矾KAl(SO4)2·12H2O同构,因而E = KFe(SO4)2⋅12H2O。即使在考场上忘记了明矾的准确化学式也不要紧,可以通过相对分子质量快速逆推之。
4-2 碱式盐黄钾铁矾D从反应3、4的产物中析出。首先分析反应4的产物:在过量强氧化剂氯酸钾存在,且在酸性条件下,黄铜矿中的所有成分都应被氧化至其最高价态,此时溶液中的离子为:H+、K+、Cu2+、Fe3+、Cl–、
此时再考虑定量信息:5.008 g D和足量硫酸钾在硫酸溶液中反应,得到铁钾矾共15.10 g /503.2 g⋅mol−1 = 0.03000 mol。由于E是D和足量硫酸钾反应生成的,而E中的钾铁比为1 : 1,因而可以合理推断D中1 : 3的比例对应K : Fe而非Fe : K。故D中n(Fe)= 0.03000 mol,n(K)= 0.01000 mol。设D= KFe3(SO4)x(OH)10−2x,则有:
解得x= 1.9995 = 2,故D = KFe3(SO4)2(OH)6。
4-3 一旦确定了所有的未知物种,书写方程式就是水到渠成的了。方程式书写时的注意事项(依旧老生常谈):物料守恒、电荷守恒、氧化数守恒、酸碱环境、配位环境、弱电解质,等等,同学们可自行补充。
(1) CuFeS2 + 4H+ → Cu2+ + Fe2+ + 2H2S
(2) CuFeS2 + 4Fe3+ → Cu2+ + 5Fe2+ + 2S
(3) 4CuFeS2 + 17O2 + 4H+ → 4Cu2+ + 4Fe3++ 8
(4) 6CuFeS2 + 17ClO3–+ 6H+ → 6Cu2+ + 6Fe3+ + 12
(5) K+ + 3Fe3+ +2
(6) KFe3(SO4)2(OH)6 + 2K+ + 4
令人疑惑的是方程式(1)。笔者认为,一般很难通过简单控制温度和浓度使气体完全逸出而不生成CuS [Ksp(CuS) = 1 × 10−36],甚至从动力学角度考虑,Cu(Ⅱ)与S(−Ⅱ)由于本身已在晶格中紧密连接(参见下文补充练习中的4-5 小题),溶解时CuS直接沉淀,根本不可能有H2S成功逸出,这或许是本题在技术细节上存在瑕疵的地方。
另外,有些同学看到题目条件中的“足量”,就将反应(4)中的ClO3–还原产物写为Cl2,这是不符合工业生产实际的:一方面,产生Cl2的反应是不利于环境的;另一方面,生成Cl2的反应会消耗更多ClO3–,本身就是不够经济的。这里“足量”的意思,是加入的氧化剂可以使黄铜矿中的Fe和S都被充分氧化到最高价态,仅此而已。过分的咬文嚼字,反而会适得其反。
补充练习
4-4 写出黄铜矿在无氧条件与有氧条件下热分解反应的方程式。
4-5 黄铜矿晶体由[CuS4]和[FeS4]四面体构成,四面体的连接方式是?已知黄铜矿正当晶胞的参数为a= b = 5.240 Å (1 Å = 0.1 nm), c = 5.213 Å, α = β = γ= 90°,画出黄铜矿正当晶胞的结构,标出点阵点,写出结构基元。
黄钾铁矾[jarosite, KFe3(SO4)2(OH)6]有着复杂的晶体结构,让我们来逐步剖析它。
4-6 忽略掉所有的H原子,那么黄钾铁矾的基本结构可看成FeO6与SO4共顶点连接成的层状结构,钾离子位于层间,如图2所示。该晶体的特征对称元素为?属于什么晶系,什么点群?K+离子的配位数是?
图2
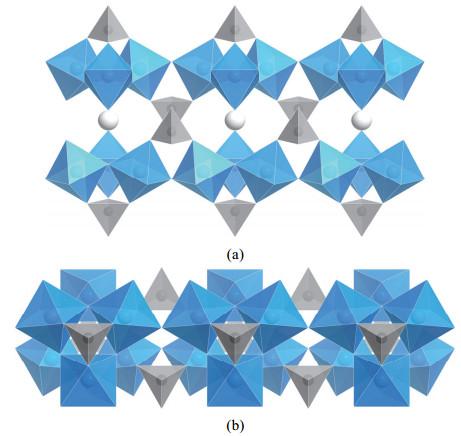
图2
黄钾铁矾KFe3(SO4)2(OH)6的晶体结构
(a) a方向(略有倾斜);(b) c方向
其中大灰球为K,小黑球为S,蓝色球为Fe,氧原子处于配位多面体顶点,未显示
4-7 试在任一铁硫氧层内标出点阵点,写出结构基元。
4-9 已知Ksp(CuS)= 1 × 10−36,H2S酸常数为K1= 1.3 × 10⁻⁷,K2= 7.1 × 10⁻¹⁵,室温下饱和溶液的浓度为0.1 mol⋅L−1,判断反应(1)的真正产物。
4-10 方程(2)的含铜产物是否可能为CuS或Cu2S?通过计算或实验证明你的结论。
第5题
题目(12分)
将某镧系元素的无水氯化物和异丙基醇钠在异丙醇中回流,得淡蓝色溶液。该溶液经蒸发浓缩、真空干燥,所得固体在甲苯中低温重结晶,析出淡蓝色针状晶体A,A为稀土离子的配合物,加热至300 ℃也不分解。进一步分析表征结果如下:
(1)溶液电导测定显示,A为1 : 1电离类型,只有一种外界离子。称取6.354 g晶体A,溶解后加入足量硝酸银溶液,得到0.4778 g乳白色沉淀B。
(2) A的元素分析结果为:C 32.02%;H 6.17%;O 14.35% (均为质量分数)。
(3)单晶X射线衍射分析显示,A的结构中:氯仅有一种环境;稀土离子所处环境完全等同,它与配体结合形成多聚团簇,每个离子周围有5个氧原子;氧原子均参与配位且有三种类型(端基、边桥基和面桥基)。
其中大灰球为K,小黑球为S,蓝色球为Fe,氧原子处于配位多面体顶点,未显示;电子版为彩图
5-1 计算A的相对分子质量。
5-2 通过计算,推出A的化学式。
5-3 写出配合物结构中端基氧、边桥基氧合面桥基氧的数目。
分析与解答
本题仍然是一道无机化学推断题,涉及最基本的配位化学知识,总体难度不大。许多同学看到不熟悉的“镧系元素”就非常慌张。实际仔细分析下来,这道题不仅完全没有考查镧系元素的元素化学知识,在复杂度上其实比一般的元素推断题还要简单一些,完全没有“超纲”。再一次说明,考场上平稳的心态和“大胆推断,小心求证”的解题方法论是多么重要。
5-1 配合物A由无水氯化物和异丙醇钠反应制得,外界阴离子只有一种且可以与硝酸银溶液反应得到白色沉淀,容易推断出该阴离子就是氯离子。白色沉淀B是氯化银AgCl,其相对分子质量为143.32 g⋅mol−1,0.4778 g乳白色沉淀中AgCl的物质的量为:
n(AgCl)= 0.4778 g/143.32 g⋅mol−1 = 0.003334 mol
由于A为1 : 1电离类型,因而n(A)= n(Cl−) = 0.003334 mol,A的相对分子质量为:
M(A)= 6.354 g/0.003334 mol = 1906 g∙mol−1
5-2 有了A的相对分子质量,求算化学式就很容易了(单位略去):
ν(C)= (1906 × 32.02%)/12.01 = 50.82 = 51
ν(H)= (1906 × 6.17%)/1.008 = 116.7 = 117
ν(O)= (1906 × 14.35%)/16.00 = 17.09 = 17
C51H117O17对应17C3H7O−即17分子异丙醇负离子。注意这里我们对H的个数进行了修正:从117个修改为119个,这符合基本化学原理。数值的偏差是由于H的质量分数太小,难以测准导致的。如要规避这种误差带来的影响,最简单的办法是先计算C、H、O个数的最简整数比,结果为3 : 7 : 1,再计算A中重原子C或O的个数,这样误差正好被取整消除。(元素分析由于实验精度所限,产生误差是非常常见的,尤其对于轻元素而言;而热重分析中的实验误差则远远更大,参考第26届初赛第1-2 小题。)此时A剩余的相对分子质量为(单位略去,不要忘记计算外界的氯离子!):
1906 − 17 × (12.01 × 3 + 1.008 × 7 + 16.00) − 35.45 = 866.1
考虑电中性原则,金属离子共带有正电荷17 + 1 = 18。稀土离子常见氧化数为+3,因而A中有6个中心金属离子,相对原子质量为866.1/6 = 144.4,对应元素钕Nd (如果忘记计算外界的氯离子,会得到错误答案Sm),故A的化学式为Nd6(C3H7O)17Cl。
就算不知道稀土离子常见的氧化数为+3,也可以通过简单的因数分解的方法来枚举排除。18 = +2 × 9 = +3 × 6 = +6 × 3 = +9 × 2,对应866.1 = 9 × 96.23 = 6 × 144.4 = 3 × 288.7 = 2 × 433.05,其中只有144.4 (Nd)落在镧系元素原子量范围之内,因而答案是唯一的。另外,还可以通过镧系元素原子量倒推中心原子个数的方法来框定:866.1 = 138.9(La) × 6.235 = 175.0(Lu) × 4.949,因而中心原子的个数只有可能是6和5,显然只有6是合理的。
5-3 乍一看,此题需要大量时间来不断尝试——首先分两种情况:八面体簇合物和三棱柱簇合物进行讨论,再放上端基、边桥基和面桥基,不断反复尝试合适的配体摆放方式,等等。其实,只要灵活运用配位数的基本概念,解一个不定方程组就可以快速算出答案。设A中有x个端基氧原子、y个边桥基氧原子和z个面桥基氧原子。根据氧原子总数守恒和Nd的总配位数5 × 6 = 30得:
注意根据对称性,x应为6的倍数,解得x= 6,y= 9,z= 2,即A中有6个端基氧原子、9个边桥基氧原子和2个面桥基氧原子。
文献中给出的该配合物结构如图3所示。可以看出Nd6排列成三棱柱结构,6个端基氧原子位于6个Nd顶点上,9个边桥基氧原子位于9条棱上,而2个面桥基氧原子位于三棱柱的上下底面。与题目所描述的不同,Cl−离子实际上是存在于Nd6簇中心的,而非处于配合物外界。Cl−被认为在原子簇中起到了很重要的支撑与平衡电荷的作用。配合物中的Cl―Nd距离为3.05 ± 0.01 Å,与离子晶体NdOCl和中的Cl―Nd距离3.11 Å和2.94 Å相近。
图3

补充练习
将主族金属X充分溶解在液氨中,并加入适量主族元素Y,控制条件可析出晶体A。A无色,具有反萤石结构,密度3.40 g·cm−3,与稀酸反应生成无色恶臭的有毒气体B,B在空气中充分燃烧,产物的总质量增加37.03%。
5-4 给出X、Y、A的化学式,写出上文描述中涉及的全部反应方程式。
配合物[WL(CO)3]−在溴仿溶剂中与等当量[Ph2I]+[BF4]−反应,得到有效原子序数(EAN)相同的电中性配合物C,相对质量增加63.90 g·mol−1。已知L的结构如下图所示:

5-5 [WL(CO)3]−的有效原子序数是?给出C的结构。
5-6 已知反应中检测到了苯基自由基中间体,写出其他所有的自由基中间体,反应的机理是?
5-7 C可以与等当量A反应得到阴离子D;当C过量时,则生成中性配合物E,给出D和E的结构,这说明D具有什么性质?
阴离子D可以与Au(PCy3)Cl反应得到中性配合物F,其中Au原子的配位数是2;而与[Au2(dppm)2]Cl2[dppm = CH2(PPh2)2]反应得到阳离子G,两个Au原子的配位数分别为3和4。
5-8 给出[Au2(dppm)2]Cl2的结构,已知Au的van der Waals半径为166 pm,而[Au2(dppm)2]Cl2中Au―Au距离为276 pm。显然这里Au―Au发生了某种相互作用,它能用价键理论解释吗?为什么?
5-9 给出F、G和[Au2(dppm)2]Cl2的结构。
5-10 E不能与Au(PCy3)Cl反应,但可以与Au(SMe2)Cl反应得到具有C2对称性的中性配合物H (Au原子的配位数为4),给出H的结构。
第6题
题目(9分)
某晶体属六方晶系,晶胞参数a= 0.4780 nm,c= 0.7800 nm。晶胞沿不同方向投影图如下,其中灰色球代表A原子,蓝色球代表B原子(化学环境完全等同)。已知A2原子的坐标参数为(0.8300, 0.1700, 0.2500),B1原子沿c方向原子坐标参数z= 0.0630。
6-1 写出该晶体的化学式。
6-2 写出位于晶胞顶点和棱上的A原子的坐标参数;计算A1–A2距离。
6-3 写出所有B原子的坐标参数。
6-4 若将晶胞中顶角和棱上的A用另一种原子C替换,写出所得晶体的化学式。

分析与解答
这是一道简单的晶体结构题,若在这里失分是非常可惜的。
6-1 A原子处于晶胞顶点、c棱心和内部,计量数为1 + 1 + 6 = 8。而B原子完全处于晶胞内部(从a方向投影图可看出),计量数为4。故化学式为A2B。化学式须在保证化学意义的前提下取最简整数比,像草酸晶体H2C2O4就不可以写作HCO2。
初学者应时常注意明辨这些概念:化学式、实验式(最简式)、分子式、结构简式、结构基元,等等。
6-2 从图易得晶胞顶点处A原子的坐标参数为(0, 0, 0),棱上A原子的坐标参数为(0, 0, 0.5)。由A1原子的坐标参数(1, 0, 0)和A2原子的坐标参数(0.8300, 0.1700, 0.2500),利用勾股定理和余弦定理易得:(计算过程中多保留一位有效数字。)
当然,我们也可以利用等腰三角形中的边长比关系(
6-3 两种对称性值得我们注意:晶胞的反演中心和z = 0.2500 = 1/4处的镜面,由此易得B原子的坐标参数为:(1/3, 2/3, 0.0630);(1/3, 2/3, 0.4370);(2/3, 1/3, 0.5630);(2/3, 1/3, 0.9370)
6-4 将晶胞顶角与棱上的A原子替换为C原子后,晶体中A原子的计量数为6,B原子的计量数为4,C原子的计量数为2,约分得A3B2C。
补充练习
6-5 在晶胞透视中标出所有点阵点,给出结构基元。
6-6 写出晶体中所有A原子的坐标参数。计算晶体中所有键连A原子的距离,求出A原子的共价半径。
6-7 晶胞中央的六边形是否为正六边形?给出结论并证明。
6-8 根据A原子的共价半径计算B原子的最大可能半径。两种原子的半径比是多少(这是一个简单分数的根)?
6-9 这个晶体可能具有什么物理性质?上网搜索“Laves相”,这些化合物有什么相似之处?
6-10 在6-4 的条件下,给出晶体的结构基元,标出所有点阵点。
第7题
题目(8分)
1960年代,稀有气体化合物的合成是化学的重要突破之一。Bartlett从[O2]+[PtF6]−的生成得到启发,推测可以形成[Xe]+[PtF6]−。于是尝试通过Xe与PtF6反应合成相应的稀有气体化合物,这一工作具有深远的意义。
7-1 后续研究发现,Bartlett当时得到的并非[Xe]+[PtF6]−,而可能是[XeF]+[Pt2F11]−。
7-1-1 写出[XeF]+[Pt2F11]−中Xe的氧化数。
7-1-2 在[Pt2F11]−结构中,沿轴向有四次轴。画出[Pt2F11]−的结构。
7-2 后来,大量含Xe―F和Xe―O键的化合物被合成出来,如XeOF2。根据价层电子对互斥理论(VSEPR),写出XeOF2的几何构型及中心原子所用杂化轨道类型。
7-3 1974年合成了第一例含Xe―N键的化合物:XeF2和HN(SO2F)2在0 ℃的二氟二氯甲烷溶剂中按1 : 1的计量关系反应,放出HF得到白色固体产物A。A受热至70 ℃分解,A中的Xe一半以Xe气放出,其他两种产物与Xe具有相同的计量系数且其中一种是常见的氙的氟化物。写出A的化学式及其分解的反应方程式。
7-4 1989年,随着超高压下Xe单质固体由立方密堆积变为六方密堆积结构并显示出金属性,Xe的“惰性”帽子被彻底摘掉。理论预测,高压下Xe可以参与形成更复杂的化合物,如CsⅠXeⅡAu3。若CsⅠXeⅡAu3采用钙钛矿类型的结构,分别写出CsⅠ和XeⅡ最近邻的金原子数。
分析与解答
这是一道比较简单的分子与晶体结构题,选取的材料“稀有气体化合物”也较为经典,在化学竞赛中多次出现。
7-1 简单的分子结构题。根据电中性规则,易知[XeF]+中Xe的氧化数为+2。而[Pt2F11]−中含有四重轴,因此根据对称性2个Pt原子只能处于轴上。11个F原子中非轴原子的个数只能为4的倍数,由于有2个Pt原子,因而最可能有8个非轴F原子,它们分成两组(每组4个)围绕在2个Pt原子周围。另外3个F原子分布在轴上,即[F―PtF4―F―PtF4―F]−,很容易画出结构,如下图所示(不要忘记电荷)。检查氧化数:此时每个Pt原子均与6个F原子相连,化合价为6。根据电负性,Pt原子的氧化数为+6,与化学式相符,正确。
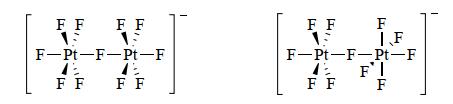
值得说明的是,根据题目条件,上图中的两种结构全重叠(D4h)和全交叉(D4d)均应算作正确答案,介于这两种结构中间的结构,即F―Xe―Xe―F二面角满足0° < θ < 45°的结构,也应该算作正确答案。真实的结构为左侧全重叠,具有对称性的结构,这是为什么?请从配合物d-pπ键的成键方式这一角度思考。
7-2 简单的分子结构题。XeOF2即F2Xe=O,画出Lewis结构式如下图左所示,容易看出Xe上有(8 − 2 − 2)/2 = 2对孤对电子,Xe轨道形状为三角双锥,杂化方式为sp3d。为保证电子总排斥最低,应将排斥最强的两对孤对电子和O原子(氧代基团,oxo group,=O)置于赤道面,两个F原子置于轴上。分子结构为T形,如下图右所示:

7-3 简单的方程式书写题。XeF2和HN(SO2F)2按1 : 1的计量关系反应放出HF,显然在Xe上发生了取代反应(更准确地说是亲核取代反应),F原子被N原子取代得到F―Xe―N(SO2F)2即白色固体产物A,反应方程式为:
XeF2+ HN(SO2F)2 → XeFN(SO2F)2 + HF
A受热时Xe一半以Xe气放出,说明一半Xe(Ⅱ)得电子被还原为Xe(0)。A中可失电子的物种只有Xe(Ⅱ)、N(−Ⅲ)和F(−I)。F(−I)失电子会得到强氧化剂,可能性极低。Xe(Ⅱ)失电子得到Xe(Ⅳ)即XeF4 (只能是氙的氟化物)。此时若要配平方程式,只能写出:
2XeFN(SO2F)2→ Xe + XeF4 + N2(SO2F)2(SO2)2
经过简单尝试即可发现,N2(SO2F)2(SO2)2无论如何都无法拼凑成单个分子(为什么?从化合价与原子连接的角度思考),因此失电子的只能为N(Ⅲ)。此时Xe(Ⅱ)氧化态不变,对应氟化物为XeF2。配平方程式可得:
2 XeFN(SO2F)2 → Xe + XeF2+ N2(SO2F2)4
容易看出后者其实就是肼的衍生物(F2SO2)N―N(SO2F2)。
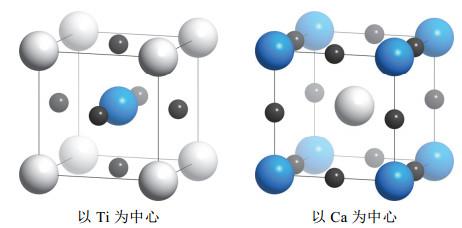
7-4 简单的晶体结构题,但若考生在考场上忘记了钙钛矿的结构,则会有点麻烦。首先画出CaTiO3的结构,如图4所示。将CsⅠXeⅡAu3中的各个原子与CaTiO3作对应,就可以轻松写出答案:最邻近Cs(Ⅰ)的金原子数为12,最邻近Xe(Ⅱ)的金原子数为8。
如何快速记牢钙钛矿的结构?只要理解了钙钛矿的成键原理,就很容易了:Ti(Ⅳ)是高电荷强极化离子,必须有O(−Ⅱ)离子在它周围配位,对Ti(Ⅳ)而言,能形成的最稳定的晶体场就是八面体场TiL6 (L为配位原子)。因此应将TiO6八面体置于立方体晶胞的中央,Ti处于晶胞中心,O处于晶胞面心。此时晶体的化学式为TiO3,仍缺一当量Ca,根据对称性,最优方法就是将Ca置于晶胞顶点。这样我们就得到了以Ti为中心的钙钛矿晶体结构,如图4左所示。
图4
补充练习
7-5 解释为何[Pt2F11]−取全重叠式构象为优势构象。
7-6 XeFN(SO2F)2分解时不可能放出XeF3,为什么(假设XeF3能稳定存在)?
7-7 给出反应2XeFN(SO2F)2 → Xe + XeF2+ N2(SO2F2)4的机理。
7-8 XeF2可作为氧化剂、温和的氟化剂和亲电试剂等
7-8-1 写出XeF2与等当量苯气相反应的产物与反应机理。
7-8-2 XeF2与B(C6F5)3在BF3·OMe2存在下反应,得到什么产物?机理是?与上一个反应对比,二者有何不同?为何不同?
7-9 在压力下,将XeF2与足量Xe共同溶解在HF/SbF5中,得到深绿色单斜晶体X,其晶胞参数为:a= 1041.6,b= 821.8,c= 1140.4 pm,β= 94.14°,密度为3.91 g⋅cm−3。已知晶体中存在对称中心,阴阳离子中均存在C2轴。分别画出X中阴阳离子的立体结构,描述它们的成键方式。
7-10 有下列三个稳定的氟锑化物:O2+SbF6−、XeF+Sb2F11−、Br2+Sb3F16−,对比它们的阴阳离子结构,你能得出什么结论?
第8题
题目(14分)
8-1 现有如下待完成的反应:

8-1-1 判断该反应物手性中心的构型。
8-1-2 画出此单溴化反应所有产物的结构简式。
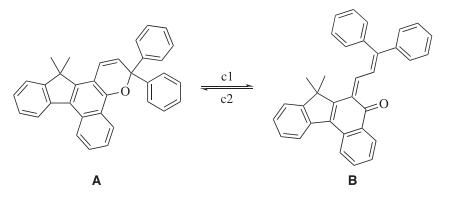
8-2 变色眼镜片在阳光下显深色,从而保护人的眼睛;当人进入室内后,镜片逐步转变为无色透明,有利于在弱光下观察周边事物。目前流行的一种变色眼镜的变色原理如下:
判断上述变色过程中反应条件c1和c2,简述理由。
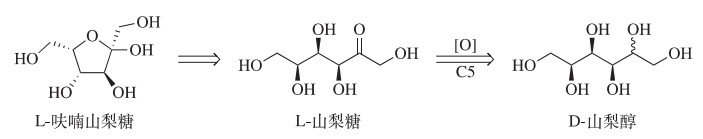
8-3 维生素C普遍存在于动植物中,在动物肝脏中以葡萄糖为原料经四步反应合成;工业生产的方式也是以葡萄糖经以下过程合成的:
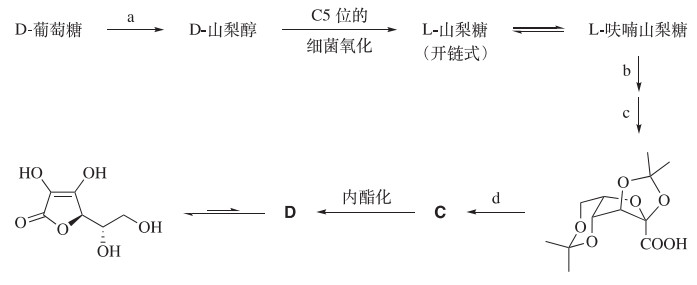
8-3-1 写出反应a和b的具体条件(可以不写溶剂)。
8-3-2 画出L-山梨糖和化合物C的Fischer投影式。
8-4 以下给出四个取代反应,右侧是其中某一反应的反应势能图:(注:原题中的反应势能图以有机教科书中常见的曲线形式给出,本文特意采用了目前主流文献中更常见的折线画法,同学们也要对这种图示更加熟悉。)
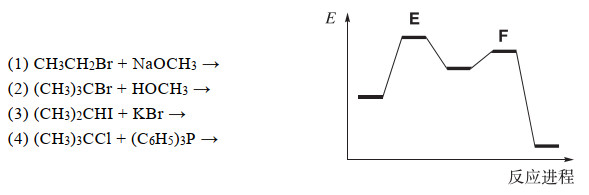
8-4-1 指出哪个反应与此反应势能图相符。
8-4-2 画出过渡态E和F的结构式。
分析与解答
相较于往年,本届初赛的有机试题难度明显增加,甚至比前一年更难一些。题目的选材和考查方式也有较多变化,甚至有同学惊呼“这是生物学竞赛”“没见过就做不出来”“候选答案不唯一,到底谁是真相只能靠猜”云云。其实万变不离其宗,我们仍然要从“结构与能量”“电子效应与空间效应”这两对核心概念出发来分析问题,大胆假设,小心求证,看似很难的题目也就容易解了。
8-1-1 基本的立体化学判断题。根据Cahn-Ingold-Prelog规则(序列规则),四个基团的优先顺序为:―Br > ―CH3 > ―D > ―H,图中除―H外的三个基团从高到低的转动方向是顺时针的,由于―H指向纸面前方靠近观察者,因而若―H朝向纸面后方远离观察者时其他三个基团依序应呈逆时针方向排列,故该手心中心构型为S。
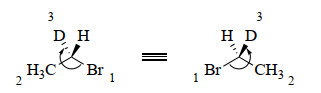
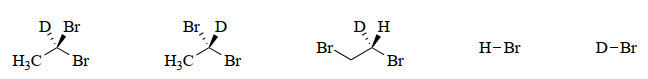
8-1-2 基本的产物推断题,但有“陷阱”需要注意。这是一个典型的光照条件下的自由基取代反应,底物中可以被活泼中间体溴自由基Br进攻的是C―H和C―D两种共价键,反应结束后最终生成的取代产物均为C―Br。然而需要注意的是,底物上的C―H键不仅存在于手性碳上,也同时存在于左侧的甲基中!因此单溴代产物总共有三种,如下图所示。另外由于题目并未说明只写出有机产物,因而笔者认为把H―Br和D―Br也写出来,是比较稳妥的。
8-2 这是一道很有趣的题目,难度不大,但可以拓展出来的知识点很丰富,且与有机化学的前沿研究方向之一——物理有机光化学与功能分子材料结合紧密。从反应式中就可以看出,化合物A的共轭(离域)范围较小,化合物B的共轭(离域)范围要大得多。离域范围的增加通常意味着分子的最高被占轨道HOMO与最低未占轨道LUMO之间的能量差减小,当分子吸收一个光子时,HOMO上的一个电子跃迁到LUMO,吸收光的波长与HOMO和LUMO的能量差相匹配,即:
其中ΔE为HOMO与LUMO的能量差,它等于吸收光子的能量Ephoton,h为Planck常数,ν为光的频率,c为光速,λ为光的波长。因此,离域范围越大,HOMO–LUMO能量差越小,吸收光的波长越长。离域范围较小的分子,如乙烯、丁二烯、苯、萘等,它们吸收光的波长落在紫外区,可见光几乎可以完全透过,因而近乎无色(尤其对其溶液而言);而离域范围很长的分子,它们可以吸收可见光,透过的颜色就是其互补色。需要注意的是,分子消光系数的高低,与其吸收光的波长λ并无直接关系,离域范围更大的分子,其消光系数并不一定就更高。什么样的分子具有更高的消光系数?让我们稍后讨论。回到题目本身:根据上述讨论,显然化合物B在阳光下显深色,化合物A无色透明。那么条件c1就是光照或强光,条件c2就是无光照或弱光。
分子A是如何转化为分子B的呢?在发生成键断键的原子上进行编号,很容易看出这里发生了一个电环化反应。根据Woodward-Hoffmann规则,光照条件下,4π体系发生顺旋开环,生成6π产物B。而B在无光照条件下通过热过程发生对旋关环,重新生成A。当然,实际的过程更加复杂,因为A直接顺旋开环后得到的酮式产物,其两根C=C双键的构型与最终的B并不相同(逆反应亦然),说明光照下还发生了C=C双键构型的反转。请同学们自己画一画完整反应中涉及到的所有中间体以及可能的转化过程,就能体会到光化学反应的复杂性。
分子消光系数的大小由什么因素决定?首先我们需要简单介绍一下光吸收的量子理论:当分子吸收一个光子,便从一个电子态(基态)跃迁到另一个电子态(激发态),这个过程可以用量子力学积分来描述。量子力学积分是将始态ψ1与终态ψ2通过适当的算符(operator)联系起来。分子在光的振荡电场中会发生感应,产生一个跃迁偶极矩(transition dipole moment) μ,跃迁的概率就与该偶极矩模的平方|μ|2成正比,因而跃迁偶极矩越大,吸收越强。μ是一个量子力学积分,可表示为:
其中e是电子的电荷(绝对值),r是距离矢量,er就是一种算符——偶极矩算符,它的物理含义和我们在中学里学到的偶极矩的含义μ= er是一样的。我们可以形象地认为,分子吸收光子时,由于电子从HOMO跃迁到了LUMO,而两种轨道在分子中的概率密度分布不同,因此电子跃迁的结果是,不仅能量发生了改变(ΔE),而且分子的电荷分布也产生了改变,电荷中心产生了位移(r)。因而,跃迁时电荷中心产生的位移越大,跃迁偶极矩就越大,吸收就越强。
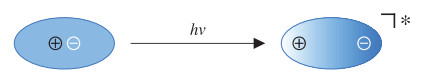
但是什么样的分子,跃迁时电荷中心产生的位移更大呢?观察上面的示意图,我们可以猜想:如果分子中存在可以稳定局域正电荷与局域负电荷的结构片段,且这两种片段距离足够远,那么它们就能够很好地稳定激发态,且产生很大的跃迁偶极矩。一个典型的例子是对硝基苯胺:在光激发下,对硝基苯胺分子发生吸收跃迁,产生正负电荷分离(跃迁偶极),生成的正电荷可以很好地被富电子的氨基稳定,而负电荷可以很好地被缺电子的硝基稳定——事实上,该激发态结构可以很好地被对硝基苯胺的(电荷分离的)共振极限式来定性地表示:
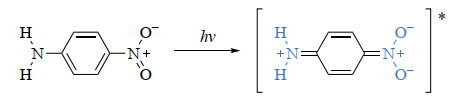
这样的共振论模型虽然非常粗糙,因为它完全忽略了所有的量子化学计算过程,但它的优点在于非常直观,且有非常强的化学意义。在科学家设计新型光功能分子的原型时,这种电荷分离共振式模型可以起到非常大的启发和帮助作用。
8-3 这是一道简单的合成推断题,完全不需要生物化学知识,唯一的麻烦之处在于多个手性中心的判断。
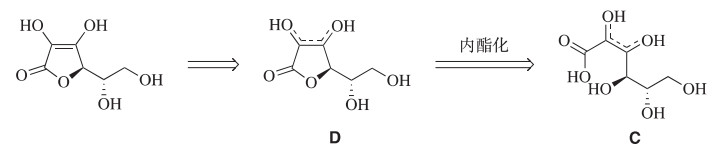
我们假设读者不知道葡萄糖C6H12O6的绝对结构,仅仅知道其为一种“多羟基的醛”(高中知识)。此时应当从合成路线的产物处倒推:D发生异构化得到最终产物维生素C,这里最可能发生的反应就是烯醇与羰基的互变异构,D很可能为某酮式结构,然而D中含有两个烯醇,我们并不能知道到底是哪一侧的烯醇发生的互变异构(实际上,这无关紧要);但是,从D逆推回C的反应是唯一的,那就是切断内酯键,形成开链的羧酸与醇的结构,因而C的结构为:
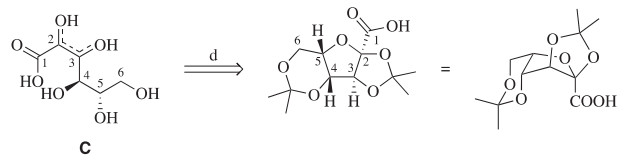
接下来是生成C的反应,将被缩酮保护的结构写成平面式,很容易看出这里发生的是丙酮保护基的脱除反应,条件d应为HCl/H2O或其他等价条件。当然我们可以看出右侧结构中的C2是酮羰基碳,而C3是羟基α-碳,但是我们不能因此就断定左侧的C2是酮羰基,因为C2羰基/C3羰基的互变异构是很快的。
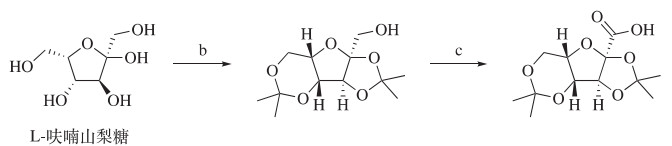
从被保护的中间产物倒推,“L-呋喃山梨糖”的名称提示我们它具有某种环状结构的醛或酮,注意到中间产物羧基的α-碳实际上是一个缩酮,因而其他的含氧基团应为醇羟基,故可推出“L-呋喃山梨糖”的结构如下所示。条件b或c中的一步应为丙酮保护,另一步应为氧化,反应顺序应为先保护再氧化,故条件b为Me2C = O, H+、Me2C(OMe)2, H+或H2C=C(OMe)Me, H+等;条件c为KMnO4, H+、CrO3, H+或PDC等。
一旦我们有了L-呋喃山梨糖的结构,我们就可以倒推出L-山梨糖的结构,如下图所示,它是一种多羟基酮。C5氧化的逆过程推出D-山梨醇应为饱和的六元醇。但是D-山梨醇C5的构型是无法确定的。
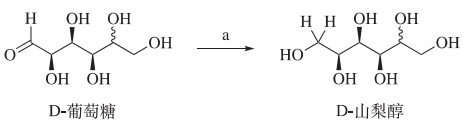
D-山梨醇逆推回起始物D-葡萄糖,由于葡萄糖是多羟基醛,因而这里应该发生的是醛基的还原过程(条件a),可以使用的试剂有:NaBH4、LiAlH4、BH3·THF或H2/Pt等:
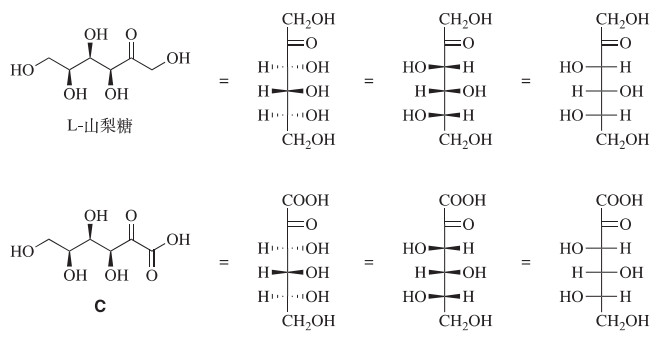
最后,写出L-山梨糖和C的Fischer投影式。注意这里是如何将链式结构的伞形式分步改写为Fischer投影式的,不要跳步!同时也要注意Fischer投影式的书写规范:高氧化态的原子处于上方,低氧化态的原子处于下方。由于C是由L-山梨糖氧化而来,因而羧酸的α碳应为羰基,而β碳应为醇:
8-4 这是一道比较容易出错的题目。首先来分析四个反应的机理,分别为:(1) SN2;(2) SN1;(3) SN2;(4) SN1。因而排除反应(1)和(3)。当然,反应(3)不排除存在一定比例的SN1,它可能是SN2和SN1混合的;但是以SN2为主(注意Br−是一个好的亲核试剂),因此不符合此图。而反应(2)的机理虽然是SN1,但其机理涉及两个中间体:
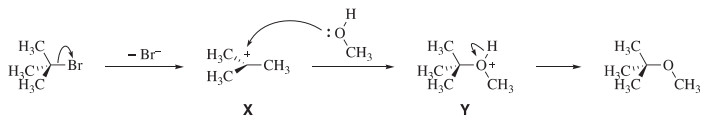
因而其反应势能图应有2个中间体(谷)和3个过渡态(峰),与题目图示不符,排除。因而只剩下反应(4),其反应机理恰好与势能图是符合的:
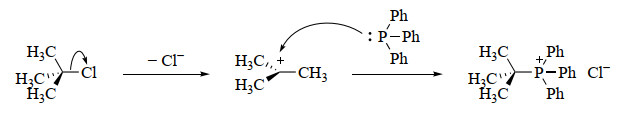
有同学可能会质疑最后产物的稳定性,事实上,四取代的氯化物是非常稳定的沉淀,该反应产率可达85%。相反,反应(2)的中间体Y由于非常不稳定[pKa(Me2OH+)= −6.5],其能量应高于起始物。因而与势能图相符的反应是反应(4),两个过渡态的结构如下:
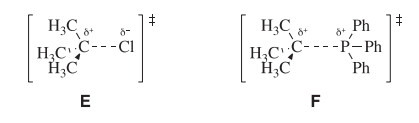
在本题上出错的同学比较多,易于犯错的地方有:(1)未能正确判断反应(3)是SN2机理;(2)对反应(4)的反应物和产物都比较陌生,或是认为三苯基膦没有亲核性或亲核性不强,或是认为产物不稳定。事实上,只要将与在结构和能量上做一个简单对比,就能很容易分析出它是非常稳定的。当然在考场上,对于这种“每种答案似乎都有一定道理”的题目,有时思虑越多,反而越容易选错,这种心理上的落差是可以被理解的。另外,同学们要注意过渡态结构的书写规范,尤其注意部分电荷的标注。
补充练习
8-5 与自由基取代有关的题目,第一部分:
8-5-1 当一根C―H键中的H原子被D原子取代后,其键解离会上升,为什么?若再被T取代呢?
8-5-2 判断8-1小题中反应产物产率的相对高低,给出理由。
8-6 与自由基取代有关的题目,第二部分:
8-6-1 键解离能(键能)的定义是?有机溶剂中的C―H键更容易发生均裂而非酸式解离,而键则更容易发生酸式解离,这是为什么?溶剂中的键更容易发生酸式解离还是均裂,为什么?
8-6-2 已知RCH2―H键解离能为439.3 kJ·mol−1,键解离能为397.5 kJ·mol−1,计算丙烷自由基溴代产物的相对比例(H―Br的键解离能为366.1 kJ·mol−1)。
8-7 二苯甲酮Ph2C=O可以在光照条件下被异丙醇还原为相应的频哪醇,写出反应所有主要产物与机理。
8-8 光分子物理与光化学题目:
8-8-1 解释为什么8-2小题中的分子B具有很强的消光系数。
8-8-2 为什么8-2小题中分子A和B可以在热力学上相互转化?为什么动力学速率如此之快?
8-8-3 芳香化合物薁(azulene)是深蓝色晶体,画出薁在基态和在激发态的极限结构,解释为什么它具有这样强的消光系数(提示:薁在基态时具有很强的极性,其分子偶极矩高达1.08 Debye)。
8-8-4 四氰基乙烷(tetracyanoethylene) (NC)2C=C(CN)2和六甲基苯C6Me6均为无色液体,混合以后则产生很深的紫色溶液。两种化合物均可以从溶液中回收而不发生变化,解释原因。预测当四氰基乙烷与苯胺混合时溶液颜色为:(a)蓝色;(b)红色。
8-9 给出下列反应的机理:
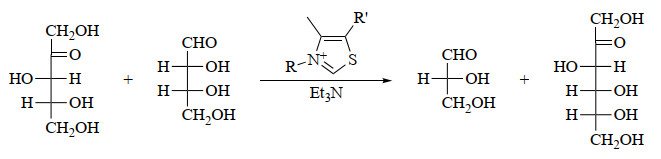
8-10 什么是异头体?给出α-葡萄糖和β-葡萄糖的结构以及它们在酸性条件下的两种异构化机理。检索有关文献回答:什么是异头体效应?给出对异头体效应现象的三种解释。
第9题
题目(11分)
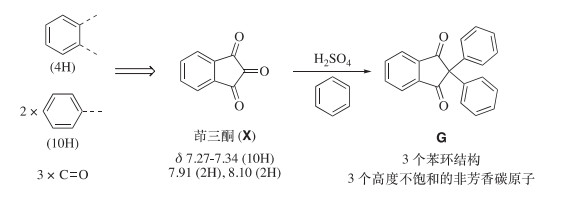
某简单芳香三酮化合物在有机合成、生物化学以及分析化学中均具有重要的应用。它常以水合物的形式稳定存在,室温下此水合物在浓硫酸中与苯反应高产率地生成化合物G。G的核磁共振氢谱为:δ 7.27–7.34 (10H),7.91 (2H),8.10 (2H) ppm。
9-1 画出G的结构简式。
9-2 研究发现,当使用超酸三氟甲磺酸代替浓硫酸后,反应的产物如下图左所示。研究还表明,化合物G在三氟甲磺酸作用下也可以转化为该化合物。画出化合物G转化为此产物过程中所形成的中间体。提示:同一物种只须画出其中一个主要共振式。
9-3 参照以上实验结果,如果希望制备以下内酯,画出所用原料H的结构简式(说明:LA为Lewis酸,Lewis acid):

9-4 室温下五元环状化合物克酮酸(croconic acid,C5H2O5)在浓硫酸的作用下先与等量的苯反应形成中间体I (C11H6O4);I继续在苯中反应生成J (C23H16O3)。画出I和J的结构简式。
分析与解答
这是一道以推断形式考查的反应机理题,难度中等。如果事先不知道茚三酮分子的结构与性质,可能需要花一段时间推断底物结构,但这并不影响解题。
9-1 我们假设选手不知道起始物芳香三酮X的结构,那么所有可用于推测G结构的信息包括:(1)由芳香三酮化合物合成;(2)高度对称的核磁共振氢谱;(3)G被强酸处理后得到的产物Y的结构。首先从条件(3)入手,三氟甲磺酸是强质子酸,且通常情况下无氧化性。另一方面,产物Y中氢的数量(14H)与起始物G中完全相同。可以推测这里发生的是某种重排反应,G的分子骨架中应含有3个苯环结构和3个高度不饱和的非芳香碳原子:
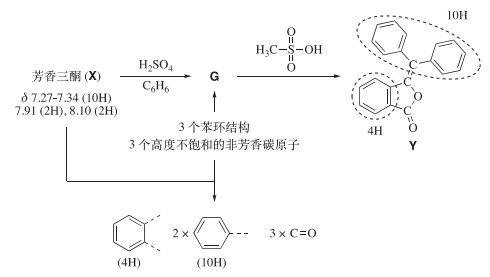
再来观察重排产物Y的结构:两个苯基贡献了10H,另外1个二取代苯环贡献了4H,对比G的结构,可以推测G核磁共振氢谱中δ 7.27–7.34 (10H)一段就来源于这两个苯基(芳基氢原子的化学位移一般在6.5–8 ppm (1 ppm = 10−6)),另外一段δ 7.91 (2H)、8.10 (2H)来源于二取代苯环,而3个不饱和非芳香碳原子上没有H!结合X是“芳香三酮”这一条件,不难推测这3个碳原子均为酮羰基碳原子C=O,其中2个(很可能)与二取代苯环直接相连(观察Y的结构),最后一个C=O就与这两个C=O相连,因而可推得该芳香三酮为茚三酮(ninhydrin),其结构如下图X所示。而G则是由茚三酮与苯在强酸中发生Friedel-Crafts反应得到的:由于茚三酮中间的羰基不与苯环共轭,反而与两个缺电子的羰基共轭,因而它的反应活性最高,发生两次Friedel-Crafts反应后得到化合物G:
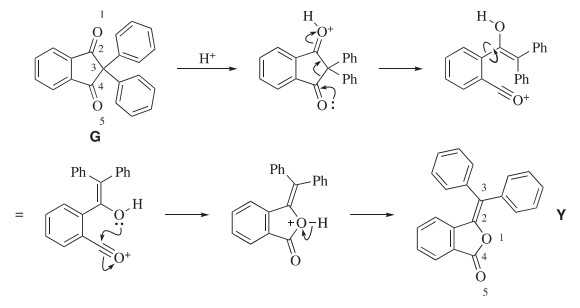
9-2 有了G的结构,确定从G到Y的反应机理就容易了。如前所述,这是一个酸催化的重排反应。对底物和产物中的重原子进行编号,很容易发现O1原子与C3原子的位置发生了对调,这提示我们需要断开C2―C3,并将O1―C2连接起来。机理的书写是非常自然的:G中亲核性最强的羰基氧被质子化,紧接着发生分子内逆Friedel-Crafts酰基化反应得到烯醇和酰基正离子,再由烯醇O原子(O1)重新进攻羰基C原子(C2),关环,再脱去质子得到产物Y:
9-3 有了前两道小题的铺垫,很容易就能推出H的结构,如下图所示:

9-4 本题关键在于推出克酮酸的结构,首先计算不饱和度:5 + 1 − 2/2 = 5,由于化合物中有一个五元环,且含有5个C原子和5个O原子,我们有理由猜想克酮酸为环-的结构骨架,经过简单尝试,很容易画出克酮酸的结构,如下图Z所示。对比克酮酸Z的结构与茚三酮的结构,很容易看出克酮酸应该与苯发生Friedel-Crafts反应,产物脱水得到中间体I,正好与题目给出的分子式吻合。再观察中间体I,发现它仍然具有三酮结构,故它可以再与两当量苯发生Friedel-Crafts反应,最终得到产物J:
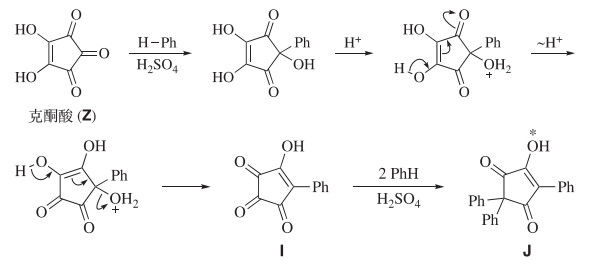
有同学认为J在硫酸中可能发生重排,得到类似Y的产物,这是没有道理的:由题目条件可知,重排反应只能在超酸的作用下才能发生,虽然标*位置的羟基可以稳定酰基正离子中间体,但这并不意味着重排反应就一定可以在硫酸中发生——这种答案纯属外推过度了。
知识拓展
超酸或超强酸(superacid)是指比纯净的硫酸H2SO4酸性更强的酸。在更为现代的定义中,只要某介质中的氢离子化学势高于纯硫酸中氢离子的化学式,那么该介质(不一定是纯净物)就是一种超酸。市售常见的超酸包括三氟甲磺酸CF3SO3H和氟磺酸FSO3H等,它们的酸性都是硫酸的上千倍。在更多的情况下,超酸不是单一纯净物而是几种化合物的混合物:将一种强Lewis酸与一种强Brønsted酸混合,是大多数超酸的经典制备方法,如经典的氟锑酸H2F[SbF6]就是由SbF5和HF混合制得的。另一类超酸则以碳硼烷作为基本骨架,如最强的单分子酸H(CHB11Cl11)。此外,用无水酸处理沸石分子筛,可以在其空腔中制造出超酸位点,处理过的沸石可以使烷烃质子化、异构化(原理见下),被广泛用于石油工业中。
“超酸”一词由詹姆斯·布莱恩特·科南特(James Bryant Conant)于1927年提出,用于表示比通常的无机酸更强的酸。这一定义由罗纳德·吉莱斯皮(Ronald Gillespie)在1971年使用Hammett酸度常数的概念(见下)加以改进、规范。乔治·安德鲁·欧拉(George Andrew Olah)在1960年代制备出了氟锑磺酸,它的酸性是硫酸的十亿倍,甚至可以使得烷烃(如石蜡)质子化而溶解,故而得名魔酸(magic acid)。利用魔酸等超强酸,Olah制得了大量稳定的碳正离子,并利用光谱方法详细研究了它们的性质,为物理有机化学的发展做出了极大的贡献。1994年,Olah因其在碳正离子和超强酸方面的研究获得1994年诺贝尔化学奖。
超酸的强度通常使用Hammett酸度函数(Hammett acidity function,H0)表示。Hammett酸度函数由物理有机化学家路易斯·普拉克·哈米特(Louis Plack Hammett)提出,它将Brønsted-Lowry酸碱质子理论的适用范围从稀水溶液(“pH”概念的定义范围)大大拓展到浓酸、超酸甚至是纯酸介质体系。在这样高浓度的酸性体系中,由于活度系数的影响,依靠近似导出的大多数酸碱平衡公式(如Henderson-Hasselbalch方程)均不再有效。Hammett酸度函数对许多物理有机化学研究起到了极大的帮助,是最著名的酸度函数。
我们可以认为,Hammett酸度函数H0是pH概念在超酸体系中的延伸,它的定义基于一个类似于Henderson-Hasselbalch方程的公式:
其中pKBH+是BH+的电离常数的负对数,它是某个非常弱的碱(B)的共轭酸。BH+有一个非常负的pKBH+值。通过这种定义方式,H0的值就与pH联系起来了:在稀的水溶液中(即当B是H2O时),pH几乎就等于H0。
Hammett同时提出了这个公式的等价形式:
其中a是活度,γ是热力学的活度系数。在这个标度下,纯H2SO4 (18.4 mol⋅L−1)的H0值是−12,而焦硫酸的H0 ≈ −15。需要注意,虽然在稀水溶液中pH几乎就等于H0,但在超酸、浓酸环境中,H0 = −12并不意味着pH = −12,事实上,在纯硫酸中氢离子的主要存在形式是,H0= −12意味着此时介质中存在的等效于某理想溶液中存在1012 mol⋅L−1的H3O+,但后者实际上是不可能实现的。
Hammett常数的定义式中避免了水的出现,因而通过使用不依赖于溶剂的酸度定量测量方法,我们可以完全消除拉平效应(leveling effect)的影响,进而可以直接比较不同物质的酸度。例如,如果我们使用pKa来定义酸度,那么在水中HF弱于HCl与H2SO4;但是在冰醋酸中,HF的比HCl强得多(为什么?)。
| 酸 | H0 |
| 氟锑酸(HF–SbF5,1960s) | −21 ∼ −23 |
| 碳硼烷酸[H(HCB11X11),2004] | ≤ −18 |
| 氟化氢(HF,1771) | −15.1 |
| 高氯酸(HClO4) | −13 |
| 硫酸(H2SO4) | −11.9 |
| 魔酸(FSO3H–SbF5, 1960s) | −19.2 |
| 氟磺酸(FSO3H) | −15.1 |
| 三氟甲磺酸(CF3SO3H) | −14.1 |
| 氯磺酸(ClSO3H) | −12.8 |
补充练习
9-5-1 写出茚三酮水合反应的机理,为什么是中间的羰基被水合?
9-5-2 一般的缩醛/酮都是不稳定的化合物,但茚三酮水合物反应要稳定得多,为什么?还有哪些典型羰基化合物拥有稳定的水合物?
9-6 茚三酮可以与一级胺反应,得到分子式为C18H9NO4的紫色化合物,该反应被称为茚三酮反应(ninhydrin reaction),被刑侦学用于采集嫌疑犯在犯罪现场留下来的指纹。因为手汗中含有多种氨基酸,遇茚三酮后就会起显色反应。写出紫色化合物的结构,给出反应机理。
9-7 大多数氨基酸的茚三酮反应都会得到紫色化合物,但脯氨酸和羟脯氨酸的茚三酮反应会产生黄色物质,这是什么原因?黄色产物的结构是什么?
9-8-1 画出克酮酸的互变异构体,指出其主要存在形式,说明原因。
9-8-2 克酮酸分子靠什么作用力形成晶体?黄色的克酮酸晶体中,所有克酮酸分子的化学环境均相同,每个分子的配位数是多少?
9-8-3 克酮酸钾晶体K2C5O5·H2O在适当HCl处理下可以得到K3(HC5O5)(C5O5)·2H2O,其中所有C―C键键长近似相等,为什么?已知晶体中的阴离子呈一维链状结构,每个克酮酸分子化学环境相同且配位数均为3,画出阴离子的链状结构。
9-9 克酮酸钾晶体K2C5O5·H2O是由玫棕酸(rhodizonic acid,C6H2O6)钾的水溶液在空气中缓慢挥发得到的,副产物为草酸钾。该方法由著名德国化学家L. Gmelin发现,具有简单、高效、副产物少等优点。画出玫棕酸的结构,写出反应可能的机理。
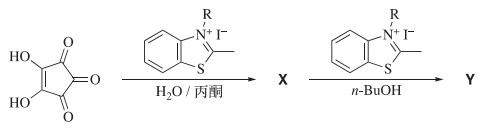
9-10 画出以下反应产物的结构式,解释反应中前后两步溶剂不同的原因。
第10题
题目(7分)
化合物K在二氯甲烷和水中会与N-氯代琥珀酰亚胺(NCS)迅速反应,继续搅拌反应2 h后,最终高产率地转化为M。如果K在无水二氯甲烷中与NCS反应,可转化为L;L在二氯甲烷和水中与NCS反应定量转化为M。
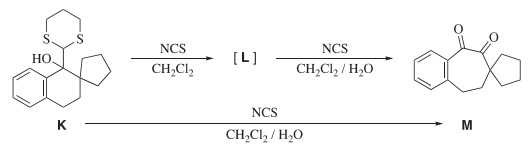
10-1 画出L的结构简式。提示:L的核磁共振氢谱为:δ 1.01–1.07 (2H),1.38–1.43 (4H),1.90–2.21 (6H),2.63–2.70 (2H),2.95 (2H),3.50 (2H),7.10–7.33 (3H),7.99 (1H) ppm。
10-2 画出从K转换为L过程中所形成中间体的结构简式。提示:同一物种只需画出其中一个主要共振式。
分析与解答
这是一道典型的反应机理题,与2017年第31届化学奥林匹克竞赛初赛第10题一样,本题中的核磁信息主要用于验证中间体H原子数目是否正确,而非用于结构推理。事实上,由于中间体结构过于复杂,很难通过简单的一维核磁谱图归属出所有H原子。解题的关键,仍在利用基本的酸碱反应原理推演合理的反应机理。
首先辨明酸碱物种,N-氯代琥珀酰亚胺(NCS)缺电子,为Lewis酸,亲电位点为端基Cl原子和羰基C原子;底物K富电子,为Lewis碱,亲电位点为羟基O原子、硫醚S原子和苯环。到底哪两个位点首先反应?NCS中,由于酰亚胺键高度离域,因而羰基C原子亲电性不强,端基Cl原子优先参与反应(被碱进攻);底物K中S原子亲核性最强(第三周期元素),因而优先参与反应,生成三价的硫盐1:
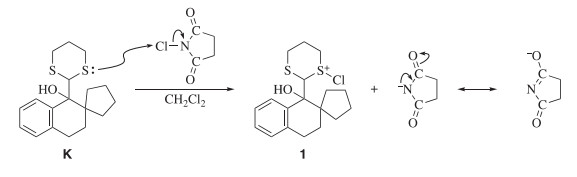
一般的有机化学教科书喜欢将NBS与烯烃的自由基、α-卤代反应一起串讲,这容易给人一种错觉,认为NBS的出现意味着自由基机理,这是不正确的。NBS的作用在于与卤代反应产生的Br−反应生成Br2,这一步反应恰恰只是个酸碱反应!Br2才是真正生成自由基的物种。
对比1与最终产物M,可以看出1中的六元环与环外次甲基共同构成了产物中的七元环,显然反应中发生了扩环重排。因而很容易写出:

但这个貌似连贯的重排过程真的完全准确吗?回头审视,很容易发现:(1)环外次甲基三级碳原子上很难发生SN2取代反应,(2)碳原子α位的硫原子可以发生邻基参与反应。因而修改原答案,得到更准确的机理,为:
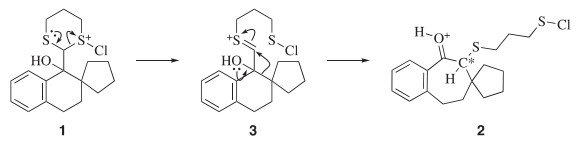
观察中间体2的结构并与产物作对比,容易发现标*的碳原子氧化数为1 − 1 = 0,而最终产物M中该碳原子的氧化数为+2,因而该碳原子需要继续被氧化。由于该碳原子在羰基α位,容易想到这个氧化反应是通过烯醇式进行的(参考醛酮的α-卤代反应和Riley氧化反应)。烯醇异构得到中间体4,4应对某缺电子的亲电试剂(也是氧化剂)进行亲核进攻,这里我们当然可以找第二分子NCS作为亲电试剂,但我们有更好的选择——分子内的S―Cl键,这个反应显然是更快的:
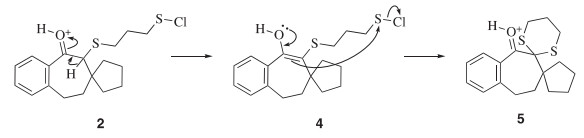
最后,5在NCS的作用下氧化水解得到产物M。(这一步的机理是什么?)至此,我们就推导出了完整的反应机理。接下来,对照核磁数据,找出中间体[L]:显然[L]中没有羟基氢(1H),因而排除中间体1、3和4。而2中H原子数(不算羰基质子)为23,与核磁共振氢谱(22H)不符,因而满足条件的只有中间体5 (无羰基质子),题目得解。
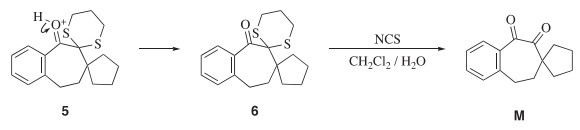
在中间体3的重排过程中,除了发生烷基迁移外,也可能发生苯基迁移,请读者写出苯基迁移得到产物的机理。事实上,苯基迁移形成的缩硫酮中间体,其核磁数据可能与目前给出的核磁数据更加相似,文献有可能将结构定错了,具体分析详见补充练习10-4 。
补充练习
10-3 写出6→ M的反应机理,NCS的作用是?它被消耗多少当量?
10-4 原答案中给出了其他可能存在的中间体(如下图所示),阐明它们各自的合理与不合理之处。再次分析题干中给出的核磁数据,你觉得哪一种反应机理总体上更加合理?直接脱除HCl的机理是不正确的,为什么?

来自美国Scripps研究所的D. L. Boger课题组报道了Rubrolone Aglycon的全合成。其中,关键的转化步骤如下所示(提示:B的化学式为C23H28BrNO6):
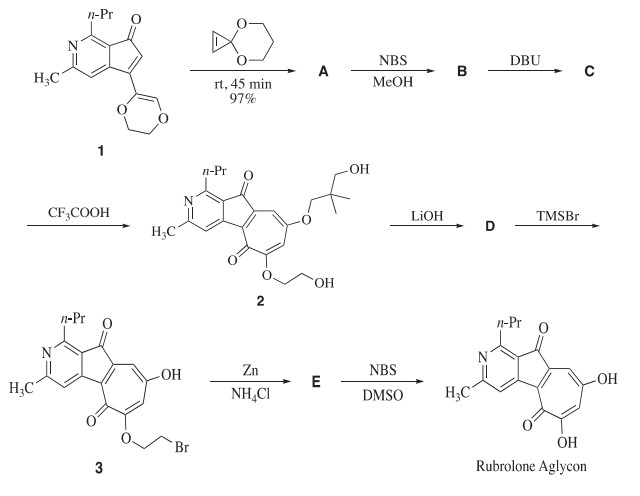
10-5 请写出A–E的结构简式。
10-6 生成A的反应只得到了众多立体异构体中的唯一一种。为什么?请结合图示解释。
10-7 从B到C的反应类型是什么?从2到D的反应类型是什么?
10-8 请给出从C到2的反应机理。
10-9 请给出从E到Rubrolone Aglycon的反应机理。
10-10 若在从A到B的转化中使用H2O代替MeOH,全合成路线中其他转化保持不变,是否仍然能得到Rubrolone Aglycon?若能,请说明理由;若不能,请指出会出现问题的转化,并解释会出现什么错误。
参考文献
DOI:10.1016/j.nima.2003.11.290


