大学化学, 2021, 36(12): 2106047-0 doi: 10.3866/PKU.DXHX202106047

自学之友

休克尔分子轨道法处理萘的π键键级的释疑

魏东辉,, 牟方菁, 汪兴华

Elucidation on the Treatment of π Bond Orders of Naphthalene with Hückel Molecular Orbital Method

Wei Donghui,, Mu Fangjing, Wang Xinghua

通讯作者: 魏东辉,Email: donghuiwei@zzu.edu.cn

收稿日期: 2021-06-21   接受日期: 2021-08-11  

基金资助: 国家自然科学基金-面上项目.  21773214
河南省自然科学基金-优秀青年科学基金项目.  212300410083
河南省高等学校青年骨干教师培养计划.  2020GGJS016

Received: 2021-06-21   Accepted: 2021-08-11  

Abstract

Generally, the bigger π bond order of conjugated olefins is corresponding to the shorter bond length. However, some π bond orders of naphthalene calculated by the Hückel molecular orbitals (HMO) method do not match the experimentally measured bond lengths, thus many students questioned the accuracy of the computed results using the HMO method. In this work, we employed ab initio Hartree-Fock (HF) method and suggested a revised HMO method with correction factor to recalculate and provide more reasonable π bond orders of naphthalene. By comparing the results calculated by the semi-empirical HMO and HF methods, this article can make the students understand origin of the computational error by using HMO method.

Keywords: HMO method ; Ab initio calculations ; π bond orders ; Bond length

PDF (684KB) 元数据 多维度评价 相关文章 导出 EndNote| Ris| Bibtex  收藏本文

本文引用格式

魏东辉, 牟方菁, 汪兴华. 休克尔分子轨道法处理萘的π键键级的释疑. 大学化学[J], 2021, 36(12): 2106047-0 doi:10.3866/PKU.DXHX202106047

Wei Donghui. Elucidation on the Treatment of π Bond Orders of Naphthalene with Hückel Molecular Orbital Method. University Chemistry[J], 2021, 36(12): 2106047-0 doi:10.3866/PKU.DXHX202106047

1 引言

休克尔分子轨道(HMO)法[1, 2]是使用线性变分法的原理求解共轭分子大π离域分子轨道的一种半经验量子化学计算方法。因为HMO理论的形式和求解非常简便,所以它经常用于结构化学的课程教学过程中。休克尔分子轨道法假设平面共轭分子有n个C原子组成离域电子体系,每个C原子提供一个pz轨道,按原子轨道(φ)线性组合成分子轨道(ψ)可得:

其中φi是品优的实函数,ci是任意实数。根据变分法原理,体系的任意可能态函数对应的能量平均值积分(即变分积分)$ E = \int {{\psi ^*}\hat H\psi {\text{d}}\tau } /\int {{\psi ^*}\psi {\text{d}}\tau } = A/B $一定大于或者等于真实基态能量,所以在此我们求E的极小值即可得到真实基态能量的近似解。求E的极小值需要让其对未知组合系数ck求一阶导并使其等于零:

在上式求导之前,我们展开A、B积分可得:

其中,定义Hij和Sij积分:

则可得A、B积分对组合系数ck的一阶导分别为:

(上式中Hik = Hki是由于哈密顿算符是厄米算符)

将A、B积分的一阶导带回E的一阶导方程可得:

展开上式即可得久期方程组的矩阵乘法形式:

若想使组合系数有非零解,则需要上式左边的常系数矩阵对应的行列式等于零,即:

展开此久期行列式将得到n个Ek值(即n个原子轨道组合后对应的n个分子轨道能级),然后将每一个Ek值代回久期方程组最终可得到n组原子轨道的组合系数,并得到n个分子轨道ψk的具体表达式。

上述线性变分法推导出的久期行列式和久期方程组是一个严谨的证明过程。休克尔分子轨道法利用线性变分法思想并不会产生太大的误差,其计算误差主要来源于进一步引入了如下基本假设:令积分Hii值等于α (即第i个碳原子的2p原子轨道能),积分Hij值等于负的交换积分β (当第i个和第j个碳原子相邻)或者0 (当第i个和第j个碳原子相邻),重叠积分Sij值等于1 (i = j)或者0 (i ≠ j)。这些假设可使其久期方程组简化为如下形式:

2 结果与讨论

如图 1(a)所示,以萘为例,我们可以写出如下久期方程组:

图1
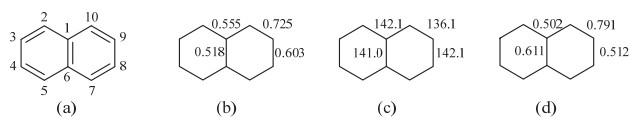
图1   (a) 萘的结构式和碳原子编号;(b) HMO法计算的π键键级;(c) 实验测定的键长数值(单位pm);(d) HF/3-21G级别下计算的π键键级


通过查阅参考文献[3, 4]中求解萘对应的久期行列式和久期方程组,我们可以得到10个大π离域分子轨道的能级及其波函数的线性组合形式,在此我们只给出其中5个已占据大π离域分子轨道对应的波函数:

值得一提的是,教科书中给出的π键键级的计算公式为$ {P_{ij}} = \sum\limits_k {{n_k}{c_{ki}}{c_{kj}}} $,其中Pij表示第i与j个碳原子之间的π键键级,nk是第k个分子轨道的填充电子数,cki和ckj分别是第k个分子轨道中第i和j个原子的组合系数。明显五个占据分子轨道的nk是2,未占据空轨道的nk是0,所以可以不用考虑未占据空轨道π键键级的贡献。根据上述占据轨道的系数和键级计算公式,如图 1b,我们可以计算出每条键的π键键级,它的大小表示其所对应的π键强度。

周公度和段连运教授编著的《结构化学基础》第5版[5]讲到,一般来说,一个π键的键级越大,键长越短,并给出了萘的HMO法计算和实验测定的键长数值。如图 1b和1c所示,HMO方法计算得到的C1―C10的键级P110大于C1―C6键级P16,所以C1―C10键长应该比C1―C6键长小,但这明显与实验测得键长的数值不相符。这主要是因为HMO的几个基本假设使得线性变分法推导出的久期行列式和方程组成了半经验计算方法,其精度仍有较大提升空间。在半经验的HMO方法中,所有参与组合的函数φ1、φ2等都被认为是等同的碳原子的p轨道,而事实上萘分子结构中碳原子的化学环境不完全相同,因此HMO中的假设有一定的误差。

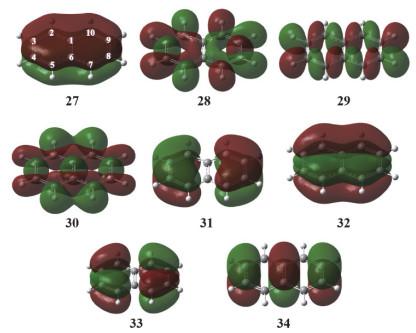
为了得到更准确的萘π键键级的计算结果,我们在此使用Gaussian09 [6]量子化学计算程序,并选用从头算Hartree-Fock (HF)方法在3-21G基组下重新对萘的结构进行优化并对其π分子轨道进行了指认。10个原子轨道线性组合出10组大π离域分子轨道,其中被电子占据的5组大π离域分子轨道如图 2所示。通过对计算得到的萘分子的所有34个电子占据轨道图形进行对称性分析,可以看出28、29、30号等分子轨道并非全由垂直于共轭分子平面的p原子轨道组成,因此它们不属于萘分子的大π离域成键分子轨道,并进一步确认27、31、32、33、34号轨道才对应上述5个占据的大π离域分子轨道。

图2

图2   GaussView绘制萘的27 (ψ1)、28、29、30、31 (ψ2)、32 (ψ3)、33 (ψ4)、34 (ψ5)号分子轨道图

其中ψ1–ψ5是占据大π离域分子轨道


我们根据这5个占据分子轨道的10个碳原子的p轨道贡献归一化得到了每一个原子轨道的贡献(即归一化后的原子轨道系数的平方),然后对该平方值开根号可得原子轨道系数的绝对值,而后根据计算的初始原子轨道系数的正负号结合上述绝对值即可得到最终的归一化分子轨道波函数:

对于一个归一化的分子轨道来说,其组合系数的平方对应原子轨道的贡献,即组合系数的绝对值越大,则原子轨道贡献越大。另外,组合系数的正负号与对应原子轨道的朝向有关,两个相邻的原子轨道的正负号相同则中心反对称性形成π成键轨道(键轴中心无节点),而它们正负号不同则表明原子轨道具有中心对称性形成π反键轨道(键轴中心有节点)。根据上述分子轨道的填充电子数和原子轨道线性组合系数,并将其代入π键键级公式,得到更精确的C1―C10的π键键级P110 = 0.502和C1―C6的π键键级P16 = 0.611,如图 2所示。其中,C1―C10的π键键级更小,键长更长,这更符合键级与键长的关系,说明从头算的计算结果比半经验的HMO法的计算结果更加精确。

最后,我们也粗浅地探讨了如何修改HMO法处理萘的久期方程组以获得相对准确的结果。根据上述HMO法和HF法计算结果的比较和讨论,我们发现主要是并环的C1―C6键的π键键级的相对误差较大,其键级明显被低估了,这主要是因为C1、C6原子的“杂化”类型与其他碳原子差别较大。如果我们想增大C1―C6键的π键键级,则需要增大C1和C6的贡献系数,为此我们尝试加入校正因子x并改写其久期方程组如下所示:

如图 3所示,校正因子x分别取0.95、0.90、0.85、0.80、0.75、0.70时,我们发现C1―C6键的π键键级逐渐增加。至x取0.80左右时,计算结果和实验报道的键长趋势基本相符,说明加入校正因子到HMO法中确实可以得到更合理的结果。

图3

图3   校正因子x分别取0.95 (a)、0.90 (b)、0.85 (c)、0.80 (d)、0.75 (e)、0.70 (f)时HMO法计算萘的π键键级


为了进一步确认加入校正因子的HMO法在并环体系中的合理性和普适性,我们将加入校正因子的HMO法应用延伸到蒽、并四苯和并五苯等体系中。如图 4所示,当使用加入校正因子的HMO法时,所得的键级与实验所测的键长呈负相关。因此,加入校正因子的HMO法在蒽体系中所得的键级是合理的。

图4
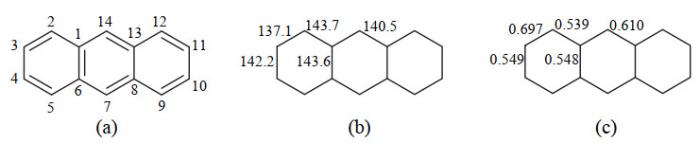
图4   (a) 蒽的结构式和碳原子编号;(b) 实验测定的键长数值(单位pm);(c) 加入校正因子(0.8)的HMO法计算的π键键级


同样地,使用校正因子的HMO法计算并四苯和并五苯的键级可以得到图 5的计算结果。

图5
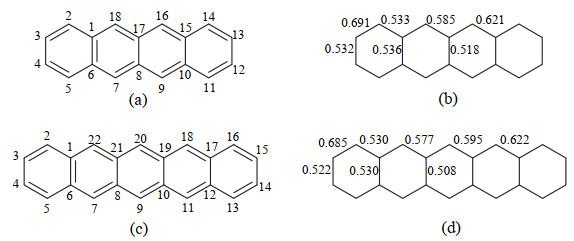
图5   (a) 并四苯的结构式和碳原子编号;(b) 加入校正因子(0.8)的HMO法计算并四苯的π键键级;(c) 并五苯的结构式和碳原子编号;(d) 加入校正因子(0.8)的HMO法计算并五苯的π键键级


3 结语

HMO方法计算得到的键级与实际键长的不对应是由于HMO方法中所有参与组合的函数φ1、φ2等都为纯的p轨道,而HF计算中的φ1、φ2等由于碳原子“杂化”和与其临近C、H原子成σ键的原因,使萘等并环分子参与组合的函数与HMO中的组合函数成分已经有所不同,所以造成组合系数不同,并导致计算的键级有所不同。若使用从头算方法或加入校正因子的HMO法则可以得到更合理的键级数值,并能与实验所得键长数值相符。本论文以萘等并环为例来说明HMO模型确实有待改进,希望可以抛砖引玉,激励广大科研工作者建立一个普适性更高的修正HMO模型,并能用其来解决包括链状共轭分子、单环共轭分子、并环共轭分子等在内的所有共轭分子体系的具体化学问题。通过本文的探讨可以让学生们更好地理解和掌握HMO理论和线性变分法的应用,加深其对π键键级和键长关系的理解,并对半经验和从头算的量子化学计算方法的精度有初步的认知,也希望能给广大教授结构化学课程的教师和学习该课程的本科生一些启发。

参考文献

Hückel E. Eur. Phys. J. A 1931, 70 (3), 204.

[本文引用: 1]

Heilbronner E. ; Straub W. HMO Hückel Molecular Orbitals Springer: Berlin, Germany, 1966.

[本文引用: 1]

Chen Z. J. Chem. Educ. 2020, 97 (2), 448.

DOI:10.1021/acs.jchemed.9b00687      [本文引用: 1]

Litofsky J. ; Viswanathan R. J. Chem. Educ. 2014, 92 (2), 291.

[本文引用: 1]

周公度; 段连运. 结构化学基础,第5版 北京: 北京大学出版社, 2017, 168

[本文引用: 1]

Frisch M. J. ; Trucks G. W. ; Schlegel H. B. ; Scuseria G. E. ; Robb M. A. ; Cheeseman J. R. ; Scalmani G. ; Barone V. ; Mennucci B. ; Petersson G. A. ; et al Gaussian 09, Revision A. 02 Gaussian, Inc.: Wallingford CT, USA, 2009.

[本文引用: 1]

/

〈 〉