


1 前言
图1
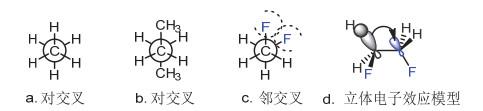
然而,1, 2-二氟乙烷与乙烷分子的情况截然不同。1, 2-二氟乙烷中,两个可能会造成电荷排斥的氟原子并不处于对位,而是选择了一个邻交叉构象(图 1c)。1, 2-二氟乙烷的这种邻交叉构象看似违反常识,但却可以很好地用立体电子效应进行解释。立体电子效应作为超共轭效应概念的延伸,可以解释有机化学中很多的“反常”现象[2],包括糖化学中的异头碳效应(anomeric effect)、米氏酸的反常酸性[3]等。近期的计算化学研究表明,乙烷邻位交叉构象为优势构象也与C-H键的超共轭效应有着密切的关系[4–6]。在1, 2-二氟乙烷中,氟原子的强电负性(3.98)使得C-F键被强烈极化,进而导致C-F键的反键轨道能量显著地下降,最终使得C-H键成键轨道对其的超共轭效应显著增强(图 1d)。在1, 2-二氟乙烷的邻位交叉优势构象中,两根C-F键都能受到其对位的C-H键超共轭的强稳定化作用。这类使分子邻位交叉构象(gauche conformation)优于对交叉构象(anti conformation)的作用称为邻位交叉效应(gauche effect)。
实际上,有关邻位交叉效应的研究早在20世纪中期就有所报道[7]。1955年,Edward教授[8]在吡喃糖的研究中发现了异头碳效应。1, 2-二氟乙烷的邻位交叉优势构象的发现,则开启了含氟邻位交叉效应研究发展的新篇章。在此之后,更多的第二周期非金属元素与氟的邻位交叉效应(包括氟-氮、氟-氧等)相继被研究报道。2015年,Gilmour教授课题组[9]有关硫-氟邻位交叉效应的研究,将杂原子与氟的邻位交叉效应拓展到第三周期的硫元素,进而促进了硫-氟邻位交叉效应的研究。本文基于Gilmour教授课题组近期的相关研究,对于硫-氟邻位交叉效应的研究进行简要的回顾和讨论。我们希望通过基础理论的学习和最新科研成果的有机结合,促进化学相关专业的本科生拓展知识面,培养他们理论联系实际、分析问题和解决问题的能力。
2 硫-氟的邻位交叉效应
2.1 硫-氟邻位交叉效应的研究
2015年,德国明斯特大学的Gilmour教授课题组[9]对氟硫醚化合物1 (图 2)的晶体数据分析时发现,FCCS的二面角为−62.07°,接近邻位交叉构象的标准二面角(60°)。与此同时,该分子中C-H键和C-F键处于反式共平面(ϕHCCF = 179°),存在明显的超共轭作用。晶体学数据进一步表明,分子中的两根C-S键有着不同的键长,C4-S键比C1-S键长2.7 pm,这可能与C5-C6键成键轨道对C4-S键反键轨道的超共轭效应以及硫与C4位上大位阻基团的排斥有关。同时,通过NMR对溶液中相应底物的构象分析也表明,相应分子在液相中也具有明显的邻位效应(化合物1、2和3邻位交叉构象占比分别为81.3%,94.7%,92.3%)。
图2
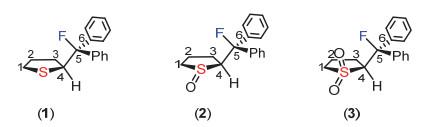
通常来说,与碳原子相连的杂原子(X)电负性越强时,该C-X键的极性越强,从而使得C-X键反键轨道能量大幅度降低,进而增强相邻成键轨道对其的超共轭作用。这一规律在硫-氟邻位交叉效应中也得到了明显的体现。将硫醚底物选择性氧化成亚砜(S=O,化合物2)和砜(SO2,化合物3)后,相应的C4-S键与C1-S键的键长差值明显增大(键长差值分别为3.9 pm,5.4 pm)。因此,随着硫原子上的电正性增强,硫-氟的邻位交叉效应更加明显。
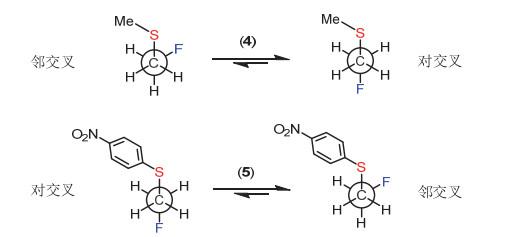
进一步的DFT计算结果表明(图 3),化合物4的对交叉构象比邻位交叉构象稳定(能量差为0.7 kJ∙mol−1)。将硫原子上的取代基由甲基换成对硝基苯基时(化合物5),随着硫原子上的正电性增加,邻交叉构象开始成为优势构象(能量差为0.1 kJ∙mol−1)。将化合物4中硫原子上的取代基替换为多种具有不同电子效应的取代基,作者进一步考查了相应的线性自由能关系[10]。对于硫醚和砜类底物,邻位交叉构象占比基本与取代基吸电子能力呈正相关(回归系数分别为0.83,0.80)。但对于亚砜类底物,邻位交叉构象占比与取代基吸电子能力不存在明显的正相关(回归系数仅为0.26),这可能与亚砜自身较大的偶极对分子构象的影响有关。这些结果表明,硫-氟的邻位交叉效应是包括超共轭效应、偶极作用、静电作用等多种复杂因素相互作用共同导致的结果。
图3
2.2 通过过渡金属配位调控邻位交叉效应
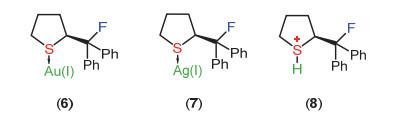
基于上述讨论可知,提高硫原子的电正性[11],可以显著增强硫-氟邻位交叉效应。与过渡金属配位是提高硫原子电正性有效的方法之一。因此,研究人员选取了环状硫醚底物,考查其在与金、银等金属配位后邻位交叉构象占比的变化。核磁数据表明(图 4),化合物6和化合物7在溶液中邻位交叉构象的占比分别为90.3%和98%,显著高于未与过渡金属配位前该硫化合物的邻位交叉构象占比(81.3%)。这些结果表明,通过配位方法提高硫原子的正电性的策略,可以实现硫-氟邻位交叉效应的选择性调控。基于以上研究,我们猜想如果通过硫醚质子化的方式来提高硫原子的电正性(化合物8),理论上也能够增强硫-氟邻位交叉效应。虽然该设想尚未得到实验的验证,可以预见的是通过调节硫原子的电正性增强硫-氟邻位交叉效应的策略将会得到进一步的发展,在相关领域将会有更广泛的应用。
图4
2.3 含氟邻位交叉效应的实际应用
图5
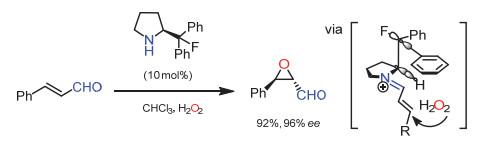
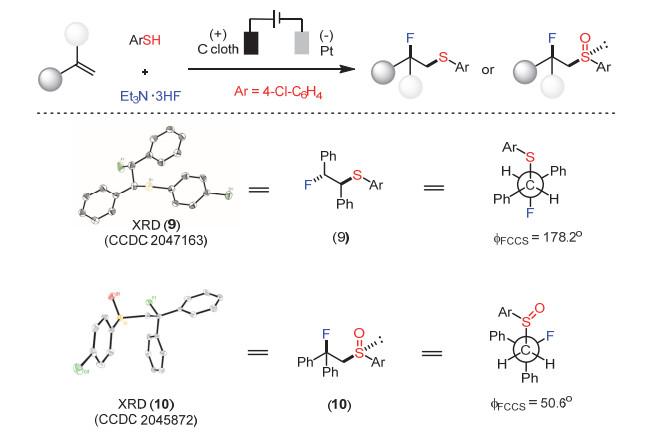
图6
3 结语
作为立体电子效应的重要组成部分,硫-氟邻位交叉效应为许多有机化学中看似反常的立体化学现象提供了良好的解释。随着理论化学与计算化学的进一步发展,对硫-氟的邻位交叉效应的研究必将得到进一步的拓展,进而促进硫-氟邻位交叉效应在相关领域的广泛应用。
参考文献
DOI:10.1002/ijch.201600038 [本文引用: 1]
DOI:10.1039/C5SC00871A [本文引用: 3]
DOI:10.1016/j.jfluchem.2016.01.003 [本文引用: 1]
DOI:10.1021/acs.organomet.6b00564 [本文引用: 1]


