




1 引言
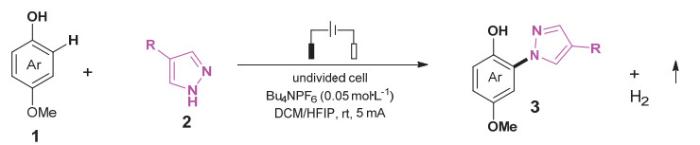
N-芳基杂环结构单元广泛存在于天然产物、药物以及功能性材料中,应用广泛[4],相关分子合成方法的开发一直是有机合成研究的热点。最早开发的这类分子的合成方法是唑类化合物和缺电子卤代芳烃之间的取代反应。随着过渡金属催化的快速发展,各类C-N键形成的偶联反应,如Buchwald-Hartwig胺化[5]和Ullmann偶联反应[6],在不断优化的催化体系下为各类N-芳胺杂环化合物的合成提供普适策略。此外,直接的C-H氨化反应也为该类化合物的合成提供更为直接经济的路径,如光介导芳香化合物C-H氨化反应合成N-芳基唑类化合物[7]。其他的一些合成方法,如高价碘介导CH/NH交叉耦合等[8],也不断被开发应用于拓展这类重要化合物的合成。然而这些反应自始至终无法避免的缺点有:使用昂贵或敏感的催化剂、过量氧化剂以及繁琐的反应后处理程序。因此,开发这类重要产物的绿色合成方法是迫切需要的。
图1
2 实验部分
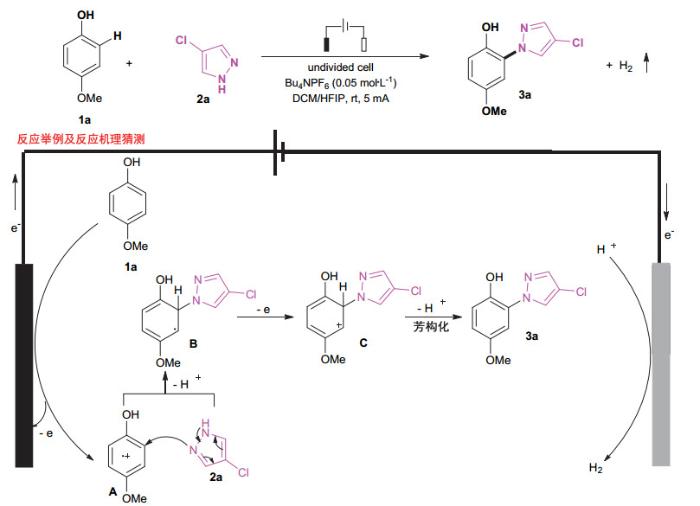
2.1 反应机理
图2
2.2 主要仪器和试剂
2.2.1 仪器
磁力搅拌器(524G,广州芊荟玻仪器有限公司)、水流抽气机(A-1000S,上海爱朗仪器有限公司)、旋转蒸发仪(RV3 eco,艾卡(广州)仪器设备有限公司)、三用紫外线分析仪(ZF-6,上海嘉鹏科技有限公司)、直流稳压电源(Ms605D,迈胜医疗设备有限公司)、电热鼓风干燥箱(DGX-9053BC-1,上海仪昕科学仪器有限公司)、循环水式多用真空泵(SHZ-D (Ⅲ),上海福玛实验设备有限公司)、核磁共振波谱仪(NMR) (Bruker Avance 300/400 MHz,以CDCl3为溶剂,TMS作内标,布鲁克)、高分辨液质联用仪(1290LC-6545 QTOF MS,安捷伦)。
2.2.2 试剂
4-甲氧基苯酚、3-溴-4-甲氧基苯酚、2-氯-4-甲氧基苯酚、2-甲氧基-5-羟基吡啶,以上试剂为AR,购自上海迈瑞尔化学技术有限公司;4-氯吡唑、吡唑、4-溴吡唑、4-硝基吡唑、4-甲基吡唑、4-碘吡唑、2, 3-二苯基吡唑、3-溴-4-甲基吡唑、2-溴-3-溴吡唑、四正丁基六氟磷酸铵(n-C16H36F6NP),以上试剂为AR,购自上海毕得医药科技股份有限公司;6-溴吲唑、6-氯吲唑、6甲氧基吲唑,以上试剂为AR,购自安耐吉化学;二氯甲烷(DCM)、乙酸乙酯(EA)、石油醚(PE),以上试剂为AR,购自上海泰坦科技股份有限公司;六氟异丙醇(HFIP),AR,购自北京偶合科技有限公司。六氟异丙醇二氯甲烷混合溶液(HFIP : DCM = 7 : 3 (体积比),取3.5 mL HFIP和1.5 mL DCM,配制5 mL混合溶液)。
2.3 实验步骤/方法
2.3.1 反应尝试及条件优化
我们选取各类酚衍生物和含氮芳杂环为底物,筛选了反应条件。这类反应底物具有一定局限性,即酚羟基对位必须为烷氧基。反应可以在不同反应容器和不同电极条件下进行(见补充材料)。下面我们以铂电极为正极和负极,在恒电流的条件下反应至含氮杂芳烃完全消耗,以对甲氧基苯酚和4-氯吡唑为模板底物,将条件探索过程中发现的一些细节问题做如下总结:
(1) 该反应在溶剂V六氟异丙醇 : V二氯甲烷 = 7 : 3时效果最好,若增多六氟异丙醇则原料溶解性不好,反应效率下降,若增多二氯甲烷,则生成中间体后容易变坏,反应产率下降。
(2) 反应的电解质种类对反应效率影响不大,尝试了四丁基六氟磷酸铵和四丁基四氟硼酸铵。但电解质加入量会影响相同电压下电流强度。电解质摩尔浓度在0.1–0.2 mol·L−1左右时反应效果最好。
(3) 反应的电极片可以同时为铂电极,也可以同时为玻碳电极。反应更换为玻碳电极,产物产率下降小于10%。
(4) 反应瓶可以为三口瓶,也可以为试管。反应电极可以稍微倾斜相对或者直立相对,对反应产率影响不大。
(5) 优化反应条件后,我们进行了底物普适性探索,各类取代苯酚和含氮杂芳环均能在恒电流条件下以较高的收率获得产物,反应电流强度可调节,并根据不同的电流强度可以大概估算出反应所需时间。
2.3.2 代表性具体步骤
(1) 反应架设和现象观察(以产物3a为例)。
取干燥的三口烧瓶,装入洁净磁子。在分析天平中称取约4-甲氧基苯酚(90 mg,0.6 mmol),吡唑(50 mg,0.5 mmol)、180 mg四丁基六氟磷酸胺(0.5 mmol,0.1 mol·L−1)并迅速转移至三口烧瓶内。以V六氟异丙醇 : V二氯甲烷 = 7 : 3的比例配制5 mL混合溶液作为反应溶剂,用滴管吸取加入三口烧瓶中。将铂电极(1.0 cm × 1.0 cm × 0.1 mm)插入橡胶塞固定在三口烧瓶上,注意两电极之间略微错开,再将反应烧瓶固定在磁力搅拌器中心,插入气球,启动磁力搅拌器。将铂电极分别与电化学工作站正负极相接,调节电化学工作站使恒定电流至5 mA,进行电解反应。反应过程中可观察到负极有气泡产生,由无色变为棕黄色。反应过程中每隔1 h利用薄层色谱法监测原料的消耗和产物的生成。展开剂为VPE : VEtOAc = 5 : 1。
(2) 反应产物纯化。
将反应液直接转移至圆底烧瓶,向反应液中加入1.0 mL硅胶粉,将反应液浓缩,干法拌样。装一根硅胶柱,将拌好的硅胶干法上样,选用乙酸乙酯和石油醚(VPE : VEtOAc = 10 : 1)为淋洗液过柱,用试管收集流出液,并用薄层色谱板观察流出液情况,确定产物分布。收集相应流出液,旋干浓缩,得到淡黄色固体产物,称量,计算收率。将产物转移至小玻璃瓶收集,并做好标记,保存。
(3) 产物结构确定和相关电化学性质探索。
将得到的产物用氘代氯仿溶解,测定核磁共振氢谱和碳谱,分析确定结构并确定核磁纯度;将化合物微量溶于甲醇,测定其高分辨质谱图;对反应背景、4-氯吡唑、对甲氧基苯酚及相应产物进行循环伏安法测试,确定其氧化还原电势。
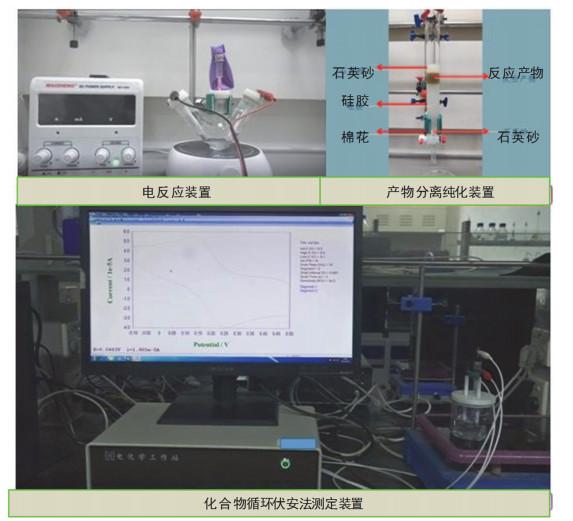
实验过程中所用的代表性仪器及装置图如图 3所示。
图3
3 结果与讨论
3.1 反应的可重复性及可用电极验证
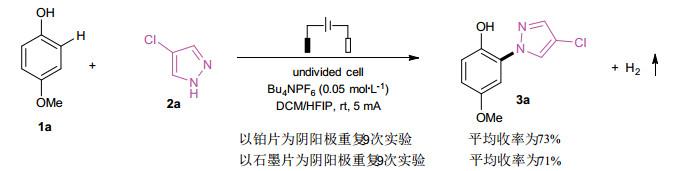
实验选取对甲氧基苯酚和4-氯吡唑为原料,选取铂片或石墨片为阴阳极,三名学生分别独立各进行6次实验(铂片和石墨片为电极各3次),综合评价反应过程和效果,所得结果归纳于图 4。反应过程均用薄层色谱板监测(展开剂为VPE : VEtOAc = 10 : 1),现象基本一致,产率能够很好地复现。从结果来看,以廉价石墨片(市场价为2元/片,规格为1.0 cm × 1.0 cm × 0.1 cm)为电极时,反应效率较铂片电极稍低。以石墨片为电极可使整体实验成本更廉价,便于推广于本科创新实验。
图4
3.2 反应的底物兼容性验证
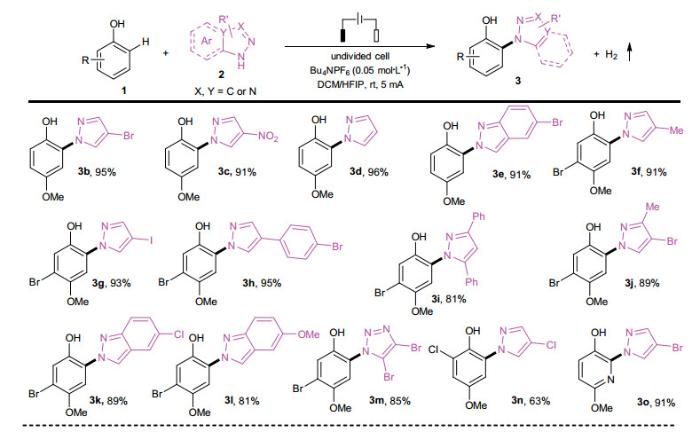
经过对模板反应的多次重复,确定该电化学反应具有良好的复现性,随后我们继续考查了该反应的底物兼容性。反应选用了具有各类官能团的吡唑,如氯、溴、碘、甲基、硝基等,取代的对甲氧基苯酚,如三位溴取代、二位氯取代,以及以吡啶为核的芳基酚,基本所有的底物都能以高于80%的收率得到(图 5)。当苯酚邻位有取代基时,反应效率较低。该反应过程中生成的唯一副产物为氢气,基本没有副反应,能很高效地经硅胶柱色谱纯化,产物一般为淡黄色固体。
图5
3.3 反应特点归纳及实例列举
反应特点:该反应为恒电流反应,反应表现出为双电子氧化机制特点。根据反应机理分析可知:每生成0.5 mmol产物,理想状态下应消耗的电量为:2 (反应得失2个电子) × 0.5 × 10⁻³ (产物物质的量) × 1.6 × 10⁻¹⁹ (电子电量) × 6.02 × 10²³ (阿伏伽德罗常数) = 96.32 C;以5 mA恒电流反应,大概用时为t,则:t(s) = 96.32/5 × 103 = 1.9 × 10⁴,约为5 h。实际反应为5.5–6 h之间,反应效率达到90%以上。若加大电流强度,则反应用时可以根据电流强度预测。
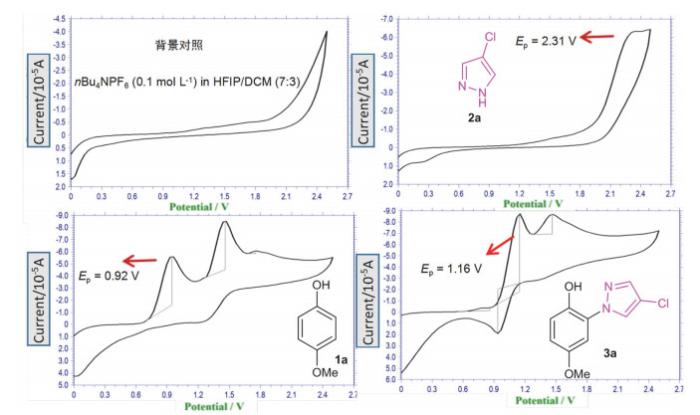
反应产物及原料的电化学性质表征:获得产物后我们对原料及产物的电化学性质进行了表征,我们以电解质溶于反应混合液为背景,铂电极为反应电极,测试了对甲氧基苯酚、4-氯吡唑及相应产物的循环伏安曲线(图 6)。我们发现对甲氧基苯酚的氧化还原电势较低,产物生成后具有较高的氧化电势,则产物在电解反应体系中能较对甲氧基苯酚稳定存在。
图6
反应示例1
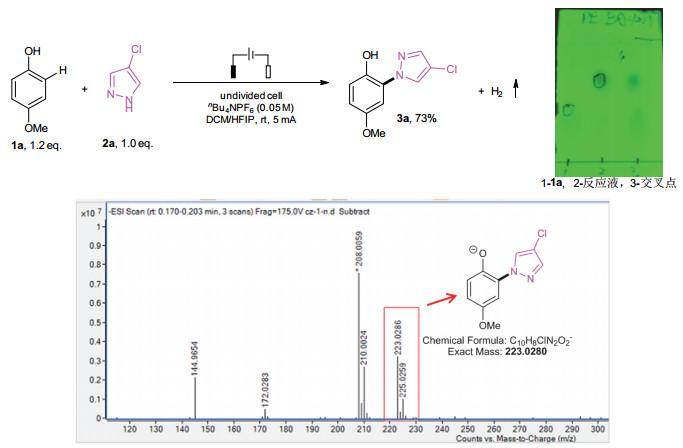
以化合物1a和2a为原料,按照上文代表性步骤的操作条件,得到淡黄色固体3a,具体的反应方程式,反应TLC监测图以及产物的高分辨质谱图展示于图 7。具体数据为:3a (82 mg, 73% yield);Rf = 0.75 (VPE : VEtOAc = 5 : 1);核磁氢谱:1H NMR (300 MHz, CDCl3, 25 ℃, δ):10.23 (s, 1H),7.93 (s, 1H),7.65 (s, 1H),7.02 (d, J = 8.82 Hz, 1H),6.82 (s, 1H),6.78 (d, J = 8.94 Hz, 1H),3.80 (s, 1H);核磁碳谱:13C NMR (75 MHz, CDCl3, 25 ℃, δ):152.9,143.2,137.7,125.1,124.4,119.8,113.5,112.6,104.3,56.1;高分辨质谱:HRMS (ESI-TOF) (m/z):calcd for C10H8ClN2O2− ([M-H])−,223.0280,found,223.0286。
图7
反应示例2
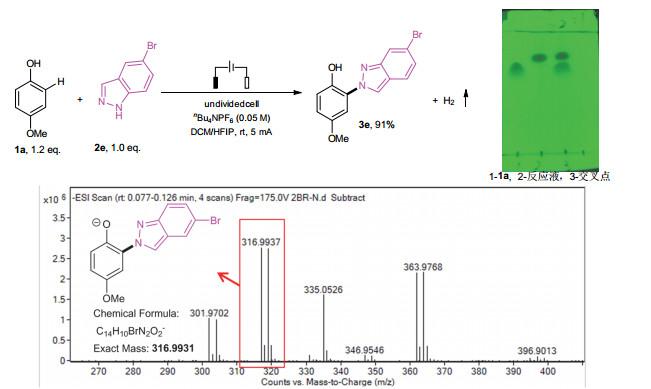
以化合物1a和2e为原料,按照上文代表性步骤的操作条件,得到黄色固体3e,具体的反应方程式,反应TLC监测图以及产物的高分辨质谱图展示于图 8。具体数据为:3e (145 mg, 91% yield);Rf = 0.65 (VPE : VEtOAc = 5 : 1);核磁氢谱:1H NMR (400 MHz, CDCl3, 25 ℃, δ):8.42 (s, 1H),7.93 (s, 1H),7.61 (d, J = 8.88 Hz, 1H),7.25 (dd, J = 8.76 Hz, 1.52 Hz, 1H),7.11 (d, J = 5.6 Hz, 1H),7.09 (s, 1H),6.89 (dd, J = 9.04 Hz, 2.76 Hz),3.84 (s, 3H);核磁碳谱:13C NMR (101 MHz, CDCl3, 25 ℃, δ):153.0,148.5,144.4,127.1,124.6,122.0,121.7,121.1,120.1,120.1,119.4,115.1,105.5,56.2;高分辨质谱:HRMS (ESI-TOF) (m/z):calcd for C14H10BrN2O2− ([M-H])−,316.9931,found, 316.9937。
图8
反应示例3
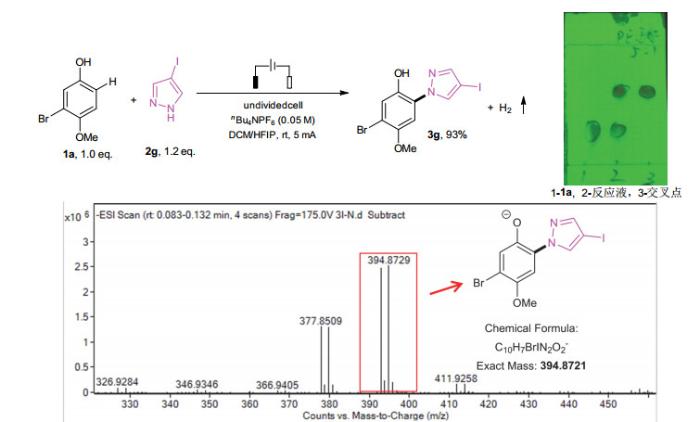
以化合物1a和2g为原料,按照上文代表性步骤的操作条件,得到棕色固体3g,具体的反应方程式,反应TLC监测图以及产物的高分辨质谱图展示于图 9。具体数据为:3g (183 mg, 93% yield);Rf = 0.75 (VPE : VEtOAc = 5 : 1);核磁氢谱:1H NMR (400 MHz, CDCl3, 25 ℃, δ):8.01 (s, 1H),7.75 (s, 1H),7.33 (s, 1H),6.83 (s, 1H),3.89(s, 3H);核磁碳谱:13C NMR (101 MHz, CDCl3, 25 ℃, δ):149.5,144.5,143.5,131.4,123.8,123.4,111.0,102.6,59.1,57.3;高分辨质谱:HRMS (ESI-TOF) (m/z):calcd for C10H7BrIN2O2− ([M-H])−,394.8721,found,394.8729。
图9
4 结语
本实验通过简单绿色的电化学合成方法高效制备了苯酚邻位C-H唑胺化产物。该反应以铂片或石墨片为阴极和阳极,反应仅需加入一定量电解质,在单电解槽或三口瓶中恒电流5 mA反应,即能以高于80%的收率获得相应产物。
反应用时可根据所用原料量和恒电流强度估算,实验现象明显,后处理简单,涉及有机化学和物理化学交叉知识的应用。
反应紧密联系当下有机合成发展热点,且符合碳中和对绿色反应的要求,安全、绿色、高效。原料廉价易得,合成产物具有广泛的衍生空间,适合本科生开展创新实验研究。该反应的开展能引领学生关注学科前沿,关注社会热点,拓宽科研思维。
补充材料:可通过链接http://www.dxhx.pku.edu.cn免费下载
参考文献
DOI:10.1021/acscentsci.6b00091 [本文引用: 1]
DOI:10.1039/C6NJ03181A [本文引用: 1]
DOI:10.1021/acs.chemrev.6b00512 [本文引用: 1]
DOI:10.1126/science.aac9895 [本文引用: 1]
DOI:10.1021/acs.chemrev.6b00620 [本文引用: 1]
DOI:10.1016/0040-4039(95)01455-Q [本文引用: 1]


