


丁-1-烯-3-炔是最为简单的共轭烯炔。在有机化学教学中,为了便于学生理解烯烃、炔烃在亲电加成反应中的活性差异,通常会选用一些同时含有碳碳双键和碳碳三键的有机分子,对比它们和氢卤酸、溴等亲电试剂反应时的化学选择性。对于非共轭烯炔,亲电加成反应优先发生在电子密度高、易于极化的双键上,教材和文献中该类反应底物亲电加成反应的例子及解释很多,本文不再赘述。但对于共轭型烯炔,特别是有关丁-1-烯-3-炔的亲电加成反应,机理研究和反应总结较少[1–4],不利于有机化学教学的开展。本文在归纳丁-1-烯-3-炔亲电加成反应文献的基础上,通过量子化学计算模拟了丁-1-烯-3-炔与卤化氢和溴的亲电加成反应,对不同条件下双键和叁键的反应活性和化学选择性进行了讨论,并提出了详细的反应机理。
1 计算方法
采用密度泛函理论(Density Function Theory,DFT),在ωB97XD/6-311G(d, p)和M06-2x/6-311+G(2df, 2pd)水平上对反应物、过渡态、中间体和产物的几何结构进行全优化,并进行频率分析确认,同时获得吉布斯自由能等参数;对过渡态进行内禀反应坐标(IRC)解析,确定过渡态的正确性;借助Gaussian View 6.0.16软件[5],将稳定构型下的波函数文件进行静电势分析,生成可视化的静电势轮廓图;在溶剂水或CHCl3中进行的反应,所有结构选用SMD极性溶剂模型进行优化,获得吉布斯自由能等参数。所有计算由Gaussian 16 [6]软件完成。
2 结果与讨论
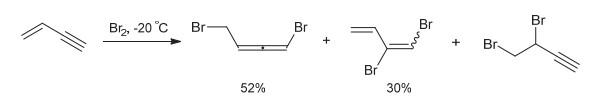
文献报道[7],共轭烯炔与HX (HBr或HCl)、Br2反应,生成1, 4-加成产物α-卤代累积二烯烃和其他加成产物的混合物。如丁-1-烯-3-炔在低温下与HBr反应,生成53%的1, 4-加成产物4-溴丁-1, 2-二烯,36%的二溴代产物1, 3-二溴丁-2-烯;升高反应温度至−50 ℃,产物中还出现了少量1, 2-加成产物2-溴丁-1, 3-二烯,且4-溴丁-1, 2-二烯在含有CuBr的稀HBr溶液中可以异构化为2-溴丁-1, 3-二烯[8]。同样,丁-1-烯-3-炔在室温与浓盐酸作用,除了1, 4-加成产物4-氯丁-1, 2-二烯外,也生成了少量1, 2-加成产物2-氯丁-1, 3-二烯和二氯代产物1, 3-二氯丁-2-烯(图 1)。随着反应温度升高、HCl浓度增大及反应时间延长,1, 4-加成产物比例降低,1, 2-加成产物比例提高[9]。与此类似,烯炔与Br2在−20 ℃条件下反应,1, 4-加成产物1, 4-二溴丁-1, 2-二烯的产率为52%,同时生成了30%的1, 2-加成产物1, 2-二溴-丁-1, 3-二烯和少量3, 4-二溴丁-1-炔(图 2) [10, 11]。为了深入剖析上述反应机理,我们结合文献和理论计算,比较了亲电试剂HBr、HCl和Br2分别与丁-1-烯-3-炔的1, 2-加成反应和1, 4-加成反应中的过渡态、中间体、产物的能量差别,从而为上述共轭烯炔的亲电加成反应提供合理的机理解释。
图1
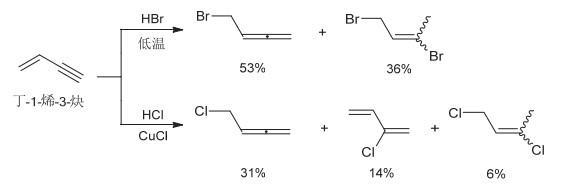
图2
2.1 共轭烯炔分子静电势(MEP)分析
丁-1-烯-3-炔在结构上存在与丁-1, 3-二烯类似的π–π共轭体系:分子中双键部分sp2杂化C2原子与三键部分sp杂化C3原子通过平行的p轨道相互重叠,π电子在四个p轨道中离域。那么是否也如丁-1, 3-二烯一样,丁-1-烯-3-炔容易被亲电试剂进攻?且双键和叁键部分,哪一处是被亲电试剂优先进攻的位点呢?我们借助对丁-1-烯-3-炔分子静电势(molecular electrostatic potential,MEP)的分析进行了探讨。
图3
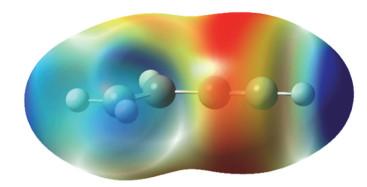
图3
在电子密度为0.001 a.u.等值面上的烯炔分子静电势图
电势范围:−0.02951 a.u. (红色)–0.02951 a.u. (蓝色);计算水平:ωB97XD /6-311G(d, p)电子版为彩图
2.2 共轭烯炔与HBr的加成反应机理
图4
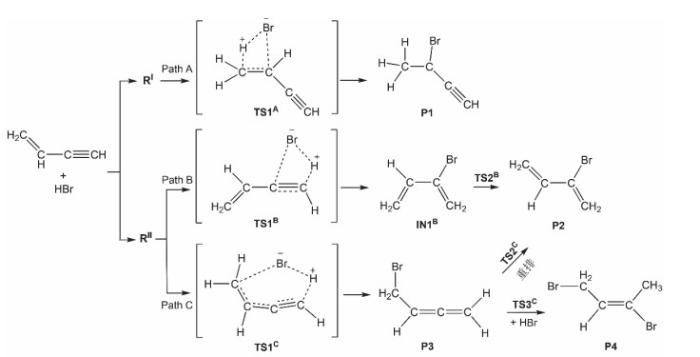
图5

图6
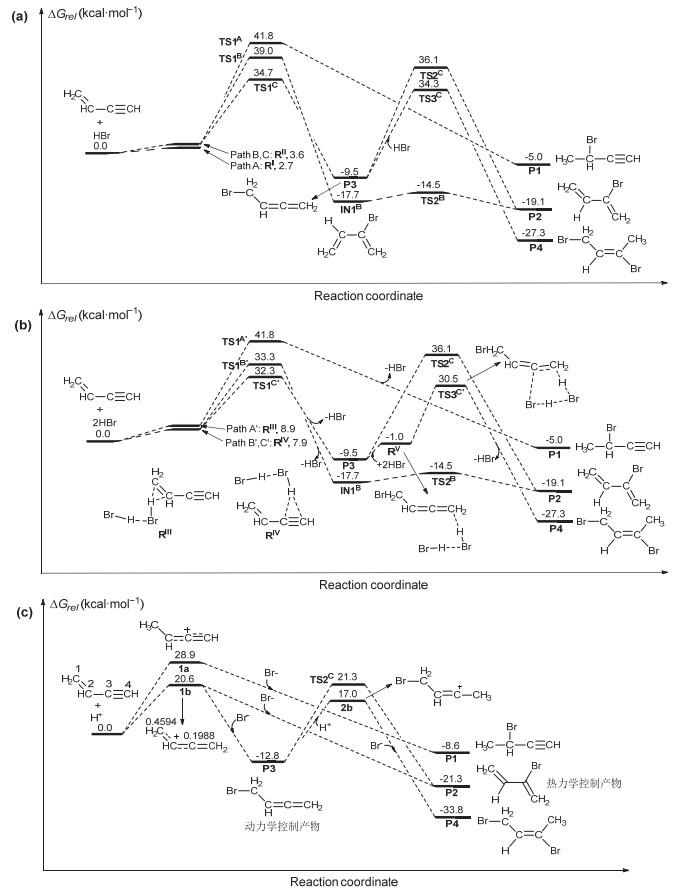
图6
烯炔与HBr在ωB97XD/6-311g(d, p)水平下的反应势能面
(a) 气相中(1 mol HBr);(b) 气相中(2 mol HBr);(c) 水为溶剂
路径A是HBr与丁-1-烯-3-炔碳碳双键的亲电加成反应过程。首先,HBr氢原子的1s轨道与双键的成键π轨道部分重叠,形成电荷转移π络合物RI。随后,带正电荷的氢原子进攻C1,经过渡态TS1A生成1, 2-加成产物3-溴丁-1-炔(P1)。在过渡态TS1A中,H原子与Br原子的距离由络合物RI中1.425 Å (10 Å = 1 nm)显著增长至2.029 Å,趋于断裂,H原子向C1靠近至1.205 Å,Br与C2之间的距离为2.962 Å。因此,TS1A可看作是HBr分子中亲电的“H+”进攻双键后生成的紧密接触离子对[17]。路径A的活化能相对较高(39.1 kcal∙mol−1,其中0.2389 kcal∙mol−1 = 1 kJ∙mol−1,如图 6a所示)。
路径C是HBr对丁-1-烯-3-炔的1, 4-共轭加成过程。第一步,烯炔叁键与亲电试剂HBr生成电荷转移络合物RII,接着HBr的氢原子进攻电子密度相对较高的C4,此时Br−靠近C1,经过渡态TS1C生成1, 4-加成产物4-溴丁-1, 2-二烯(P3)。由过渡态的键长同样可以确定TS1C具有紧密接触离子对的特征。相对于双键和叁键的加成反应,TS1C对应的活化能(31.1 kcal∙mol−1)最低,这可能是带负电荷的Br原子与C1的距离较近,易形成稳定的六元环状过渡态。综合A、B、C三条反应路径的活化能可知,HBr与丁-1-烯-3-炔的共轭加成途径反应速率最快,对应的1, 4-共轭加成产物4-溴丁-1, 2-二烯是动力学控制产物。
从产物稳定性分析,共轭加成产物4-溴丁-1, 2-二烯(P3)为累积二烯烃,其稳定性比叁键的1, 2-加成产物s-反-2-溴丁-1, 3-二烯(P2)低很多(如图 6a),预示着叁键加成产物P2是可能的热力学控制产物。进一步计算表明,P3可以经过渡态TS2C向P2转化,这一过程伴随着Br原子从C1到C3位的迁移和π键的重组,其活化能(45.6 kcal∙mol−1)较高,这与文献报道的重排反应需要添加催化剂相吻合[8]。同时,也表明热力学控制产物P2经历共轭加成反应途径生成的可能性不大。在HBr过量的情况下,累积二烯烃P3可继续与HBr经过渡态TS3C生成加成产物1, 3-二溴丁-2-烯(P4),活化能43.8 kcal∙mol−1 (如图 6a)。文献[8]中,烯炔与HBr在低温下反应,HBr以液体形式存在,此时反应速率方程可能遵守三级甚至四级反应动力学[17]。我们进一步计算模拟了2摩尔HBr与烯炔的亲电加成反应,反应机理和反应势能面如图 6b所示,由此得到与前述相同的结论:HBr对烯炔的1, 4-共轭加成反应动力学有利,叁键的1, 2-加成反应热力学有利;第二个HBr分子在反应中主要起催化作用,降低了反应的活化能,使液相中的反应比在气相中更易发生。
HBr与烯炔在水中的亲电加成反应又会怎么样呢?水相中HBr发生解离生成H+和Br−,亲电加成反应分两步进行[18]:第一步,烯炔质子化生成碳正离子中间体;第二步,Br−迅速进攻碳正离子中间体生成产物。由前面静电势分析可知,烯炔双键和叁键周围都是电势负的区域,C1和C4质子化分别生成共轭的仲碳正离子1a和1b (如图 6c)。但是由于叁键周围电势更负,同时碳正离子1b比1a更稳定,所以1b更容易生成,在体系中占绝对优势。中间体1b是两位反应离子,Br−离子进攻C1和C3分别得到1, 4-共轭加成产物P3和1, 2-加成产物P2。计算结果表明,C1和C3的电荷分别是0.4594和0.1988,C1电子密度更低,更有利于Br−进攻生成动力学控制产物P3,但是由于P2的内能较低,稳定性更好,所以P2是热力学控制产物,随着反应温度升高,P2在反应体系中的比例增加。在水相中,P3向P2转化所需的活化能(34.1 kcal∙mol−1)比气相中明显降低,这意味着1, 4-加成产物P3向1, 2-加成产物P2的转化在HBr溶液中更容易进行。
2.3 共轭烯炔与HCl的加成反应机理
图7
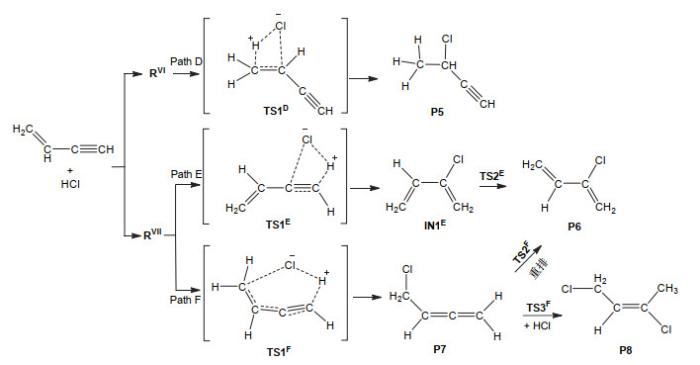
图8
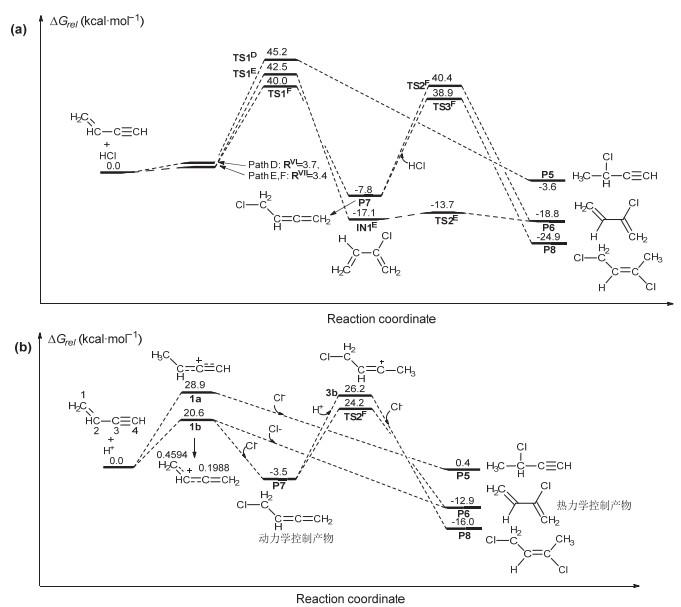
2.4 共轭烯炔与Br2的加成反应机理
图9
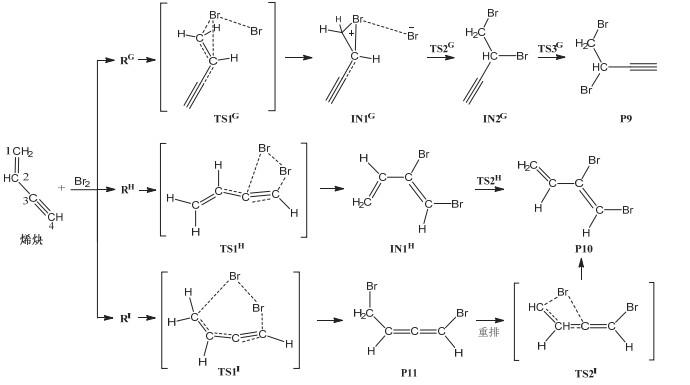
图10

图11
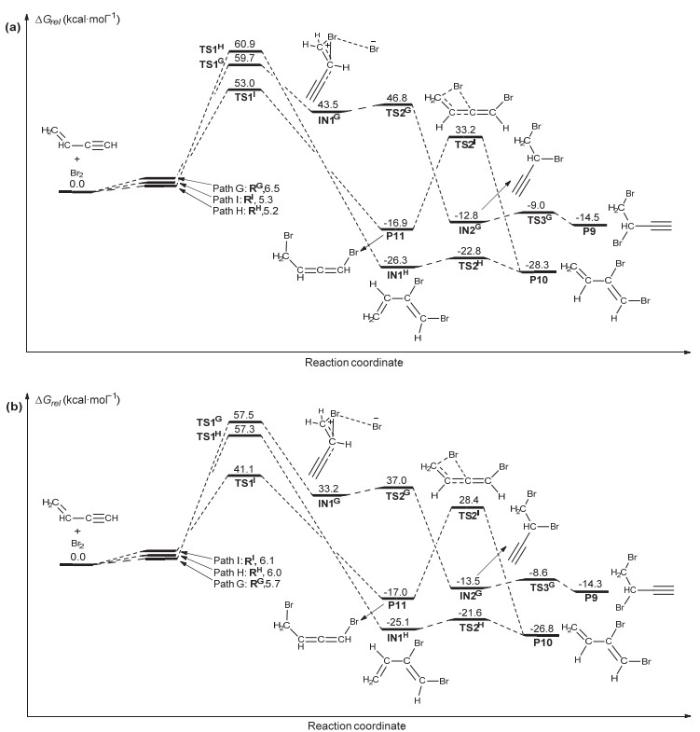
Br2对烯炔双键的1, 2-加成反应历程与HBr对烯炔双键的1, 2加成有很大不同。这是一个多步反应,首先,Br2从侧面靠近双键,生成π络合物RG,再经过渡态TS1G生成中间体IN1G,Br-Br键的距离在π络合物中为2.282 Å,在中间体IN1G中增长至3.728 Å,中间体IN1G中Br与C1和C2的距离分别为1.992 Å和2.128 Å,两个Br原子上的电荷分别是−0.758和0.117,这表明中间体是一个变形的溴鎓/溴负离子离子对[19]。这一步反应的活化能(53.2 kcal∙mol−1)相对较高(如图 11a)。在计算过程中,我们还发现对多种DFT泛函(如:ωB97XD、B3LYP、M06-2x),尽管IRC反应路径解析结果表明TS1G都是指向RG和IN1G,但是应用其中一些泛函(如:ωB97XD和B3LYP),经多次尝试优化后并没有得到IN1G的结构,而是直接收敛到了最终加成产物3, 4-二溴丁-1-炔(P9),我们推测这可能与IN1G中邻位乙炔基降低了溴桥键稳定性有关[20],采用M06-2x/6-311+G(2df, 2pd)方法后顺利优化出中间体IN1G的结构。接着,IN1G经历活化能(3.3 kcal∙mol−1)较低的过渡态TS2G生成两个溴原子处于邻位交叉式的中间体IN2G。最后,再经活化能(3.8 kcal∙mol−1)依旧较低的过渡态TS3G,C1-C2单键旋转生成两个溴原子处于反式的能量上更有利的构象异构体3, 4-二溴丁-1-炔(P9)。
Br2对烯炔叁键的1, 2-加成反应与HBr对烯炔叁键的1, 2-加成反应类似,Br2在叁键上方先与烯炔生成π络合物RH,再经过渡态TS1H生成中间产物s-顺-1, 2-二溴丁-1, 3-二烯(IN1H),由过渡态键长可知,TS1H同样具有紧密接触离子对的特征,这一步活化能(55.7 kcal∙mol−1l)较高(如图 11a)。中间产物IN1H中的两个双键相对于C2-C3单键处于顺式,分子内能较高,C2-C3单键旋转,经历活化能(3.5 kcal∙mol−1)很低的过渡态TS2H,生成热力学上更稳定的构象异构体s-反-1, 2-二溴丁-1, 3-二烯(P10)。
同样,Br2对烯炔的共轭加成与HBr对烯炔的共轭加成反应过程类似,先生成π络合物RI,再经过渡态TS1I生成1, 4-加成产物1, 4-二溴丁-1, 2-二烯(P11)。相对于双键、叁键的1, 2-加成反应,TS1I是六元环状过渡态,活化能(47.7 kcal∙mol−1)最低(如图 11a)。因此,三条反应路径中,1, 4-共轭加成反应速率最快,相应的产物1, 4-二溴丁-1, 2-二烯(P11)是动力学控制产物;但从产物稳定性分析,叁键的1, 2-加成产物s-反-1, 2-溴丁-1, 3-二烯(P10)分子内能低,更为稳定,是热力学控制产物。进一步的计算表明,P11可以经过渡态TS2I重排为P10,这一过程伴随着Br原子从C1到C3迁移和π键的重组,活化能(50.1 kcal∙mol−1)较高,因此,热力学控制产物P10经历共轭加成途径生成的可能性不大。
常温下,溴以液体形式存在,反应速率方程也可能遵守三级甚至四级反应动力学[19],我们继续计算模拟了烯炔与2摩尔Br2的反应,发现反应机理与在气相中类似,但与2摩尔Br2的反应更易发生,各反应路径决速步骤的能垒均有降低。总之,对烯炔的1, 4-共轭加成反应依然动力学有利,对叁键的1, 2-加成反应热力学有利。
我们又比较了CHCl3作为溶剂,Br2与烯炔的亲电加成反应,结果发现溶剂对反应机理没有影响,但是各反应路径中的决定步骤的活化能均比气相中明显降低(如图 11b),也就是说有溶剂存在的反应,过渡态比气相更稳定,更有利于亲电加成反应的发生。由此得出相同的结论:Br2与烯炔的亲电加成反应中,1, 4-加成产物1, 4-二溴丁-1, 2-二烯(P11)的生成受动力学控制,叁键的1, 2-加成反应产物1, 2-溴丁-1, 3-二烯(P10)的生成受热力学控制,在低温时优先生成产物P11, 高温时以产物P10为主。
3 结语
量子化学计算结果表明,丁-1-烯-3-炔与HBr、HCl和Br2等亲电试剂发生亲电加成反应时,优先生成1, 4-加成产物——累积二烯烃,这一过程决速步骤的活化能低,反应受动力学控制。同时,反应伴有1, 2-加成产物——共轭烯烃的生成。虽然亲电体对共轭烯炔叁键加成的活化能较高,但产物更稳定,因此受热力学控制。在溶液中,1, 2-加成产物更易于由1, 4-加成产物经重排生成。在极性溶剂如水、氯仿中,共轭烯炔和亲电试剂作用时决速步骤的能垒均有降低,亲电加成反应更易发生。
参考文献
DOI:10.1021/ja01349a034 [本文引用: 1]


