大学化学, 2022, 37(12): 2112089-0 doi: 10.3866/PKU.DXHX202112089

师生笔谈

量子化学计算揭示开链共轭烯烃电环化反应的立体选择规则

马雪香, 刘成卜, 张冬菊,

Revealing the Stereoselective Rule of Electrocyclic Reactions of Chain Conjugated Polyenes by Performing Quantum Chemical Calculations

Ma Xuexiang, Liu Chengbu, Zhang Dongju,

通讯作者: 张冬菊, Email: zhangdj@sdu.edu.cn

收稿日期: 2021-12-30   接受日期: 2022-02-8  

基金资助: 国家自然科学基金.  21773139

Received: 2021-12-30   Accepted: 2022-02-8  

Abstract

The electrocyclization reaction of chain conjugated polyenes is an important teaching content in the basic chemistry course of undergraduates. Taking the simplest 4n and (4n+2) chain conjugated polyenes as examples, this paper designs a teaching case based on quantum chemical calculations to quantitatively and intuitively describe the stereoselectivity of electrocyclization reactions of chain conjugated polyenes, in order to enable students to deepen their understanding of the electrocyclization reaction mechanism, frontier orbital theory, and molecular orbital symmetry conservation principle.

Keywords: Chain conjugated polyenes ; Electrocyclic reactions ; Stereoselectivity ; DFT calculations

PDF (1527KB) 元数据 多维度评价 相关文章 导出 EndNote| Ris| Bibtex  收藏本文

本文引用格式

马雪香, 刘成卜, 张冬菊. 量子化学计算揭示开链共轭烯烃电环化反应的立体选择规则. 大学化学[J], 2022, 37(12): 2112089-0 doi:10.3866/PKU.DXHX202112089

Ma Xuexiang. Revealing the Stereoselective Rule of Electrocyclic Reactions of Chain Conjugated Polyenes by Performing Quantum Chemical Calculations. University Chemistry[J], 2022, 37(12): 2112089-0 doi:10.3866/PKU.DXHX202112089

1 前言

电环化反应是一类重要的周环反应,是指开链共轭烯烃在加热或光照的条件下,两个末端碳原子环合形成环状烯烃的单分子可逆反应。电环化反应受加热或光照制约,具有高度的立体选择性,产物的立体化学只与反应物结构和加热或光照有关,不受溶剂、引发剂、亲电或亲核试剂、酸或碱等试剂的影响。20世纪60年代,日本科学家福井谦一(Fukui Kenichi) [1]、美国科学家伍德沃德(Robert Burns Woodward) [2]和霍夫曼(Roald Hoffmann) [3]等分别用前线轨道理论(Frontier Molecular Orbit Theory)、分子轨道对称守恒原理(Conservation Principle of Molecular Orbital Symmetry)、能级相关原理(Energy Level Correlation Theory)、芳香过渡态理论(Aromatic Transition State Theory)等著名理论方法阐明了电环化反应规律,合理解释了电环化反应的立体选择性,相关成果荣获1981年诺贝尔化学奖。

在化学类专业本科教学体系中,开链烯烃的电环化反应是经典教学内容之一,多门专业基础课程如有机化学、结构化学等[4–8]均有涉及。教科书中通常基于休克尔(Hückel)分子轨道理论(HMO)的结果,结合前线轨道理论和分子轨道对称守恒原理,定性阐述电环化反应的立体选择性。近几十年来,随着量子化学理论和计算方法的发展,计算量子化学已广泛应用于化学的各个分支以及材料、环境、生物等相关领域,成为在分子水平上阐明化学反应机理的重要手段。早在1998年,诺贝尔化学奖的颁奖公告就强调:“量子化学已经发展成为广大化学家使用的工具,将化学代入一个新时代,实验和理论共同协作探讨分子体系的性质,化学已不再是纯粹的实验科学。”因此,本科教学体系中,适当融合量子化学的相关内容,借助量子化学软件的计算结果开展教学工作,有助于学生开阔视野,拓展思路,加深对化学基本概念和基本理论的理解。

本文以开链共轭烯烃的电环化反应为例,设计一个基于量子化学计算的教学案例,定量、直观描述电环化反应的立体选择性,旨在使学生了解计算量子化学在基础化学中的应用,学习应用量子化学方法研究化学反应的基本思路和操作过程,加深对电环化反应规律的认识,强化对前线轨道理论、分子轨道对称守恒原理以及能级相关原理等基本理论的理解。

2 模型体系和计算方法

图 1所示的(2Z, 4Z)-2, 4-已二烯(1)和(2Z, 4Z, 6Z)-2, 4, 6-辛三烯(2)为本文的主要研究对象,其π电子数分别为4和6,分别是4n和4n+2型开链共轭多烯的最简单例子。图 1中反应(1)–(4)分别表示两个共轭烯烃在加热和光照条件下的电环化反应,反应(1)、(4)形成顺旋产物,反应(2)、(3)形成对旋产物。使用M06泛函[9]和6-311+G(d, p)标准基组[10]对四个反应分别进行了计算,单重态势能面是相应加热条件下的反应,而三重激发态势能面是相应光照条件下的反应。已通过频率计算确认了全部稳定点(反应物、过渡态和产物)的性质,确保局域最小点没有虚频,过渡态(一级鞍点)有且仅有一个虚频。为了识别最低能量路径,对全部一级鞍点进行了内禀坐标路径解析(IRC) [11],确认了每个过渡态连接的是反应物和产物。全部计算使用Gaussian 16程序[12]完成,一些关键结构的3D图采用CYLview可视化软件[13]构建。分子轨道图采用Multiwfn程序[14]和VMD程序[15]共同生成。

图1

图1   (2Z, 4Z)-2, 4-已二烯和(2Z, 4Z, 6Z)-2, 4, 6-辛三烯的电环化反应


3 结果与讨论

电环化反应的本质是分子内碳原子p轨道的重新组合,涉及π键的断裂和σ键的形成,该过程由提供π电子的碳原子协同进行,新键的形成与旧键的断裂一步完成,是典型的周环反应。如图 1所示,(2Z, 4Z)-2, 4-已二烯(1),属于包含4n个π电子的开链共轭烯烃,加热条件下实验得到的是一对外消旋体(3和4),在光照条件下得到的是一个内消旋产物(5);而(2Z, 4Z, 6Z)-2, 4, 6-辛三烯(2),是包含4n+2个π电子的开链共轭烯烃,实验得到相反的结果,即加热条件下得到一个内消旋体(6),光照条件下得到一对外消旋体(7和8)。图 2、3概括了对这些反应的计算结果,给出了反应物、过渡态和产物的主要构型参数和相对能量。

图2

图2   (2Z, 4Z)-2, 4-已二烯电环化反应的势能剖面图

红色数字表示键长,单位为nm
电子版为彩图


图3

图3   (2Z, 4Z, 6Z)-2, 4, 6-辛三烯电环化反应的势能剖面图

红色数字表示键长,单位为nm
电子版为彩图


对于(2Z, 4Z)-2, 4-已二烯(1)的反应,如图 2所示,右边表示计算的单重态势能面轮廓,对应加热条件下的电环化反应,1分别经历TS1和TS2形成外消旋体3和4。可以看到,相对于反应物1,在TS1中将要成环的两个碳原子(C2、C5)同时顺时针旋转,而在TS2中C2、C5同时逆时针旋转,两个过渡态均有C2对称性,有相似的结构参数(RC3–C4 = 0.137 nm,RC2–C3 = RC4–C5 = 0.142 nm,RC2–C5 = 0.213 nm)和相等的相对能量(163.2 kJ∙mol−1),因此,形成产物3和4的几率是相等的,解释实验观察的一对外消旋体。3中两个手性碳原子(C2和C5)分别呈R和R构型;而4中两个手性碳原子分别S和S构型。

图 2左边的能量轮廓描述三重态势能面上的反应,对应光照条件下的电环化反应。在光照条件下,基态反应物1吸收辐射被激发到单重态激发态1*,然后通过系间窜跃交叉到三重态势能面,经历过渡态3TS3发生电环化反应,形成三重态环化产物35,进而通过再次系间窜跃形成基态产物5。注意到与TS1和TS2中C2、C5的旋转方向不同,在3TS3中,将要成键的C2、C5原子发生对旋,保持结构的Cs对称性,其中C3―C4、C2―C3、C4―C5、C2―C5的距离分别为RC3–C4 = 0.147 nm,RC2–C3 = RC4–C5 = 0.144 nm,RC2–C5 = 0.202 nm,形成唯一的一个内消旋体35,其中两个手性碳原子C2和C5呈R和S构型。计算的3TS3的相对能量为389.1 kJ⋅mol−1,明显高于TS1和TS2的相对能量,这样的反应仅在光照条件下才能发生。三重态的内消旋产物35将通过旋轨耦合实现系间窜跃,形成单重态内消旋产物5。与两个外消旋产物不同,内消旋产物5中两个甲基位于形成的四元环同侧,斥力相对较大,导致其能量相对稍高于两个外消旋体(38.5 vs. 36.8 kJ∙mol−1)。

(2Z, 4Z, 6Z)-2, 4, 6-辛三烯(2)电环化反应的计算结果示于图 3。在基态单重态势能面上,识别的过渡态为TS4,该结构中两个末端碳原子发生对旋,其结构保持Cs对称性,反应能垒为94.6 kJ∙mol−1。与图 2中单重态势能面上四元环过渡态TS1、TS2相比,TS4是一个六元环过渡态结构,张力相对较小,电环化反应的能垒相对较低(94.6 vs. 163.2 kJ∙mol−1)。该过程是相应加热条件下的电环化反应,导致唯一的外消旋产物6,其中两个手性碳原子C2、C7分别为R和S构型。

在三重态势能面上,计算识别了两个等能量的过渡态3TS5和3TS6,从计算的构型参数可以看出,两个结构均保持C2对称性,分别涉及两个末端C原子同时顺时针顺旋(3TS5)和逆时针顺旋(3TS6),其相对能量均为206.7 kJ∙mol−1,明显低于图 2中四元环过渡态的相对能量。沿反应坐标,两个过渡态在三重态势能面上分别演化为三重态产物37和38,继而三重态产物通过旋轨耦合,窜跃到单重态势能面,形成较稳定的单重态产物7和8。两个结构互为对映体,在结构7中,手性碳原子C2和C7分别呈R和R构型,而在结构8中,C2和C7分别呈S和S构型,与实验上观察到的一对外消旋产物一致。与结构6相比,7和8中两个甲基位于六元环异侧,其能量相对较低(−76.6 vs. −72.4 kJ∙mol−1)。

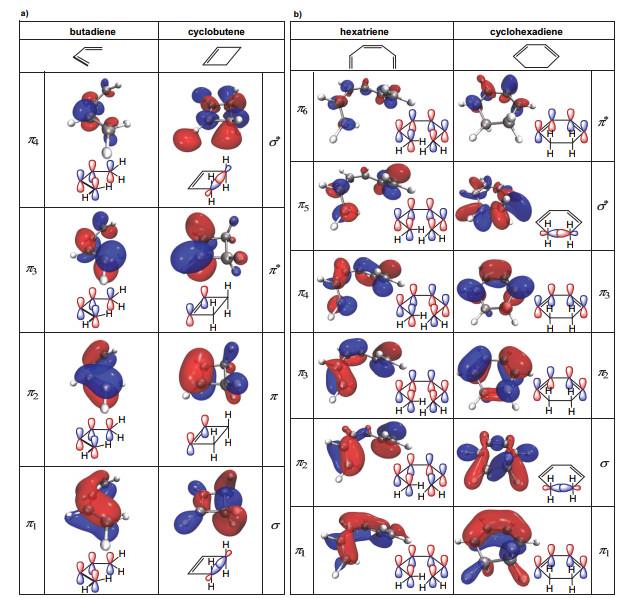
上述4n和4n+2开链共轭烯烃分别在加热和光照条件下电环化反应的立体选择性规则,通常用前线分子轨道理论和分子轨道对称守恒原理予以解释。这里,为清晰起见,我们分别以非取代的开链共轭烯烃(丁二烯和已三烯)及其相应环化产物(环丁烯和环已二烯)为例,计算了反应物和产物的前线分子轨道,包括开链烯烃4n/(4n+2)个π分子轨道及其在环化产物(环丁烯和环已二烯)中对应σ、σ*和(4n−2)/4n个π轨道的等值面图。如图 4a和图 4b所示,这些前线分子轨道的图像与教科书中的定性描述是一致的。根据前线轨道理论,两端碳原子σ键形成过程取决于开链共轭多烯最高占据分子轨道(HOMO)的对称性。

图4

图4   丁二烯和己三烯的π分子轨道及其在环化产物中对应的分子轨道


丁二烯是最简单的4n型π电子体系,在加热条件下,分子处于相对稳定的基态(单重态),π2是HOMO轨道,如图 4a所示,该分子轨道中两端碳原子的p轨道位相相反,仅在顺旋时可发生有效重叠,闭环形成σ键;而在光照条件下,π2轨道上的一个π电子被激发到π3轨道,导致第一激发态(三重态),π3成为HOMO轨道,其中两端碳原子的p轨道位相相同,在对旋时可以有效重叠,形成σ键。

己三烯是最简单的4n+2型π电子体系,其基态和第一激发态时HOMO和LUMO轨道的对称性与4n型π电子的体系不同(比较图 4a和4b),导致其不同的顺旋、对旋规则。加热条件下,π3为HOMO轨道,其中两端碳原子位相相同,对旋时可使其p轨道有效重叠;而光照条件下,π4为HOMO轨道,两端碳原子位相相反,必须顺旋才能使其p轨道有效重叠。

另一方面,这些4n和4n+2个π电子的链状共轭烯烃的电环化反应的立体选择性,也可应用分子轨道对称守恒原理予以解释。该原理指出,对于协同反应,反应物到产物的演变过程中,分子轨道对称守恒,即分子轨道的对称性保持不变,始终都属于同一个不可约表示,且轨道数目守恒。对于4n/(4n+2)型链状共轭烯烃,反应过程中分别涉及4n/(4n+2)个π分子轨道(图 4a,4b的左列),这些反应物的π分子轨道分别演化为对应电环化产物中的一对σ和σ*轨道和(4n−2)/4n个π分子轨道(图 4a,4b的右列)。图中轨道能级由下到上依次升高。

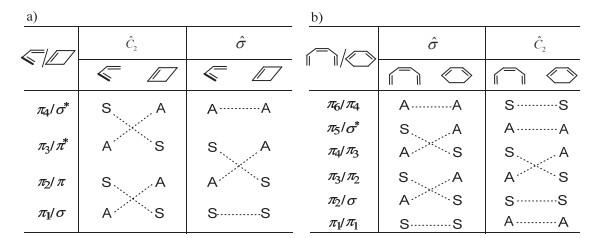
这些前线分子轨道关于对称面σ (通过中间C―C键中点且与该键轴垂直)和二次对称轴C2 (σ与分子平面的交线)的对称性示于图 5,其中S和A分别表示在$ {\hat C_{\text{2}}} $或$ \hat \sigma $操作下分子轨道是对称的(symmetric)和反对称的(antisymmetric),虚线表示反应物与产物分子轨道之间的关联。像这样将反应物与产物前线轨道按对称性和能级次序相关联的图像,通常称为能级相关图。该图是阐明分子轨道对称守恒原理的一种直观表示方法,图像清晰,便于理解开链共轭烯烃电环化反应的立体选择性。

图5

图5   丁二烯和己三烯及其环化产物中对应分子轨道的对称性和能量相关图


从图 5可以看出,4n型链状共轭烯烃,两端碳原子顺旋时,烯烃C原子骨架保持C2对称性,基态反应物成键轨道(π1和π2),分别关联产物的成键轨道(π和σ),对称性允许,反应在加热条件下即可进行;而两端碳原子对旋时,烯烃C原子骨架保持Cs对称性,其能量相关图(图 5a)中,反应物的HOMO(π2)的轨道关联产物的LUMO(π*)轨道,因此反应是热禁阻的,仅在光照条件下才能进行。对于4n+2型链状共轭烯烃,其分子轨道的能量相关图特征与4n型链状共轭烯烃相反(图 5b),加热条件下,反应按对旋方式环化,而光照条件下,反应按顺旋方式环化。

4 结语

本文设计了一个计算化学的教学案例,以取代和非取代的丁二烯和已三烯为例,通过量子化学计算研究了其电环化反应机理,展示了过渡态构型、反应的势能剖面图、反应物和产物的前线分子轨道及其能量相关图。该教学案例的实施,一方面可引导学生了解计算量子化学在基础化学中的应用,另一方面可帮助学生加深对电环化反应规律的认识,强化对前线轨道理论、分子轨道对称守恒原理以及能级相关原理等基本理论的理解。

参考文献

Fukui K. Acc. Chem. Res. 1971, 4, 57.

DOI:10.1021/ar50038a003      [本文引用: 1]

Woodward R. B. ; Hoffmann R. J. Am. Chem. Soc. 1965, 87, 395.

DOI:10.1021/ja01080a054      [本文引用: 1]

Hoffmann R. ; Woodward R. B. J. Am. Chem. Soc. 1965, 87, 4388.

DOI:10.1021/ja00947a033      [本文引用: 1]

邢其毅; 裴伟伟; 徐瑞秋; 裴坚. 基础有机化学, 第4版 北京: 北京大学出版社, 2016, 411

[本文引用: 1]

周公度; 段连运. 结构化学基础, 第5版 北京: 北京大学出版社, 2017, 176

李炳瑞. 结构化学, 第2版 北京: 高等教育出版社, 2011, 268

孙宏伟. 结构化学, 北京: 高等教育出版社, 2016, 152

郭用猷; 张冬菊; 刘艳华. 物质结构基本原理, 第3版 北京: 高等教育出版社, 2015, 113

[本文引用: 1]

Zhao Y. ; Truhlar D. G. Acc. Chem. Res. 2008, 41, 157.

DOI:10.1021/ar700111a      [本文引用: 1]

Krishnan R. ; Binkley J. S. ; Seeger R. ; Pople J. A. J. Chem. Phys. 2008, 72, 650.

[本文引用: 1]

Fukui K. Accounts Chem. Res. 1981, 14, 363.

DOI:10.1021/ar00072a001      [本文引用: 1]

Frisch, M. J.; Trucks, G. W.; Schlegel, H. B.; Scuseria, G. E.; Robb, M. A.; Cheeseman, J. R.; Scalmani, G.; Barone, V.; Petersson, G. A.; Nakatsuji, H.; et al. Gaussian 16, Revision A. 03; Gaussian, Inc. : Wallingford, CT, USA, 2016.

[本文引用: 1]

Legault, C. Y. CYLview, 1.0b, Université de Sherbrooke: Canada, 2009.

[本文引用: 1]

Lu T. ; Chen F. J. Comput. Chem. 2012, 33, 580.

DOI:10.1002/jcc.22885      [本文引用: 1]

Humphrey W. ; Dalke A. ; Schulten K. J. Mol. Graphics 1996, 14, 33.

DOI:10.1016/0263-7855(96)00018-5      [本文引用: 1]

/

〈 〉