大学化学, 2023, 38(1): 97-102 doi: 10.3866/PKU.DXHX202202067

知识介绍

以“进程分离”为特征的新型催化串联反应

杨一莹1, 刘鹏2, 毕思玮,2, 张冬菊,1

1 山东大学化学与化工学院, 济南 250100

2 曲阜师范大学化学与化工学院, 山东 曲阜 273165

New Type of Catalytic Tandem Reactions Characterized by "Process Separation"

Yang Yiying1, Liu Peng2, Bi Siwei,2, Zhang Dongju,1

1 School of Chemistry and Chemical Engineering, Shandong University, Jinan 250100, China

2 School of Chemistry and Chemical Engineering, Qufu Normal University, Qufu 273165, Shandong Province, China

通讯作者: Email: zhangdj@sdu.edu.cn (张冬菊)Email: siweibi@126.com (毕思玮)

收稿日期: 2022-02-28   接受日期: 2022-03-28  

基金资助: 国家自然科学基金.  22003032

Received: 2022-02-28   Accepted: 2022-03-28  

Abstract

Based on the latest research results in the field of synthetic chemistry, a new type of catalytic tandem reactions characterized by "separation of the catalytic processes" have been developed. In such reactions, each step of the reaction takes place successively in time, and each step is independent and does not affect the others. Taking a typical reaction as an example, in this paper, the basic characteristics of this type of reaction and its importance in the field of synthetic chemistry are introduced, and a theoretical model is established to understand the kinetic characteristics of this type of reaction based on the results of quantum chemistry calculations found in the literature.

Keywords: Tandem reaction ; Catalysis ; Process separation ; Theoretical model

PDF (457KB) 元数据 多维度评价 相关文章 导出 EndNote| Ris| Bibtex  收藏本文

本文引用格式

杨一莹, 刘鹏, 毕思玮, 张冬菊. 以“进程分离”为特征的新型催化串联反应. 大学化学[J], 2023, 38(1): 97-102 doi:10.3866/PKU.DXHX202202067

Yang Yiying. New Type of Catalytic Tandem Reactions Characterized by "Process Separation". University Chemistry[J], 2023, 38(1): 97-102 doi:10.3866/PKU.DXHX202202067

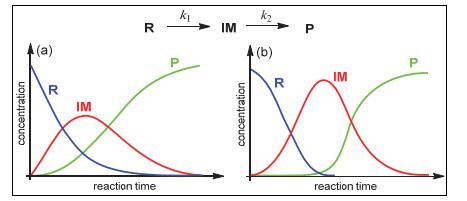
催化串联反应是指使用单一催化剂依次通过两个或两个以上不同机制的基元步骤将反应物转化为产物的化学过程。合成化学中的“一锅合成法”涉及的多是催化串联反应,这类反应通常在温和条件下进行,无需中间体分离,具有操作简单、高选择性、高原子经济性等优点,在现代有机合成领域占有重要地位[1, 2]。在传统的多级串联催化反应中,多步反应通常同时发生,因此,Fogg和Santos [3]将催化串联反应描述为“偶联的催化反应”,意指反应物、中间体、产物通常共存于反应体系,在《物理化学》教课书[4–6]中通常用图 1a所示的轮廓曲线描述反应的动力学特征。

图1

图1   催化串联反应的动力学特征

(a) 传统的催化串联反应;(b) “进程分离”的催化串联反应


图 1a中描述的是一个两阶段串联反应,沿反应进程,反应物浓度逐渐减少,产物浓度逐渐增大,中间体浓度则先增加后减少,中间出现极大值。反应的动力学特征表明,两个基元反应是同时发生的,即中间体一旦形成,立即启动中间体到产物的转化,反应物、中间体、产物的相对浓度取决于两个串联反应的相对速率。对于这样的催化串联反应,由于两个不同性质的反应相互关联、同时发生,使得对催化剂和反应条件的优化变得相对困难,无法针对每一个反应的特点和属性分别进行设计,难以实现对反应的精准调控[1]。本文将具有图 1a所示动力学特征的串联反应称为传统的催化串联反应。

随着合成化学技术的发展与进步,各类新型催化串联反应不断出现,文献中报道了一类新型催化串联反应,其动力学特征如图 1b所示[7–9]。该类反应的主要特征是串联反应中每一步反应分离进行,前一步反应完成之前,后一步反应不会发生,即串联反应不再是“同时发生”,而是“按顺序先后发生”。反应物(R)完全转化为中间体(IM)后,中间体到产物(P)的转化才开始发生,即两步反应从时间进程上先后分别发生,各自独立进行、互不影响。我们将这样的串联反应描述为“进程分离的串联反应”。这类反应不仅存在于均相催化体系,而且在表面催化反应中也发现了类似的反应动力学特征[10];不仅存在于众多的过渡金属催化体系[11, 12],而且存在于无机[13]和有机小分子催化体系[14]。“进程分离的串联反应”最重要的优势是允许对每一步反应分别进行优化,从而使串联反应具有可“剪裁”、可设计的性质,有利于对反应的精准调控[1]。

本文以两阶段催化串联反应为例,介绍该类新型催化串联反应,并结合量子化学的计算结果,建立理解该类反应的理论模型。

1 “进程分离”的催化串联类型

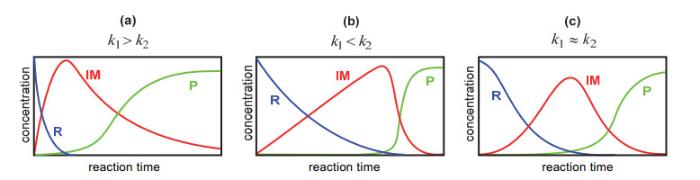
对于一个两阶段的催化串联反应,根据先后两个阶段的相对反应速率,可将其分为三个类型,即k1 > k2、k1 < k2和k1 ≈ k2等三种情况。三种类型的反应均会出现“进程分离”的现象[7–9],图 2a–c分别给出了描述这些反应动力学特征的示意图,尽管前后两步反应的相对速率不同,但反应的共同特征是均实现了串联反应中每一步反应分离进行,前一步反应完成之前,后一步反应不会发生,即串联反应不再是“同时发生”,而是“按顺序先后发生”。

图2

图2   “进程分离”的催化串联反应的动力学特征图


对于k1 > k2的两阶段串联反应,“进程分离”的现象是容易理解的。根据化学反应动力学理论,由于k1 > k2,即第一步为快反应、第二步为慢反应,当两步反应的速率差别足够大时,催化剂首先催化反应物到中间体的转化,直到反应物完全耗尽,中间体到产物的转化才开始进行,这样就会出现“进程分离”现象。

对于k1 < k2和k1 ≈ k2两种情况,即“先慢后快”的催化串联反应(k1 < k2)和两步反应速率相近的催化串联反应(k1 ≈ k2),也会出现“进程分离”现象,通常难以理解。根据化学反应速率理论,第一步为慢反应,第二步为快反应,中间体一旦形成,将立即转化为产物,不会导致中间体的积聚,但实验观察到的现象却是直到反应物完全转化为中间体,后续的转化才开始进行。如何理解这有趣的实验结果?“先慢后快”的串联反应发生“中间体积聚”现象的本质是什么?回答这些问题,需要借助理论化学的研究结果。

2 “先慢后快(k1 < k2)”且“进程分离”的催化串联反应的典型实例

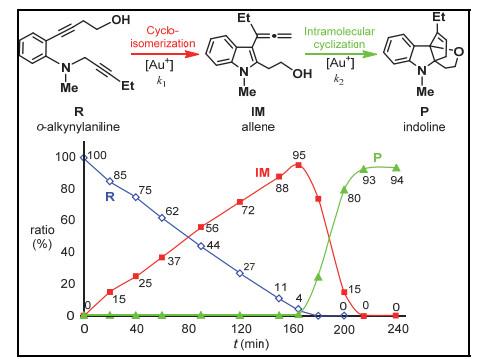
下面我们通过一个典型实例,介绍“先慢后快”(k1 < k2)但以“进程分离”为特征的催化串联反应,如图 3所示。图 3中描述的是由炔丙基苯胺环化合成吲哚类化合物的反应,吲哚类化合物是一类重要的杂环衍生物,在医药、农药、燃料、精细化工等领域有广泛应用。2015年,Fujii和Ohno等[8]报道了图 3所示的合成反应,该反应通过金催化作用在温和的反应条件下(室温)实现。

图3

图3   进程分离的两阶段催化串联反应:金催化炔丙基苯胺合成吲哚类化合物[8]


Fujii和Ohno等[8]的实验表明,该反应涉及两个阶段,反应物R经丙二烯型中间体IM转化为产物P。作者监测了反应的动力学过程,结果如图 3所示。从图 3中数据可以看出,从反应物到中间体的转化,历时约160 min;从中间体到产物的转化,大约需要50–60 min。显然,反应为一个“先慢后快”的串联反应,即k1 < k2。由图 3中展示的反应动力学特征可以看出,该反应是一个典型的“催化进程分离”的两阶段串联反应,即反应的两个阶段先后独立进行,反应物完全转化为中间体之前,中间体作为旁观者,保持“惰性”,直到反应物耗尽,中间体到产物的转化才发生。

3 理论模型和量子化学计算结果

自1998年诺贝尔化学奖授予Kohn和Pople两位理论化学的先驱者以来,他们开创的基于密度泛函理论的量子化学计算已广泛应用于处理各种复杂化学体系,在众多领域取得了引人注目的研究成果。

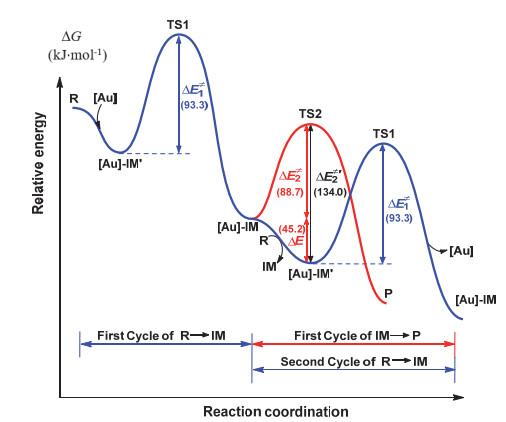
“先快后慢(k1 < k2)”且“进程分离”的催化串联反应,已受到理论化学研究者的关注,特别是对上述典型实例体系,笔者前期对图 3所示的金催化反应开展了系统的理论研究,密度泛函理论计算结果呈现一个理解“催化进程分离”现象的完美案例,现将主要结果示于图 4[15]。

图4

图4   催化串联反应“进程分离”原理示意图及相关量子化学计算结果[15]


图中[Au]-IM’表示R到IM转变前体系最稳定的组分,反应物R转化为中间体IM,经历TS1,需要克服的能垒为93.3 kJ∙mol−1;[Au]-IM表示金催化剂与中间体IM的络合物,该络合物经TS2进一步转化为产物P,其能垒为88.7 kJ∙mol−1。这些结果可以解释实验观测的串联反应“先慢后快”的特征。

接下来我们分析令人困惑的关键问题,对于“先慢后快”的串联反应,为什么中间体IM形成后不会继续向产物转化,而是待反应物完全转化为产物之后,才实现向产物的转化,由此导致与经典串联反应明显不同的动力学特征,呈现“催化进程”分离。理解该问题的核心在于明确形成中间体IM后,存在两个相互竞争的反应,即催化剂是催化反应物R的转化,还是催化中间体IM的转化。该反应中由于[Au]-IM’的特殊稳定性,该组分的存在是导致“催化进程分离”的本质。如图 4所示,在催化剂完成第一次R到IM转换后,由于[Au]-IM’比[Au]-IM稳定,催化剂将“抛弃”IM,拥抱“IM’”,第二次形成[Au]-IM’络合物,这样催化剂将继续催化反应物到中间体的第二次转化,能垒依然为93.3 kJ∙mol−1。根据催化反应的能量跨度模型,在反应物完全转化为中间体IM之前,要实现中间体IM到产物P的转化,需要克服的能垒为134.0 kJ∙mol−1,远远高于反应物转化为中体间的能垒,93.3 kJ∙mol−1。因此,在反应物R完全转化为IM之前,将不会有产物P的形成。直到反应物完全转化为中间体,此时,中间体IM成为催化剂的唯一“拥抱”对象,将开始将其转化为产物的反应,通过TS2,越过88.7 kJ∙mol−1的能垒,得到产物P。由于涉及相对较低的能垒(88.7 vs. 93.3 kJ∙mol−1),反应相对较快。至此,我们使用量子化学的计算结果合理解释了“先慢后快”催化串联为什么会有中间体积聚的现象,使反应呈现独特的动力学特征。

图 4表明,两个反应的相对难易程度,不仅取决于其内禀能垒ΔE1≠和ΔE2≠,而且与ΔE值有关。由此可以理解即使ΔE1≠ > ΔE2≠,即反应IM → P比R → IM更容易发生时,也会出现进程分离的现象,即呈现“中间体积聚”的现象,只有在反应物完全转化为中间体之后,才有产物的形成。图 4所描述的两阶段催化串联反应的理论模型,可以合理解释实验观察的催化进程分离的实验现象。该模型可进一步推广应用到复杂的多阶段串联反应。

4 串联反应“催化进程分离”的重要意义

通过上述典型实例,我们介绍了“进程分离”的催化串联反应,这类反应在合成化学领域意义非同寻常,“进程分离”的反应特征是允许对每一步反应分别进行优化,从而使串联反应具有可“剪裁”、可设计的性质,有利于对反应的精准调控。串联反应中“催化过程的分离”会暂时抑制中间体的进一步转化,直到反应物完全转化为中间体。基于这样的反应特征,就可以根据需要将中间体转化为各种期望的产物,实现目标产物的导向合成,扩展产物的多样性。Li和Herzon [9]已成功证明了这种方法的可行性,如图 5所示,他们设计了一个“进程分离”的串联催化体系,在实现端炔烷基化反应获得芳香醇(图 5中反应(1))的基础上,利用催化过程分离的反应特征,使中间体重新定向,从氢化反应转向Wittig烯烃化反应(图 5中反应(2)),获得了烷基酮。

图5
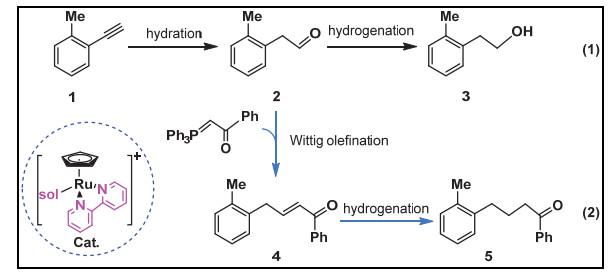
图5   精准调控“进程分离”的催化串联反应的应用实例[9]


需要强调,对于“先慢后快(k1 < k2)”型两阶段串联反应,“进程分离”是催化反应特有的现象,催化剂的再生导致了竞争反应的出现(形成中间产物与最终产物的竞争)。对于k1 < k2非催化串联反应,则不会出现进程分离现象。

5 结语

“进程分离”的催化串联反应是一类新的反应类型,其动力学行为与经典串联反应明显不同。论文以典型反应为例,介绍了该类型反应的动力学特征及催化进程分离的微观本质,给出了理解该类反应特征的一般理论模型。该类反应在合成化学领域有重要意义,利用催化串联反应的“进程分离”特征,可以实现对反应各阶段的分别优化,有利于提高反应效率、扩展产物的多样性、实现对反应的精准调控。

参考文献

Abou-Shehada, S.; Williams, J. M. J.Nat. Chem.2014,6,12.

DOI:10.1038/nchem.1826      [本文引用: 3]

Ball, L. T.; Corrie, T. J. A.; Cresswell, A. J.; Lloyd-Jones, G. C.ACS Catal.2020,10,10420.

DOI:10.1021/acscatal.0c03178      [本文引用: 1]

Fogg, D. E.; dos Santos, E. N.Coord. Chem. Rev.2004,248,2365.

DOI:10.1016/j.ccr.2004.05.012      [本文引用: 1]

付献彩, 沈文霞, 姚天扬, 侯文华物理化学,第5版北京:高等教育出版社,2006,187-189.

[本文引用: 1]

印永嘉, 奚正楷, 张树永物理化学简明教程,第4版北京:高等教育出版社,2007,376-379.

Atkins, P.; de Paula, J.; Keeler, J.Atkins' Physical Chemistry11th edOxford, UK:Oxford University Press,2018,pp. 1945-1948.

[本文引用: 1]

Rochat, R.; Yamamoto, K.; Lopez, M. J.; Nagae, H.; Tsurugi, H.; Mashima, K.Chem. Eur. J.2015,21,8112.

DOI:10.1002/chem.201500179      [本文引用: 2]

Tokimizu, Y.; Oishi, S.; Fujii, N.; Ohno, H.Angew. Chem. Int. Ed.2015,54,7862.

DOI:10.1002/anie.201502256      [本文引用: 3]

Li, L.; Herzon, S. B.Nat. Chem.2014,6,22.

DOI:10.1038/nchem.1799      [本文引用: 4]

Wang, J.; Qi. T.; Li, Z.; She, W.; Li, X.; Li, J.; Yan, P.; Li, W.; Li, G.J. Catal.2019,376,106.

DOI:10.1016/j.jcat.2019.07.002      [本文引用: 1]

Smith, C. A.; Motika, S. E.; Wojtas, L.; Shi, X.Chem. Commun.2017,53,2315.

DOI:10.1039/C6CC09794D      [本文引用: 1]

Yao, B.; Wang, Q.; Zhu, J.Chem. Eur. J.2015,21,7413.

DOI:10.1002/chem.201501020      [本文引用: 1]

Kaeffer, N.; Larmier, K.; Alexey Fedorov, A.; Copéret, C.J. Catal.2018,364,437.

DOI:10.1016/j.jcat.2018.06.006      [本文引用: 1]

Kondoh, A.; Terada, M.Org. Lett.2018,20,5309.

DOI:10.1021/acs.orglett.8b02236      [本文引用: 1]

Duan, Y.; Liu, Y.; Bi, S.; Ling, B.; Jiang, Y.; Liu, P.J. Org. Chem.2016,81,9381.

DOI:10.1021/acs.joc.6b02092      [本文引用: 2]

/

〈 〉