




二次电池,也称为可充电电池,是指可以反复充电/放电循环的电池。尽管水系二次电池采用不可燃的电解质水溶液,具有锂离子电池无法比拟的高导电、高安全、低成本等诸多优点,但是,低电压已成为限制水系二次电池进一步发展的瓶颈,难以与锂离子电池竞争。其主要原因是在电解质水溶液中,二次电池的开路电压受限于水溶液的电化学窗口。
1 水溶液的电化学窗口
水溶液的电化学窗口是指对电解质水溶液施加一定电位,明显析出氢气和氧气时的电位区间。通常在惰性电极(如,Pt)上测量时,以其阳极电流或阴极电流的急剧增加作为标志。根据式(1)、(2),H+/H2、O2/H2O两电对的电极电位均取决于溶液的pH。在同一电解质溶液中,pH相同,所以稳定电化学窗口(φ(O2/H2O) − φ(H+/H2))总是1.23 V,且不随溶液酸度的变化而变化(图 1)。超出此范围,则发生氢气和氧气析出现象。
图1
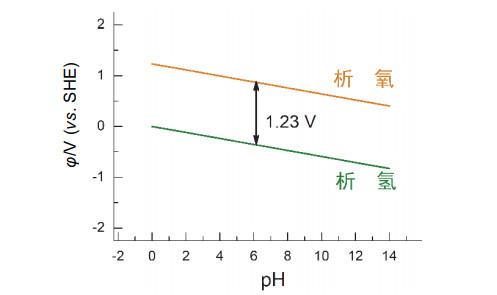
这一限制导致大多数水系电池的开路电压低于2 V。因此,为了达到与锂离子电池相当的电压水平,必须首先解决水系二次电池的低电压问题,才能充分发挥水系电解质的高导电、低成本、安全优势。
2 过电位对电化学窗口的影响
水系二次电池的开路电压不仅与析氢、析氧的理论电位有关,还受过电位影响。过电位也称超电势[1],是指电极上通过一定电流时,电极电位偏离平衡电极电位的那部分电位。过电位(η)一般由Tafel公式来衡量,η = a + blgi,其中,i是流过电极的电流密度(mA∙cm−2);a、b是经验常数,由实验测得。
图2
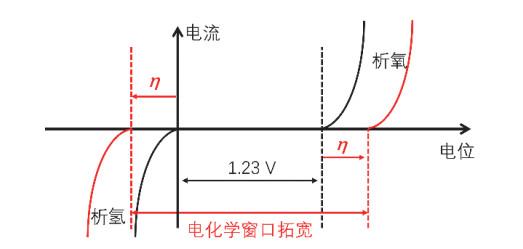
然而,单纯凭借过电位,不太容易实现水系电池电压的提高,原因在于很难找到理想的具有高析氢(析氧)过电位的电极材料。除了铅酸电池,现有的其他水系二次电池中很少有2 V以上开路电压。因此,需要打破常规思维定式,才能开发出高电压水系二次电池。
3 打破1.23 V限制的新策略
3.1 超高浓度电解液策略
超高浓度电解液也称为“盐包水”(water-in-salt)电解质溶液,其浓度往往接近高溶解度电解质的饱和度。与一般的稀溶液中离子溶剂化壳层中含有足够的自由水不同,在超高浓度电解质溶液中,离子溶剂化壳层结构发生很大变化。例如,在21 mol∙kg−1 LiTFSI (双(三氟甲基磺酰)亚胺锂)水溶液中,每个Li+离子周围只有2.6个H2O分子,远少于稀溶液(< 5 mol∙kg−1)时的6个水分子。失去水分子的有效屏蔽,TFSI−进入Li+离子溶剂化壳层,并在阳极表面形成致密的SEI (solid-electrolyte interphase)膜。与使用有机电解液的锂离子电池一样,SEI膜有助于扩展电解质的电化学窗口。同时,电解液中几乎没有自由水,导致水的电化学活性大大降低。这些因素协同作用,将电化学窗口扩大到~3 V [4]。
超高浓度电解液策略也有与生俱来的缺点。首先,要求电解质的溶解度必须很高,才能满足形成的超高浓度电解液中自由水含量极低的要求,因此,不适用于溶解度较低的电解质。其次,超高浓度导致电解液的粘度增高和电导率降低,这种现象在低温下尤其突出。而且,电解质用量很高,无疑增加了成本。
3.2 酸、碱电解液去耦合策略
该策略将正、负极电极材料分别置于强酸性、强碱性电解液中。利用酸、碱溶液中pH不同的特点,将析氧电位提高,析氢电位降低(图 3),即摆脱了φ(O2/H2O)、φ(H+/H2)受同一电解质中同一pH影响的限制,从而拓宽了电解液的电化学窗口,突破1.23 V限制。假设酸液的pH = 0,则由式(1),析氧电位φ(O2/H2O) = 1.23 V;若碱液的pH = 14,则由式(2),析氢电位φ(H+/H2) = −0.05915 × 14 = −0.83 V,于是电化学窗口拓宽为2.06 V。如果再加上H2、O2在电极上的析出过电位,电化学窗口可以达到3 V左右,已经非常接近锂离子电池的开路电压。所以,酸、碱电解液去耦合策略在提高水系二次电池开路电压方面极具潜力。典型的工作见表 1。
图3
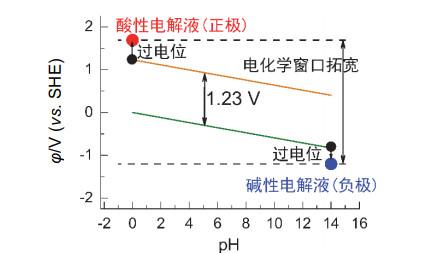
表1 利用酸、碱电解液去耦合策略构筑的高电压电池
| 正极 | 负极 | 电解质 | 电池电压/V | 文献 |
| Ce4+/Ce3+ | Zn2+/Zn | NaOH/NaClO4/HClO4 | 3.08 | [6] |
| MnO4−/MnO2 | Zn2+/Zn | KOH + LiOH/KMnO4 + H2SO4 | 2.8 | [7] |
| MnO4−/MnO2 | Zn2+/Zn | 凝胶KOH/KMnO4 + H2SO4 | 2.8 | [8] |
| MnO2/Mn2+ | Zn2+/Zn | 凝胶KOH/H2SO4 + MnSO4 | 2.45 | [8] |
| MnO2/Mn2+ | Zn2+/Zn | KOH+Zn(Ac)2//H2SO4 + MnSO4 | 2.44 | [9] |
| MnO2/Mn2+ | Zn2+/Zn | NaOH+ZnO//H2SO4 + MnSO4 + NiSO4 | 2.442 | [10] |
| MnO2/Mn2+ | Zn2+/Zn | KOH/K2SO4/H2SO4 | 2.83 | [11] |
| PbO2/Pb2+ | Zn2+/Zn | KOH/K2SO4/H2SO4 | 2.8 | [12] |
| PbO2/Pb2+ | Zn2+/Zn | KOH/K2SO4/H2SO4 | 3.09 | [13] |
| PbO2/Pb2+ | Zn2+/Zn | KOH/K2SO4/H2SO4 | 2.8 | [14] |
3.2.1 负极
在这些典型的电池体系中,基本都用锌作负极材料,主要是基于锌的以下优点:
① 理论容量高达820 mAh∙g−1。
② 锌在碱性电解液中(Zn + 4OH− − 2e− = [Zn(OH)4]2−)的标准电极电位为−1.2 V,远低于在中性或酸性电解液中(Zn − 2e− = Zn2+)的−0.762 V,有利于构造高电压电池。
③ 锌储量丰富,价格低廉,无毒性。
3.2.2 正极
正极材料采用电极电位高的电对,工作在酸性电解液中,有利于保障其高电位。例如:
正极的反应机理大致分为两大类:
1) 不同价态离子间电子传递。
如Ce4+/Ce3+电对,氧化态离子和还原态离子在电解液中直接完成电子传递,但需要在集流体(如,石墨、碳毡)表面进行,所以,电池通常构造为液流电池[6]。
2) 固体/离子间溶解/沉积。
即反应前后发生相变,表 1中涉及氧化物的正极都是这种机理。以MnO2为例,在酸性电解液中放电时,得电子还原为Mn2+离子进入溶液;充电时,发生逆过程,如(4)式所示。
图4
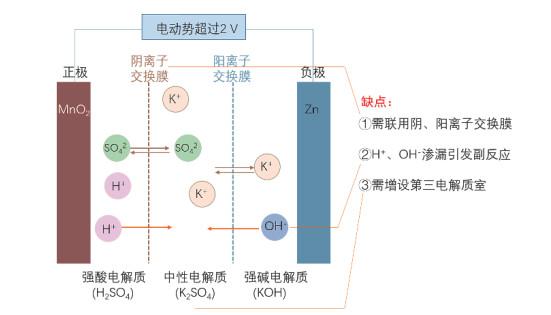
图5
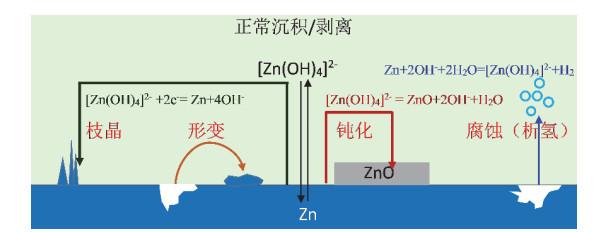
自腐蚀:Zn + 4OH− = [Zn(OH)4]2− + 2e−
形变:[Zn(OH)4]2−在锌电极表面不均匀沉积,导致锌从电极顶部、边缘向底部、中央迁移[15]。
枝晶生长:锌在表面突起处不断沉积,导致枝晶形成并不断生长,最终可能刺破隔膜,引起电池失效。
钝化:[Zn(OH)4]2−达饱和后,在电极表面析出ZnO沉淀,[Zn(OH)4]2− = ZnO + 2OH− + H2O,降低锌电极活性。
以上问题,至今尚未得到有效解决。因此,亟需开发新型的高电压水系二次电池。
3.3 全锰二次电池策略
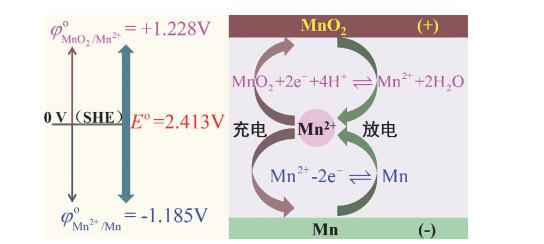
锰元素具有以下优点,适合作为电极材料:①储量丰富,无供应不足之虞。②理论容量达976 mAh∙g−1,高于锌的820 mAh∙g−1。③ Mn金属的电极电位很低(φψ(Mn2+/Mn) = −1.185 V),接近锌的−1.2 V,适合作电池负极;而且,其电极反应发生在酸性溶液中,规避了Zn作负极时在碱性电解液中的诸多副反应。④ MnO2在酸性溶液中电极电位很高(φψ(MnO2/Mn2+) = 1.228 V),适合作电池正极。如果与Mn金属匹配成电池,标准电动势可达2.4 V。
近年来,MnO2在酸性溶液中的电化学得到充分研究[16–22],已经确认其反应机理为MnO2/Mn2+之间的沉淀/溶解转化,并与H2[16]和一些金属如Cu [19, 23, 24]、Bi [24]、Pb [21]、Zn [24]组合为酸性电池。但Mn金属用作电池负极却未引起重视。笔者所在课题组采用MnO2作为正极材料,Mn片作为负极材料,MnSO4酸性水溶液作为电解液构造的全锰水系电池的开路电压可达2.4 V [25]。在C/6放电倍率下,可释放MnO2单电子反应理论容量(308 mAh∙g−1)的87.8% (C表示电池的放电倍率。1C指1小时放完电池的额定容量,C/6则指6小时放完)。反应原理如图 6所示,正极MnO2、负极Mn和锰盐电解质之间只涉及Mn2+的转化,反应简单,降低了技术难度。这种设计只用酸性电解质即可,无需将正、负极分置于强酸性、强碱性电解液中,省去第三电解质室,也不必联用阴、阳离子交换膜,降低了成本,具有极好的优越性和开发潜力。
图6
然而,在研究中也发现MnO2-Mn电池充放电寿命较短,主要原因来自锰负极性能衰减。而锰负极的性能衰减可能源于以下因素:
① Mn负极的充放电倍率性能较差,极化程度大。
② Mn金属较活泼,易发生自腐蚀,析出氢气(Mn + 2H+ = Mn2+ + H2) [26]。
③ H+离子有自高浓度的正极侧迁移到低浓度的负极侧的倾向。
④ 阴离子交换膜不能完全有效阻挡H+离子的迁移。
因此,应尽快明确Mn电极过程动力学,并找到抑制锰负极性能衰减的方法。
4 结语
目前,制约水系二次电池的1.23 V电压限制正在逐步被打破。超高浓度电解液策略通过改变离子的水化壳层结构和创造贫水环境,从而拓宽电解液的电化学窗口;酸、碱电解液去耦合策略将正、负极分置于pH不同的电解液中,使析氧电位增高、析氢电位降低,获得2 V以上的电动势;全锰二次电池策略则利用MnO2、Mn电极电位分别很高、很低和正、负极反应均涉及Mn2+的特点,构造出2.4 V的酸性电解液二次电池。
尽管以上策略尚有缺点,我们相信,随着科学的不断发展,新的技术将不断涌现,未来水系二次电池必将迎来一个新的发展阶段,优势得到充分发挥,达到与锂离子电池同样水平的电压水平和能量密度。
参考文献
DOI:10.1126/science.aab1595 [本文引用: 2]
DOI:10.1002/aenm.201600922 [本文引用: 1]
DOI:10.1021/acsenergylett.9b01643 [本文引用: 2]
DOI:10.1002/adma.202001894 [本文引用: 1]
DOI:10.1038/s41560-020-0584-y [本文引用: 1]
DOI:10.1149/1945-7111/ab6f58 [本文引用: 1]
DOI:10.1002/anie.202012017 [本文引用: 1]
DOI:10.1038/s41560-018-0147-7 [本文引用: 2]
DOI:10.1016/j.scib.2019.09.020 [本文引用: 1]
DOI:10.1039/D0TA01484B [本文引用: 1]
DOI:10.1002/aenm.202002904 [本文引用: 1]
DOI:10.1016/j.jpowsour.2019.03.085 [本文引用: 1]
DOI:10.1002/aenm.201901838 [本文引用: 3]
DOI:10.1016/j.hydromet.2013.11.002 [本文引用: 1]


