




1 引言
共轭烯烃分子有一些特殊的物理化学性质,如键长均匀化、特定的紫外吸收光谱和特殊的化学反应等。Hückel将共轭分子中的离域大π键与定域σ键分开处理,建立了计算离域大π体系的Hückel分子轨道(HMO)理论方法[1]。在化学专业本科生的结构化学[2]教学过程中,HMO法是使用线性变分法的原理求解共轭分子的大π离域分子轨道的一种半经验的量子化学计算方法,用它来处理单环多烯烃分子CnHn可以得到许多有用的结论。国内多个课题组曾对HMO方法处理单环共轭多烯及其芳香性的讨论和如何计算环丁二烯体系做过一些建设性的研究和解释,但对于HMO法处理此类体系的误差来源鲜少有人探讨[3–6]。值得一提的是,这部分内容目前仍存在一些问题需要解答,如C4H4的基态究竟是单重态还是三重态?C4H4和C8H8的基态结构是否都不存在共轭效应?
当CnHn的π电子个数为4n (如环丁二烯C4H4、环辛四烯C8H8)时,HMO法处理结果发现除成键轨道被π电子占满外,还有一对简并的非键轨道上各有一个π电子,因此判定其共轭离域状态是三重态,且此时由于非键轨道有填充导致体系不稳定而没有芳香性。需要注意的是,四元环C4H4明显是单重态的定域双键更稳定,是反芳香性的,而八元环C8H8则有可能是单重态更稳定,且单重态也有一定的离域性,这跟环丁二烯完全定域不太一样,不能一概而论。尽管HMO法受自身的共轭离域体系假设的限制,但我们认为在用其计算π键级上还是可以通过加入校正因子的方法得到更精确的结果。在此,本文通过比较DFT计算其在单重态和三重态下的全优化分子结构的能量,确定其最稳定结构并计算相关π键级,并通过改进HMO法提出了较为合理的环丁二烯的π键级计算方法。
2 结果与讨论
图1
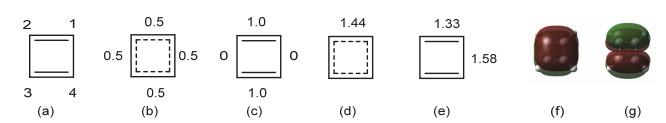
图1
(a) 环丁二烯的结构式和碳原子编号(所有结构编号保持一致);(b) 三重态C4H4的π键键级;(c) B3LYP/6-31G(d)级别下计算的单重态C4H4的π键键级;(d) 三重态C4H4的键长;(e) 单重态C4H4的键长(单位:Å);单重态环丁二烯的12号(f)和14号(g)占据π轨道
令
求解上述久期方程组及其对应行列式,可得到4个x值:−2、0、0、2,对应于4个大π离域分子轨道的能级(其中一对非键轨道是简并的)。在此,为了便于π键级计算,我们给出HMO法计算得到的其中3个已占据的大π离域分子轨道对应的波函数如下所示,其中两个π电子占据
根据上述占据轨道的系数和π键键级的计算公式Pij = Σnkckickj,我们可以计算出每条键的π键键级如图 1(b)所示。其中Pij表示第i与j个碳原子之间的π键键级,nk是第k个分子轨道的电子占据数,cki和ckj分别是第k个分子轨道中第i和j个原子的组合系数。3个占据轨道的nk分别为n1 = 2、n2 = 1、n3 = 1,由此可知HMO法计算的环丁二烯为离域的三重态。另外,由于未占据空轨道的n4是0,所以可以不用考虑未占据空轨道对π键键级的贡献。
为了得到更准确的计算结果,我们使用Gaussian 16 [9]量子化学计算程序,并选用DFT方法在B3LYP/6-31G(d)级别下分别对单重态和三重态C4H4的结构进行优化并计算了体系能量。结果发现单重态的能量比三重态低0.007995 Hartree,即20.99 kJ∙mol−1,这证明C4H4基态应为单重态。我们筛选出单重态四元环(环丁二烯)两个π分子轨道(12号(图 1f)和14号(图 1g)分子轨道),每个分子轨道有两个π电子占据,再利用Gaussian 16计算出对应轨道中C1–C4各原子轨道的系数,将这些系数归一化后再平方可得到每个碳原子的贡献,返回贡献的平方根即为碳原子p轨道在对应分子轨道中的组合系数。
利用上述键级的计算公式计算出单重态四元环的π键级分别为0、1、0、1,如图 1(c)所示,说明其是定域的单双建交叉出现的分子结构,其键长分别为1.33和1.58 Å (1 Å = 0.1 nm) (图 1e),正好对应于正常的碳碳单键和双键的长度。类似地,我们筛选出三重态四元环的占据的大π离域分子轨道分别为11号、14号、15号α自旋轨道和13号β自旋轨道计算其键级,通过比较我们发现三重态时候DFT方法和HMO法在B3LYP/6-31G(d)级别下计算的π键键级全都是0.5,如图 1(b)所示。另外,DFT计算的三重态的键长都为1.44 Å (图 1d),键长均匀化又进一步说明三重态环丁二烯确实是离域结构。
类似地,我们又用HMO法和在同样B3LYP/6-31G(d)级别下分别计算了单重态和三重态的八元环C8H8 (环辛四烯,图 2)体系的结构和能量,发现单重态体系能量比三重态体系能量低了0.022423 Hartree,即58.87 kJ∙mol−1,同样也是单重态结构在能量上更占优势。我们结合π分子轨道的特征筛选出八元环单重态的π分子轨道,25号(图 2g)、26号(图 2h)、27号(图 2i)和28号(图 2j)分子轨道,每个轨道占据有2个π电子,计算其π键键级如图 2(c)所示。尽管单重态C8H8确实是非平面结构,然而DFT计算的单重态C8H8却不再是定域双键和单键交叉出现的反芳香性结构,而是具有一定共轭效应的分子结构,其两类π键的键级分别为0.84和0.26 (图 2c),对应键长分别为1.34和1.47 Å (图 2e)。同时,我们筛选出三重态八元环的占据的大π离域分子轨道分别为21号、26号、27号、28号、29号α自旋轨道和25号、26号、27号β自旋轨道,每个轨道占据有一个π电子,并计算其对应π键键级。有趣的是,三重态C8H8确实是共轭离域平面结构,且HMO法和DFT计算的所有键的π键键级都是0.6 (图 2b),且DFT计算的键长趋于均匀化,都是1.41 Å (图 2d)。
图2
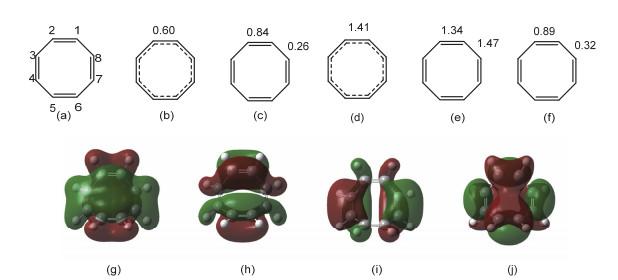
图2
(a) 环辛四烯的结构式和碳原子编号(所有结构编号保持一致);(b) HMO法计算的离域三重态C8H8的π键键级;(c) B3LYP/6-31G(d)级别下计算的单重态C8H8的π键键级;(d) 离域三重态C8H8的键长;(e) 单重态C8H8的键长(单位:Å);(f) 校正后的HMO法计算的C8H8的π键键级;单重态环辛四烯的25号(g)、26号(h)、27号(i)和28号(j)占据π轨道
HMO法处理的是假设环丁二烯为D4h点群、环辛四烯为D8h点群的完美“芳香性”结构,默认它们处于三重态且具有芳香性,这符合Baird规则[10]。由图 1和图 2的分子轨道可知,CnHn (n = 4和8)单环多烯烃体系通过令不同键长的定域单键和双键交替出现使环丁二烯降低为D2h点群,或使C8H8分子结构扭曲降低为D2d点群,从而可能降低它们的反芳香性。虽然HMO法不能很好地预测此类4n元环体系的自旋多重度,但基于我们前期加入校正因子的HMO法能提高萘等并环体系的π键键级计算精度的工作[11],在此我们尝试在八元环与四元环的久期方程组及其行列式中同样加入校正因子,使得其π键键级的计算能更好地与实验相符合。不同于并环体系中由于C原子环境差异导致对α积分加入校正因子,这种4n元环的n个碳原子环境都一样,而单双建的长度有明显的不同。所以我们就尝试在β积分项根据单双建交叉来对应加入校正因子a、b,使得键长交替而降低反芳香性。然后通过不断地尝试找到合适的a、b分别为0.81和0.99时计算出来的π键键级与真实情况相吻合。其中,对应双键的β积分乘以校正因子0.99,单键的β积分则乘以校正因子0.81。
如下所示,环丁二烯C4H4的校正后的久期方程组为:
类似地,我们给出如下环辛四烯C8H8的校正后的久期方程组为:
加校正参数后HMO法处理的C4H4的π键键级为0、1、0、1,与其真实单重态结果是一致的。另外,加校正参数后HMO法处理的C8H8的π键键级为0.89和0.32 (图 2f)交替出现,与其DFT计算出来的基态(单重态)结构的π键键级之间的误差在0.05–0.06之间,显著降低了其π键键级的计算误差。
3 结语
HMO法是处理共轭分子的一种应用简便且广泛的半经验量子化学计算方法,但其计算CnHn (n = 4和8)的π键键级等数据并不精确。本文运用密度泛函理论计算系统探讨了更为精确的两个4n (n = 1和2)元环体系的单重态和三重态的分子结构及其对应的π键键级,并通过添加校正因子进一步降低了HMO法计算其π键级的误差。这种考虑到加入校正因子a、b以区分非完全离域的单键和双键之间的β积分不同的方法,有望应用于处理其他CnHn (n为4的倍数)单环体系的HMO法计算,但a、b的取值对于不同体系会有差异。通过DFT法与半经验HMO法的计算结果进行比较,本文不仅解答了学生在学习结构化学课程中的一些疑问,同时使其对量子化学计算方法的概念和计算精度有了一定的认识。
参考文献


