


红外光谱(Infrared Spectroscopy,简称IR),由分子振动能级的跃迁而产生,因同时伴随有分子中转动能级的跃迁,又称为振转光谱。红外光谱广泛应用于化合物的结构鉴定,根据红外光谱的吸收峰频率、峰形及峰强度可以判断化合物中可能存在的官能团,进而推断其结构。其中红外光谱提供的最重要的信息就是红外吸收峰的频率,影响红外光谱基团吸收频率的因素是多方面的。其中外部因素主要是分子所处的物理状态和化学环境,如温度效应和溶剂效应等;对于影响基团频率的内部因素,主要有取代基的电性效应:如诱导效应、共轭效应、中介效应、偶极场效应、氢键效应等;机械和空间效应:如质量效应、张力引起的键角效应、振动之间的耦合效应等。若想按照某种效应的结果来定量预测有关基团频率位移的方向和大小,却往往难以做到,因为这些效应大都不是单一出现的,实际的基团频率往往是多个效应综合影响的结果。
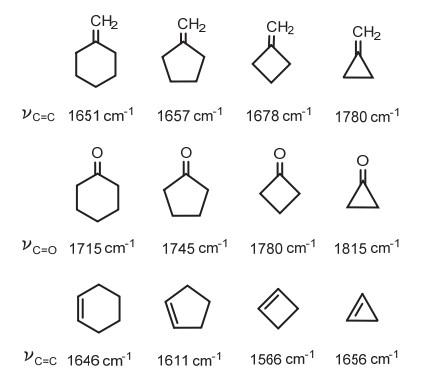
在教学中介绍有机化合物特征基团频率影响因素时,常常会涉及环状化合物环张力的影响。环张力会影响到环内键以及环外键的振动频率,一般教材会描述为当环张力增加时,环外键的吸收频率增大,而环内键的吸收频率减小[1]。如图 1所示,对环外C=C双键及环上C=O来说,随着构成环的原子数目(6 ≥ n ≥ 3)的减少,环张力增加,其环外双键振动频率相应地增加;而对于环内C=C双键,则随着构成环的原子数目(6 ≥ n ≥ 4)的减少,环张力增加,其振动频率相应地减小;然而当n = 3时(环丙烯),C=C双键吸收频率反而升高。对于环丙烯的异常,许多教材都未在环张力的示例中结合环丙烯双键的振动频率进行对比,也未给出一个较全面的解释。
图1
对于环张力引起红外光谱振动频率规律性的变化,以C=C双键为例,有些教材中给出的解释为:对于环外双键,由于构成小环的C―C单键的环内角随着环张力的增大逐渐减小,为了满足环内小内角的要求,需要环上C原子对环内键提供较多的p轨道成分(键角越小,碳键的p轨道成分越多,如sp杂化轨道间夹角180°;sp2杂化轨道间夹角120°;sp3杂化轨道间夹角109°),而使得环上C原子对环外双键提供的s轨道成分增加,环外双键的键强度增加,因此伸缩振动频率增大。而对于环内C=C双键,为了满足环内小内角的要求,双键需要C原子提供较多的p轨道成分,而使得双键p轨道成分增加,s轨道成分减少,键的强度减弱,因此伸缩振动频率减小[2, 3]。此解释从环张力引起的键角效应出发,有助于理解环张力对大多数基团振动频率的影响,但是涉及到环丙烯C=C双键频率的异常,无法从环张力引起的键角效应来给予合理的解释。
关于环张力对于振动频率的影响,大多教材中并没有提供严谨的数据和详尽合理的解释,学生在接受结论时仍然会感到困惑,使得此知识点成为波谱教学中的难点之一。因而,本文利用DFT计算,在全优化分子结构的基础上,通过对比键长、键角及成键轨道成分的变化,运用量子力学计算提供理论依据,详尽合理地解释了环张力如何影响化合物的振动频率。在波谱教学中,有助于学生从源头上理解影响振动频率的环张力效应,有助于激发学生内在的学习兴趣,培养学生对复杂问题进行思考、剖析、处理的能力。
1 DFT理论计算
用Gaussian 16 [4]在DFT/B3LYP/6-31G(d, p)计算水平下进行结构优化频率计算(opt + freq)和自然键轨道分析即NBO分析,得到对应键长、键角、红外振动频率、杂化轨道成分和张力能数据。Gaussian计算红外振动频率由于忽略了非谐振效应会高估频率,一般都需要对直接计算出的基频乘上小于1.0的校正因子。张力能的计算是把六元环的张力作为一个参照体系,将六元环的张力能设为零,计算出其他化合物张力能的变化,来相对表示环张力的变化。
2 环张力对环外双键振动频率的影响
在红外光谱中,红外光谱分子振动方程式用来计算化学键的振动频率。该方程的建立是把双原子分子近似地当作谐振子模型来处理,根据经典力学Hooke定律推导出计算化学键振动频率的方程式,如下式所示:
k:力常数,表示两个原子由平衡位置伸长单位长度后的恢复力;μ为折合质量;m1、m2分别为两个做简谐振动原子的摩尔质量。
根据分子振动方程式,分子中某化学键的振动频率与键两端原子的折合质量成反比,与化学键的力常数成正比。力常数可以被理解为化学键“刚性”的程度,双键和三键的力常数大约分别为单键力常数的2倍和3倍。对于相同原子组成的不同化学键,折合质量相同,力常数越大,基本振动频率就越大。例如,对于C≡C键,其力常数为15.6 × 10² N∙m−1,计算得振动频率为2101 cm−1,实际振动频率范围为2150–2100 cm−1;对于C=C键,其力常数为9.7 × 10² N∙m−1,计算得振动频率为1657 cm−1,实际振动频率范围为1900–1500 cm−1;对于C―C键,其力常数为4.5 × 10² N∙m−1,计算得振动频率为1128 cm−1,实际振动频率范围为1300–800 cm−1[5]。从化学键轨道成分来说,成键轨道s轨道成分增加,力常数增大,相应伸缩振动频率增大,所以以sp杂化形式成键的炔键振动频率最大,而以sp3杂化形式成键的单键振动频率最小。因此对于图 1中的化合物,当环张力变化时,结合分子振动方程式,对于同类型的化学键,其折合质量不变,那么影响振动频率变化的因素必然是力常数的变化。化学键力常数的变化必然会伴随着键长、键角等的变化,从而影响化学键的振动频率。因此为了更准确地考察随着成环原子数的变化,环张力、键长、键角变化对环外双键振动频率的影响,我们利用Gaussian 16对含有环外双键的特征化合物进行结构优化和频率计算(opt + freq),得到各化合物双键键长、键角(θ)和红外振动频率(νC=C或νC=O)的数据,如表 1和表 2所示。并对含环外C=C键化合物C=C键的s轨道成分、p轨道成分以及化合物的张力能进行了计算,如表 1所示。
表1 环外C=C键的振动频率、键长、C=C键和C―C键的夹角(θ)、轨道成分及张力能计算结果
| 化合物类型 |  |  |  |  |
| νC=C/cm−1 (Calc.) | 1669.92 | 1674.86 | 1698.24 | 1781.62 |
| νC=C/cm−1 (Obs.) | 1651 | 1657 | 1678 | 1780 |
| Bond angle (θ)/(°) | 122.88 | 125.80 | 133.89 | 148.39 |
| C=C Bond length/Å | 1.336 | 1.333 | 1.329 | 1.322 |
| s character in C=C/% | 37.86 | 40.09 | 42.82 | 47.90 |
| p character in C=C/% | 62.11 | 59.88 | 57.15 | 52.07 |
| Strain energy/(kJ∙mol−1) | 0.00 | 12.92 | 88.24 | 127.84 |
表2 环外C=O键的振动频率、键长、C=O键和C―C键的夹角(θ)计算结果
| 化合物类型 |  |  |  |  |
| νC=O/cm−1 (Calc.) | 1749.83 | 1776.92 | 1820.41 | 1882.48 |
| νC=O/cm−1 (Obs.) | 1715 | 1745 | 1780 | 1815 |
| Bond angle (θ)/(°) | 122.40 | 125.82 | 133.78 | 147.75 |
| C=O Bond length/Å | 1.216 | 1.211 | 1.203 | 1.203 |
计算结果表明,随着环张力的增大,不论是C=C双键还是C=O双键,同类环外化学键的键长确实逐渐减小。化学键的键长变短,分子轨道重叠增加,相应环外双键的键强度增加,力常数增大,因此对于环外双键,伸缩振动频率随着环张力的增大而逐渐增大。表 1中理论计算得到亚甲基环己烷到亚甲基环丙烷的环外C=C双键的键长由1.336 Å (1 Å = 0.1 nm),减小到1.322 Å,其振动频率由1669.92 cm−1增大到1781.62 cm−1。表 2中计算得到环己酮、环戊酮和环丁酮的环外C=O双键的键长由1.216 Å减小到1.203 Å,其振动频率由1749.83 cm−1增大到1820.41 cm−1。显然以上的结果均符合随着环张力的增大,环外键的键长变短,力常数增大,伸缩振动频率相应增大。为了更直观地说明环张力对化学键强度的影响,还计算了环外C=C双键中轨道成分的变化(如表 1所示)。随着环张力不断增大,计算结果显示环外C=C中s轨道成分不断增加,p轨道成分则不断减少。由此可见随着环张力的增大,环外C=C键的s轨道成分增加,力常数也相应增大,因此环外双键的伸缩振动频率增大,这与键长的变化结论是一致的。然而在表 2中,环丁酮和环丙酮的C=O双键的键长均为1.203 Å,键长几乎不变,但其振动频率依然随着环张力的增大,由1820.41 cm−1增大到1882.48 cm−1,增量达62 cm−1。显然,环外双键的振动频率除了受到键长及力常数的影响之外,还有其他因素影响着化学键的振动频率。
在红外光谱中出现的吸收峰往往不是由简单的一个化学键的振动产生的,而是涉及与其他振动相互作用(耦合)的混合振动。当两个基团的化学键共用一个原子时,很少会观察到两个独立的振动,除非两个振动频率之间有很大差异,这是因为两个振动之间有机械耦合的相互作用。因此在红外光谱中,“振动的耦合”是指当两个振动频率相同或相近的基团相邻并由同一原子相连时,两个振动相互作用(微扰)产生共振,谱带一分为二(高频和低频)的现象,而高频的吸收峰往往较强,一般作为基团的特征振动吸收峰。比较典型的例子是对称的酸酐分子,其中的两个羰基共用一个氧原子,会发生振动的耦合,在原来振动位置的高频和低频处各出现一个较强的羰基吸收峰。因此正常的酮羰基的振动频率大约在1720 cm−1处,而酸酐的羰基振动频率可以出现在1800 cm−1以上。发生振动耦合作用的两个化学键在同一方向振动时共振作用较强,当两个基团振动方向相互垂直时,耦合作用可以忽略不计。
在红外光谱中讨论的振动耦合,通常是具有特征吸收基团之间的基本振动的耦合(如酸酐的两个羰基),有时也会讨论基团基频振动与倍频或组频的振动之间的耦合(即Fermi共振),但是却很少讨论分子中C―C键或C―H键与其相邻特征基团振动之间的振动耦合。这是因为虽然C―C键或C―H键也参与相邻特征基团振动的耦合,但由于C―C键或C―H键与相邻特征基团的振动频率不甚相同,因此它们与特征基团产生的共振就相对微弱,故不太影响特征基团的振动频率。但当它们与邻近的特征基团振动频率大小相近时,就容易表现出来。例如教材中总结的“醇的C―O键特征伸缩谱带”,伯醇、仲醇、叔醇和酚的C―O键的伸缩振动吸收峰分别出现在1050、1100、1200和1250 cm−1附近,我们可以根据这个谱带的位置大致判断是哪一类羟基化合物。显然此谱带不仅仅是一种孤立的“C―O键的伸缩振动”产生的,而是C―O伸缩振动模式和相邻的C―C伸缩振动模式耦合的结果。
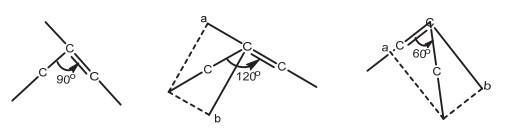
分子振动模式之间的耦合作用会对振动光谱产生影响,因此在对振动光谱的归属和指认过程中,耦合效应有时是应考虑的一个重要影响因素[6]。由于键角的弯曲变化所产生的振动通常以类似于伸缩振动的方式发生耦合[5],所以在讨论环外双键红外振动时,应该将双键与相邻的C―C单键的振动耦合考虑在内,并要注意双键与相邻的C―C单键夹角的变化对振动耦合的影响。如图 2所示[3],当C―C单键与C=C双键夹角大于(或小于) 90°时,C―C单键的伸缩振动νC―C可以分解为a,b方向上两个矢量,其中a与C=C键的键轴方向重合,C―C键在a方向的矢量增强了C=C轨道的重叠,两种振动模式相互耦合,导致C=C双键吸收频率增高;b矢量与C=C键的键轴方向相互垂直,耦合作用忽略不计。当二者相垂直时夹角为90°时,νC―C分解在a方向上矢量为零,因此C―C单键与C=C键的振动模式之间没有耦合。
图2
接下来看振动的耦合对于环外双键的影响,表 1中的环外C=C双键的伸缩振动与相邻的C―C伸缩振动显然会发生振动的耦合。随着环张力的增大,C=C键和C―C键的夹角θ分别由122.88°增大到148.39°,νC―C分解在C=C双键方向上矢量(a方向)逐渐增大,因此C―C单键与C=C键的振动模式之间耦合作用也逐渐增大,导致C=C双键的振动频率逐渐增大,此结果与C=C双键力常数的影响结果是完全一致的。因此表 1中环外C=C双键振动频率逐渐增大的结果,是C=C双键力常数增大以及与C―C单键耦合作用增强两方面影响的结果。同理,对于表 2中环外C=O双键的伸缩振动,随着环张力的增大,C=O键与相邻的C―C键的夹角θ逐渐增大,因此C―C单键与C=O键的振动模式之间耦合作用也逐渐增大,导致C=O双键的振动频率逐渐增大。至于环丁酮和环丙酮的C=O双键,其键长近似,但是环丙酮中C=O键与C―C键的夹角θ (147.75°)远远大于环丁酮的θ角(133.78°),显然环丙酮中C―C键与C=O键的振动模式之间的耦合作用较大,因此环丙酮的C=O双键既具有较大的力常数,而且和相邻的C―C键的耦合作用最强,所以其振动频率最大。
3 环张力对环内双键振动频率的影响
为了考察环张力对环内双键的影响,我们又分别计算了环己烯、环戊烯、环丁烯和环丙烯的C=C双键的键长,C=C键和C―C键的夹角(θ),红外振动频率(νC=C)、轨道成分及张力能,如表 3所示。
表3 环内C=C键的红外振动频率、键长、C=C键和C―C键的夹角(θ)、轨道成分及张力能计算结果
| 化合物类型 |  |  |  |  |
| νC=C/cm−1 (Calc.) | 1669.24 | 1635.66 | 1594.63 | 1686.52 |
| νC=C/cm−1 (Obs.) | 1646 | 1611 | 1566 | 1656 |
| Bond angle (θ)/(°) | 123.53 | 112.10 | 94.39 | 64.61 |
| C=C Bond length/Å | 1.337 | 1.335 | 1.340 | 1.295 |
| s character in C=C/% | 38.61 | 37.52 | 36.32 | 35.94 |
| p character in C=C/% | 61.35 | 62.45 | 63.63 | 64.01 |
| Strain energy/(kJ∙mol−1) | 0.00 | 10.19 | 105.97 | 202.30 |
对于几乎无张力的环己烯分子中环内C=C双键的振动频率,与非环体系中顺式烯烃异构体基本相同。随着环张力的增加,环内C=C双键中s轨道的成分逐渐减小,而p轨道的成分逐渐增加,意味着双键强度逐渐减小,振动频率应逐渐减小。但是计算结果和实际测定值均显示,从环己烯、环戊烯到环丁烯,振动频率逐步明显减小,而环丙烯的振动频率却又明显增大。另外计算结果显示,环内C=C双键的键长变化不太规律,环己烯、环戊烯和环丁烯的键长接近,变化不大,而环丙烯的键长明显最短。若是只考虑C=C双键键长的变化,环丙烯的键长最短,推断环丙烯的振动频率应该最大,但是环丙烯的振动频率却和环己烯的振动频率差别不大。显然,对于环内双键的振动频率,其主要的影响因素应该来自于C=C双键与相邻C―C键伸缩振动的耦合作用。随着环张力的增大,环己烯、环戊烯、环丁烯和环丙烯C=C键和相邻C―C键的夹角θ分别为123.53°、112.10°、94.39°和64.61°,从而vC―C分解在C=C双键方向上矢量(a方向)逐渐减小然后又增大,因此以环丁烯作为拐点,C―C单键与C=C键的振动模式之间耦合作用也是逐渐减小又增大,环丁烯的耦合作用最小。所以环内C=C双键的振动频率从环己烯、环戊烯到环丁烯逐渐减小,而从环丁烯到环丙烯,环内C=C双键的振动频率又增大。
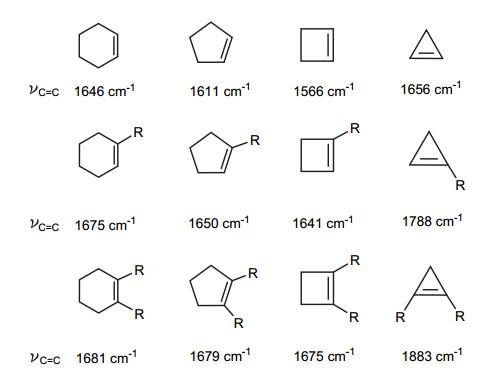
环张力对环内键(C=C及C―O)振动频率的影响规律,在烷基取代的环烯烃及环醚中,也同样能够观察到,并且这种规律性的变化,同样是来自于C=C或C―O键与邻近的C―C单键振动强烈耦合的结果。当环内C=C双键带有一个烷基取代基时,环内C=C双键不但与相邻环内C―C键的振动有耦合作用,而且和相邻取代基的C―C键的振动也存在耦合作用,因此和无取代基的相比,振动频率增大,如图 3所示。同理,若环内C=C双键带有两个烷基取代基时,振动频率继续增大。对于环张力很大的三元环,此现象更加明显,环丙烯中的C=C双键的吸收峰出现在1656 cm−1处,当双键上连有一个取代基时,增大到1788 cm−1;当双键上连有两个取代基时,增大到1883 cm−1。当然,无论是对于连有一个烷基取代基的环内C=C双键,还是连有两个烷基取代基的环内C=C双键,由于C=C双键和周围C―C键的耦合作用,从六元环到三元环,其振动频率均是随着环张力的增大而减小,以四元环为拐点,然后振动频率又增大。
图3
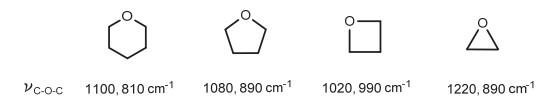
同样,对于环内C―O键的伸缩振动,我们也观察到了随着环张力的增大,C―O键与相邻C―C键的振动模式之间耦合作用逐渐减小又增大,对应其环内C―O键的振动频率νC―O从1100 cm−1、1080 cm−1到1020 cm−1逐渐减小,然后经过四元环拐点,又增加到1220 cm−1,如图 4所示。由此可见,对于环内键的振动频率,振动模式之间的耦合作用是影响振动频率的主要因素。
图4
综上所述,环张力对于特征基团环外键和环内键吸收频率的影响,要综合考虑环张力引起的键角效应以及振动之间的耦合效应。大多数情况下,环张力导致化学键键角的变化,改变了成键分子轨道的重叠程度,伴随着引起键长的变化,直接影响化学键的力常数,那么力常数就成为影响基团振动频率的主要因素。在键长变化不大的情况下,键角变化引起分子轨道重叠,而导致基团化学键与附近的单键耦合作用发生改变,从而使振动的耦合作用成为影响基团振动频率的主要因素。总之,在红外光谱中,特征基团所表现出的振动频率,有时是多个效应综合影响的结果,在按照某种效应的规律来预测有关基团振动频率的变化时,要考虑其他效应的贡献。
4 结语
我们借助DFT理论计算手段,通过对比环外键和环内键的键长、键角、轨道成分及振动频率,综合考虑环张力的键角效应和振动的耦合效应,详尽合理地解释了环张力如何影响C=C和C=O双键的振动频率。本文不仅为探讨环张力对分子振动光谱的影响提供理论指导,而且有助于学生深入理解和掌握环张力对基团振动频率的影响。同时也培养了学生对复杂现象进行思考、剖析、处理的能力和综合运用知识解决问题的能力。
参考文献


