大学化学, 2023, 38(8): 318-325 doi: 10.3866/PKU.DXHX202208061

自学之友

用LOL-π分析展示B3N3六元环的离域π电子和芳香性——推荐一个普适性的计算化学实验

程学礼,, 赵燕云, 左健, 禚林海, 孙媛媛

Revealing the Delocalized π-Electrons and Aromaticity of the B3N3 Six-Membered Ring Using LOL-π Analysis

Cheng Xueli,, Zhao Yanyun, Zuo Jian, Zhuo Linhai, Sun Yuanyuan

通讯作者: 程学礼, Email: x_cheng@tsu.edu.cn

收稿日期: 2022-08-9   接受日期: 2022-09-26  

基金资助: 2021年泰安市教育科学研究专项课题.  TJK202106ZX029
泰山学院2019年度教师教育研究专项和泰山学院2022年度教师教育研究专项课题《基于大概念下核心素养为导向的初中化学整体教学模式——项目式学习实践研究》
泰山学院教改课题.  JG202120

Received: 2022-08-9   Accepted: 2022-09-26  

Abstract

The unique B3N3 six-membered ring is an ideal template for the investigation of non-benzene aromaticity. The B3N3 isomer with a six-membered ring was fully optimized at the B3LYP-D3(BJ)/def2-TZVP level, and frequency validation was carried out simultaneously to confirm whether the structure was local minimum. Subsequently, the LOL-π color-filled map was drawn by Multiwfn 3.7 (dev) to accurately reveal the delocalized π-electrons and non-benzene aromaticity of the six-membered ring. This innovative experiment has pronounced advantages, such as strong operability and universality, high safety, and good generality.

Keywords: B3N3 six-membered ring ; LOL-π ; Delocalized π bonds ; Aromaticity

PDF (1945KB) 元数据 多维度评价 相关文章 导出 EndNote| Ris| Bibtex  收藏本文

本文引用格式

程学礼, 赵燕云, 左健, 禚林海, 孙媛媛. 用LOL-π分析展示B3N3六元环的离域π电子和芳香性——推荐一个普适性的计算化学实验. 大学化学[J], 2023, 38(8): 318-325 doi:10.3866/PKU.DXHX202208061

Cheng Xueli. Revealing the Delocalized π-Electrons and Aromaticity of the B3N3 Six-Membered Ring Using LOL-π Analysis. University Chemistry[J], 2023, 38(8): 318-325 doi:10.3866/PKU.DXHX202208061

传统化学实验依赖仪器药品,实验过程中使用的仪器、药品和操作过程存在一系列安全问题;实验可重复性差。选择合适的计算模型和理论方法,给出初猜结构,量子化学计算即可获得所需的物理化学参数,目前已被认为是一种可靠的实验手段,可克服传统实验的缺点,而且实验重复性好。值得一提的是,由于没有直观的可观测量相对应,一些重要的物理量如原子电荷、键级等,只能通过理论计算获得。合理运用理论方法,可以把物理量和化学概念量化,并用图形生动形象地展示出来。Gaussian系列软件是功能强大的量子化学综合计算包,是量子化学计算软件的鼻祖,也是从事量子化学计算的入门软件,目前流行的是Gaussian 09和Gaussian 16各版本。北京师范大学率先在本科生中系统开展计算化学实验[1],并推动计算化学实验逐渐开展和普及起来[2]。近年来,有关计算化学的研究型实验、综合实验和探索性实验不断被设计并应用于教学实践,取得了良好的教学效果[3–5]。

离域π键和π电子特征直接影响体系的芳香性、反应活性和反应位点等诸多性质,对有共轭特征的化学体系,人们往往特别关注其π电子特征。考察π电子特征有很多不同手段,比如计算定域化轨道定位函数(Localized orbital locator,LOL)、电子定域化函数(Electron localization function,ELF)、核独立化学位移和芳香稳定化能。鉴于B3N3六元环的独特结构,本实验用Gaussian 09 (D.01) [6]优化B3N3六元环结构,并用Multiwfn 3.7 (dev) [7]计算并展示其LOL-π填色图。

1 实验目的

(1) 学习GaussView、Gaussian 09、Multiwfn等软件的使用;

(2) 掌握LOL-π填色图的绘制以展示B3N3六元环的离域π电子特征;

(3) 加深对分子轨道理论的认识和理解。

2 实验原理

定域化轨道定位函数是Becke课题组[8, 9]在2000年提出的实空间函数,它的一个变体,仅由π电子贡献的定域化轨道定位函数(LOL-π),在分析离域π键和分子芳香性上具有独特优势[10, 11]。虽然LOL和ELF的函数分布特征非常类似,物理意义也很接近,但一般情况下LOL图比ELF图看着更清楚舒服。随着LOL-π方法的标准化以及相关计算嵌入到开源免费的波函数分析软件Multiwfn中[12],LOL-π方法也得以迅速普及,我们也应用LOL-π方法研究了二氧化硅小团簇环状结构的芳香性[13]和一些小分子的共轭π键[14]。而用LOL-π方法研究B3N3六元环芳香性仍未见报道。

如图 1所示,B3N3六元环具有类似苯环的单双键交替结构,π电子的离域性导致在B3N3六元环上形成6中心6电子大π键($ \mathit{\Pi } _6^6 $),从而具有类似苯环的芳香性特征。另外,3个N原子各提供一对孤对电子、B原子提供空轨道,还能够形成第二个离域大π键。B3N3与其等电子体苯三炔C6结构类似。一般认为,在C6中的碳原子仍为sp²杂化,碳碳叁键中,另一个π键是由sp2轨道通过侧面的微弱重叠而形成,并与六元环的大π键体系相互垂直,因此,C6中并不存在严格意义上的碳碳叁键。B3N3六元环结构的独特结构使它成为研究分子芳香性的理想模板。

图1

图1   B3N3六元环与其等电子体苯三炔C6的结构简图


本新创实验的实验原理是用量子化学软件Gaussian 09 (D.01)优化B3N3六元环的分子结构获得结构参数和波函数,再使用免费软件Multiwfn 3.7 (dev),基于波函数信息计算并展示其LOL-π平面填色图。本例将绘制B3N3分子平面上方1.2 Bohr处的LOL-π的平面填色图,可以非常清晰地展现B3N3分子中π电子离域特征。这里用1.2 Bohr并没有特别的理论依据,只不过测试发现这个距离的LOL-π平面图对π电子特征展现得相对清楚。

3 软件

本实验用GaussView 5.0.8和Gaussian 09 (D.01)构建和优化分子,用Multiwfn 3.7 (dev)计算和绘制LOL-π平面填色图。Multiwfn 3.7 (dev)可从官网http://sobereva.com/multiwfn/免费下载。注意GaussView 5.0.8和Gaussian 09 (D.01)非免费软件。

4 计算方法

本实验选取的方法和基组为B3LYP-D3(BJ)/def2-TZVP,用以优化分子结构并获得所需参数。与M06-2X只能加零阻尼D3色散校正不同,B3LYP可采用Becke-Johnson阻尼校正的D3(BJ)方法[15, 16]。经D3(BJ)校正后,B3LYP很好地描述了色散作用,可用来研究弱相互作用,是一种高效且经济的理论方法。

5 实验步骤

5.1 分子初猜结构的构建

打开GaussView 5.0.8,点击Ring Fragment输入与B3N3六元环结构类似的苯环;点击Element Fragment选择原子按钮,单击N原子的―N=键型,把互不相邻的3个C―H替换为―N=;再把剩余C原子替换为B原子,删除多余的H原子,成功构建单双键交替的B3N3初猜结构。保存初猜为Gaussian输入文件,如BN.gjf。可以限定B3N3六元环为D3h点群,但一般对优化结果影响可忽略,本例采用自由优化的方式,未进行任何对称性限制。

注意最好不要把文件储存在根目录下,如可保存在D: \B3N3\下面;文件路径和文件名中不可出现中文字符和空格,一些特殊字符也要避免;输入文件末最好留数行空行,以防个别计算级别和体系出现问题。

5.2 结构优化

用记事本打开刚刚保存的BN.gjf文件,去掉原子坐标后面的数字,指定内存、计算方法和基组,用Freq关键词对优化结果进行频率验证。修改输入文件如下:

%chk=D: \B3N3\BN.chk

%mem=1300MB

# opt B3LYP/def2TZVP em=GD3BJ Freq

Title Card Required

0 1

B      −0.64080660  2.72190192  −0.00167800

B      1.45167240  1.51347092  0.00000000

B      −0.64102560  0.30571992  0.00000000

N      0.75401840  2.72197992  −0.00119900

N      −1.33840760  1.51369592  −0.00068200

N      0.75413440  0.30571992  0.00000000

启动Gaussian 09 (D.01),打开编辑好的输入文件,检查无误,运行。Gaussian 09在指定目录下产生2个文件:输出文件BN.out和检查点(Check point)文件BN.chk。用GaussView 5.0.8打开输出文件BN.out,每个B―N的键长为1.354 Å (1 Å = 0.1 nm),证实为所期望的B3N3六元环结构;查看最低频率为505 cm−1,无虚频,说明结构合理;在分子结构展示界面右击,勾选View → Cartesian Axes显示坐标轴,确认分子平面为XY平面。在Gaussian 09程序主控界面依次点击Utilities → FormChk,选择BN.chk,可将其转化为格式化的检查点文件(Formatted check point file),在当前目录下生成BN.fch文件,将用于Multiwfn 3.7 (dev)数据处理和波函数分析。优化过程完成,关闭Gaussian 09。

6 数据处理

6.1 展示LOL-π平面填色图

启动Multiwfn,载入BN.fch,输入0回车显示分子结构,发现3个B原子之间存在键连。这是因为B–B间距离仅为1.890 Å,Multiwfn自动判断为成键。如若在后面的分子结构中不显示B―B键,可把Bonding threshold的数值1.15稍微调小即可。当然,认为B―B间存在相互作用也完全合理。接着,我们要绘制的应当是Z = 1.2 Bohr的LOL-π的平面填色图(进入主功能0也会看到所有原子都在Z = 0的XY平面上)。读者可参阅卢天博士撰写的博文[17],其中有相关方法和原理的详细介绍。在Multiwfn里输入:

100 //主功能100

22 //检测π轨道

0 //自动检测分子平面

2 //把π轨道以外的轨道占据数清零

0 //返回主菜单

4 //绘制平面图

10 //LOL

1 //填色图

按回车用默认的格点数

1 //XY平面

1.2 //Z=1.2 Bohr

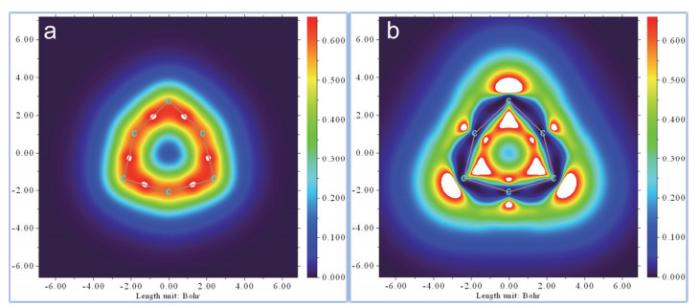
很快,平面图就弹了出来,如图 2(a)所示。

图2
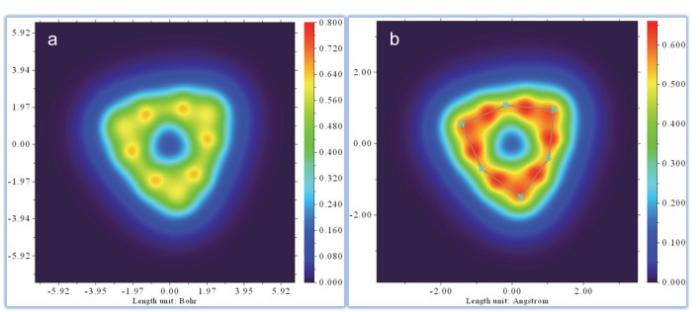
图2   (a) 设置以前的展示B3N3六元环面外π电子的LOL-π平面填色图;(b) 设置以后的B3N3六元环面外LOL-π平面填色图

1 Bohr = 0.529 Å


此时的图像效果还不十分理想。我们需要修改作图设定。关闭图像,然后依次输入:

-8 //把坐标单位切换为Å (Angstrom)

-2 //修改坐标刻度间隔

2, 2, 0.1 //X, Y坐标刻度间隔为2,纵坐标刻度间隔为0.1

1 //修改色彩刻度上下限

0, 0.66 //下限和上限

4 //显示原子标签

7 //以青色显示

17 //修改显示原子标签的距离

2 //原子核位置距离作图平面小于2 Bohr的原子都在图上显示出标签(2 Bohr是随意设的,对当前例子只要大于1.2 Bohr即可)

y //距离超过2 Bohr的原子以较细字体显示标签

8 //显示化学键(程序按照原子核距离和原子半径自动判断是否成键)

14 //棕色显示化学键

-1 //查看LOL-π图(右击退出)

从图 2(b)可以清楚地看出,在B3N3六元环中并未出现单双键交替的情况,虽然π电子在每个B―N键的中心相对集中,整体来说离域于整个环上,形成类似于苯的$ {\mathit{\Pi}} _6^6 $键,展示了分子的芳香性。实际上,图 2所示的LOL-π填色图是由图S1(a)中第14、17和18号平面外π轨道贡献的。然而,电负性大的N原子上的π电子明显要多一些。

第13、15和16号平面内π轨道可绘制环平面上的LOL-π填色图,如图 3所示。第13、15和16号轨道示于图S1(b),绘图方法请参阅帖子《谈谈18碳环的几何结构和电子结构》[18]第4.2节及表S1,可让学生多次尝试设置以获得理想效果。这部分内容建议灵活安排,可作为课后作业或练习。图 3表明,虽然3个N原子各有一对孤电子,可以离域到具有空轨道的B原子上形成大π键,但平面内π电子的离域性要差得多,N原子上的π电子明显多于B原子。

图3

图3   (a) 用图 2(a)的设置方法绘制的B3N3六元环平面内π电子的LOL-π平面填色图;(b) 以过渡色彩黑-橙-黄绘制的平面内LOL-π填色图

长度单位为Bohr (1 Bohr = 0.529 Å)。绘制方法见补充材料表S1


6.2 绘制分子结构图

分子轨道可被用来证明分子成键、原子或片段相互作用等问题,虽经常被滥用,但仍是展示成键情况的最简单有效的手段。本部分介绍用GaussView和Multiwfn展示B3N3六元环分子轨道方法。

图S1已列出了用GaussView绘制的B3N3六元环的第13–18号轨道,绘制步骤如下:打开检查点文件,可看到第19和18/17号轨道分别为最低空轨道(LUMO)和最高占据轨道(HOMO)。点击第13–18号π成键轨道使其变为高亮模式,点击Visualize,再点Update,将以等值面值为0.02 e显示这些个分子轨道。查看分子轨道,在图形界面右击保存图片,处理得图S1 (见补充材料)。B3LYP-D3(BJ)方法优化得到的分子结构,以及分子轨道的类型和形状与从头算方法MP2优化的结果完全一致(MP2结果见补充材料表S2和图S2),证明本实验的方法是可靠的。

在Multiwfn主界面,输入0查看分子轨道,主界面提示第18/17号轨道为HOMO,第19为LUMO,并弹出图形界面。在图形界面右侧Orbitals下方选择分子轨道即可查看。去掉Show axis前的勾不显示坐标轴,调节Ratio of atomic size设定原子大小为0.7,在上方菜单选择等值面显示方式为网格结构(点击Isosur#1 style中的Use mesh),点Save picture可保存该轨道。保存第14、17和18号轨道并处理,得图 4。

图4

图4   用Multiwfn展示的B3N3六元环第14,17和18号MO

Isovalue = 0.02 e


从图S1和图 4也可以看出,B3N3的π轨道与Hückel分子轨道法获得的苯分子π轨道[19]非常类似。第14号轨道HOMO-2、第17号和第18号轨道是HOMO轨道,以及第13、15和16号轨道均为π成键轨道。HOMO-2和HOMO-3可说明π电子离域到整个六元环;两个HOMO为能量稍高的简并π成键轨道。第19号LUMO是π*反键轨道。

6.3 与C6比较

B3N3和苯三炔C6是等电子体,预测两者会有相似结构。C6的初始结构为所有C―C等长的结构,属于D6h点群,在同一基组水平上优化,出现2个虚频。采用Opt = CalcAll关键词计算力常数以消除虚频,优化后最低振动频率为430 cm−1。优化之后的结构和坐标示于表S3。C6为与B3N3一样的盾牌形结构,每个C―C键长均为1.319 Å,降阶为D3h点群。

结构上的高度类似也导致两者的分子轨道极为相似。不同的是,C6的第13、15和16号轨道为面外π成键轨道,14、17和18号轨道为分子平面上的π成键轨道(17和18号轨道为HOMO),如图S3所示。用这两类π成键轨道绘制的LOL-π平面填色图示于图 5。图 5表明,C6的LOL-π填色图也与B3N3类似,其中平面内的π电子分布也不均匀,出现了环外电子密度交替的情况。

图5

图5   由面外π成键轨道(a)和面内π成键轨道(b)贡献的苯三炔C6的LOL-π填色图

长度单位为Bohr (1 Bohr = 0.529 Å)


7 作业题

(1) 是否用LOL-π方法分析非环状结构的π电子?

(2) 优化并绘制氯乙烯的LOL-π平面填色图,并据此分析氯原子是否参与形成离域π键。(效果图示于图S4)

(3) 六苯并苯,也称为晕苯或蒄,试按已报导的方法[20]用LOL-π分析其芳香性特点。(效果图示于图S5)

(4) 按文献[12]的方法绘制H2C=N―F和H2C=N―Cl的LOL-π平面填色图,指出两图的不同,并说明差异的原因。(效果图示于图S6)

8 实验时间安排

本实验用可视化方法让学生认识π键和分子轨道,可作为无机化学实验和有机化学实验中的探索性实验开设,或作为结构化学实践环节的一部分,因此可面向大一下学期至大四上学期的大学生开设,具有很高的普适性。

对大多数本科生,实测实验用时为:分子初猜结构的构建约5分钟;结构优化约20分钟,其中经过数次迭代,优化过程耗时大约16分钟;展示LOL-π平面填色图约35分钟,绘制分子结构图约30分钟。整个实验过程平均耗时约90分钟。因此,推荐实验学时为4课时,具体为:介绍Gaussian 09、GaussView 5.0.8、Multiwfn软件的使用方法,1课时;编制输入文件和结构优化,查看输出文件,1课时;LOL-π填色图和分子轨道图的绘制,2学时。

9 结语

B3N3六元环是研究非苯芳香性的理想模板。本实验用密度泛函B3LYP-D3(BJ)方法在def2-TZVP水平上优化了B3N3六元环结构,并用Multiwfn 3.7 (dev)绘制了LOL-π平面填色图,完美展现了B3N3的离域电子和非苯芳香性特征。该方法直观展示了B3N3六元环的π电子分布和$ \mathit{\Pi } _6^6 $离域键,可以用于各种含有π电子或孤电子对的体系,有效地展示离域电子和分子的芳香性。

10 实验特色和创新性

本实验用量子化学方法研究电子的离域特征和分子的芳香性,弥补实验上难以观测离域电子行为的不足。量化计算和动力学模拟一般依赖大型服务器的运算能力,把科研成果直接转化为本科生实验的难度较大。目前,还未见用LOL-π方法研究B3N3六元环的离域π键及其芳香性的相关报道,因此,本实验为新创实验,并成功把近期科研成果转化为操作性强、可重复、安全性高的本科生实验,便于在普通本科院校推广。

本新创实验的主要特色和创新性如下:

(1) 不依赖传统实验数据,给出初猜结构即可获得所需的物理化学参数,把科研成果直接转化为本科实验,且实验重复性好,具有高度普适性,易于推广;

(2) 量子化学计算已普遍被看作是一种可靠的实验手段,能获取传统实验难以观测的各种物理量,用常用软件和免费软件可方便快捷地绘制LOL-π图;

(3) 克服传统化学实验依赖仪器药品和实验安全问题。

11 实践效果

本实验由师生共同设计,曾作为新创实验参加2022年第三届全国大学生化学实验创新设计大赛“微瑞杯”华北区竞赛,获得二等奖,因此还未在本科生中开展。在参加实验创新设计大赛的过程中,我们多方征求师生意见,师生普遍反映效果非常好,特别是LOL-π填色图弹出的一瞬间,视觉冲击极为震撼。参赛学生表示,实验对熟悉和掌握分子轨道理论和离域π键帮助很大,加深了同学们对课堂知识的理解。随后,根据大赛中显现出的问题,我们重新调整了实验环节并加以完善。用LOL-π方法展示B3N3六元环中离域π电子的目的是为了加深学生对分子轨道理论的认识和理解,让学生掌握化学基本知识和原理,对化学(师范)专业和诸如化学工程与工艺、高分子材料与工程、制药工程等工科专业都是适用的。值得一提的是,我们也已将计算化学实验编写到基础化学实验和分析化学实验中,进行教学实验的尝试并编写了教材,将于近日出版。基础化学实验侧重定域化轨道的展示和轨道成分计算、展现孤对电子位置、键临界点与NCI分析等基础知识,分析化学实验则介绍红外光谱、荧光光谱的模拟。实践证明,用图形化方式展示化学基本知识可以很好地激发学生的学习兴趣,引导学生主动探求化学的未知领域。

补充材料:可通过链接http://www.dxhx.pku.edu.cn免费下载。

参考文献

胡红智; 马思渝. 计算化学实验, 北京: 北京师范大学出版社, 2008.

[本文引用: 1]

程学礼. 泰山学院学报, 2012, 34 (6), 135.

DOI:10.3969/j.issn.1672-2590.2012.06.030      [本文引用: 1]

袁汝明; 傅强; 傅钢. 大学化学, 2020, 35 (9), 141.

URL     [本文引用: 1]

许秀芳. 大学化学, 2021, 36 (2), 1912058.

URL    

洪周怡; 章金金; 李瑶君; 何田; 尹守春. 大学化学, 2021, 36 (12), 2101010.

URL     [本文引用: 1]

Frisch, M. J.; Trucks, G. W.; Schlegel, H. B.; Scuseria, G. E.; Robb, M. A.; Cheeseman, J. R.; Scalmani, G.; Barone, V.; Mennucci, B.; Petersson, G. A.; et al. Gaussian 09, Revision D. 01; Gaussian Inc. : Wallingford CT, USA, 2013.

[本文引用: 1]

Lu T. ; Chen F. J. Comput. Chem. 2012, 33 (5), 580.

DOI:10.1002/jcc.22885      [本文引用: 1]

Becke A. D. J. Chem. Phys. 2000, 112 (9), 4020.

DOI:10.1063/1.480951      [本文引用: 1]

Schmider H. L. ; Becke A. D. Theochem-J. Mol. Struct. 2000, 527 (1–3), 51.

[本文引用: 1]

Steinmann S. N. ; Mo Y. ; Corminboeuf C. Phys. Chem. Chem. Phys. 2011, 13 (46), 20584.

DOI:10.1039/c1cp21055f      [本文引用: 1]

Gonthier J. F. ; Steinmann S. N. ; Roch L. ; Ruggi A. ; Luisier N. ; Severin K. ; Corminboeuf C. Chem. Commun. 2012, 48 (74), 9239.

DOI:10.1039/c2cc33886f      [本文引用: 1]

Lu T. ; Chen Q. Theor. Chem. Acc. 2020, 139 (2), 25.

DOI:10.1007/s00214-019-2541-z      [本文引用: 2]

Cheng X. Chem. Phys. 2021, 541, 111047.

[本文引用: 1]

Zhao Y. ; Cheng X. ; Nie K. ; Han Y. ; Li J. Comput. Theor. Chem. 2021, 1203, 113329.

[本文引用: 1]

Grimme S. ; Ehrlich S. ; Goerigk L. J. Comput. Chem. 2011, 32 (7), 1456.

DOI:10.1002/jcc.21759      [本文引用: 1]

Goerigk L. ; Hansen A. ; Bauer C. ; Ehrlich S. ; Najibi A. Grimme S. 2017, 19 (48), 32184.

[本文引用: 1]

卢天. 在Multiwfn中单独考察pi电子结构特征. [2022-11-04]. http://bbs.keinsci.com/thread-10610-1-1.html

[本文引用: 1]

谈谈18碳环的几何结构和电子结构. [2022-11-04]. http://sobereva.com/515

[本文引用: 1]

孙宏伟. 结构化学, 北京: 高等教育出版社, 2016, 139

[本文引用: 1]

Cheng X. ; Li F. ; Jiao G. ; Han Y. ; Tan Q. ; Nie K. J. Mol. Struct. 2022, 1265, 133402.

[本文引用: 1]

/

〈 〉