




分析以往几届实验报告,我们总结本实验成功率低的主要原因集中在以下几个方面:(1) 副产物较多导致的粗产品提纯失败或者产率低;(2) 提纯产物熔点与标准值差距较大。如图 1a所示,苯基溴化镁与苯甲酸乙酯几乎是定量加成,基本没有副产物。苯基溴化镁亲核性极强,反应体系残留的二氧化碳、氧气、水均能与之反应(图 1b所示),生成苯、苯酚、苯甲酸三种副产物。在溴苯与镁屑制备格氏试剂过程中,溴苯滴加过快、镁屑表面氧化物太多,极易导致反应液中溴苯蓄积,在较高温度下,蓄积的溴苯与苯基溴化镁反应生成苯炔活性中间体,苯基溴化镁进一步对苯炔加成最终生成联苯副产物(图 1c所示),这一过程要消耗大量溴苯和苯基溴化镁格氏试剂,导致苯甲酸乙酯不能反应完全。玻璃仪器充分干燥,反应装置多次惰性气体置换基本能根除残留的二氧化碳、氧气、水,有效杜绝图 1b所示副反应。加入过量镁屑(1.5倍摩尔量以上)以避免反应体系溴苯的蓄积可以有效减少联苯副产物的生成,但过量镁屑的淬灭产生氢气有燃爆风险。为提高三苯甲醇的产率,各高校做了有益探索,如采用乙醚作为反应溶剂配合超声波法在较低温度反应提高苯基溴化镁生成率[3],效果比较明显,但是作为教学实验,乙醚沸点低,极度易燃,反而增加了实验的安全风险。也有用苯甲酰氯替代苯甲酸乙酯的尝试[4],但酰氯本身强刺激性与对水的高度敏感性也增加了实验难度,酰氯泄露即便是少量也会造成实验人员的极度不舒适。
图1
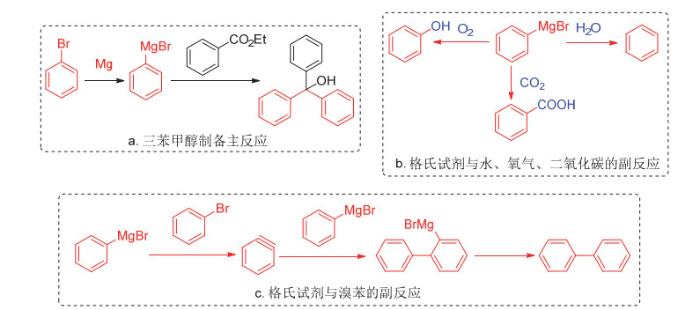
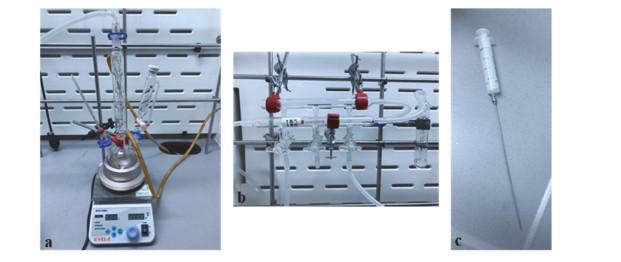
图2
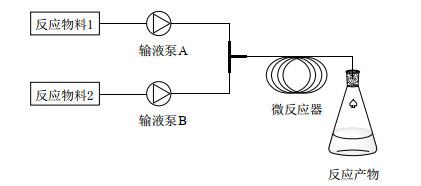
连续流化学反应是近几年兴起的一种新型化学合成技术,如图 3所示,在连续流化学反应中,反应物料用泵输入管路并混合,之后进入微反应器,微反应器的温度可调,反应物料在反应器内停留时间由输液泵流速精准调控。在反应装置内生成的产物从系统的另一端流出,能有效避免产物与物料接触。与经典烧瓶、反应釜内进行的反应不同,连续流技术可以实现化学反应的连续化,在提高效率的同时,能大大提高化工生产的安全性,特别是氢化、硝化等高危工艺,目前连续流技术在化工领域已经开始广泛应用[5–7],并且已有部分高校把连续流相关技术带入教学中[8]。对于无水无氧反应,连续流技术通过输入液体排气可以实现反应体系完全无水无氧,降低惰性气体使用成本;反应物料进料速度能精细调控,可以实时精准控制反应条件,减少副反应的发生;反应装置整体只有一个进口和一个出口,可以有效避免实验人员有机溶剂暴露。
图3
1 实验目的
(1) 掌握格式试剂制备副反应发生的机理;
(2) 理解并掌握连续流动化学合成的基本原理与优点;
(3) 初步掌握有机化学理论知识的综合应用。
2 实验原理
如图 4所示的连续流反应装置中,配置了两个固定床反应器,内部填充镁屑。首先用无水四氢呋喃冲洗管路,通过液体排气清除体系内部残留的水分、氧气、二氧化碳等。固定床反应器1加热至预定温度,流路切换到溴苯四氢呋喃溶液,卤代烃底物经输液泵A泵入固定床反应器,格氏试剂制备反应启动。溶液流经两级固定床反应器过程中,始终是过量镁屑与溴苯接触,同时生成的苯基溴化镁格氏试剂不断向前流动最终流出反应器,这一过程中生成的苯基溴化镁不会与溴苯原料接触,有效减少了联苯副产物的产生。
图4
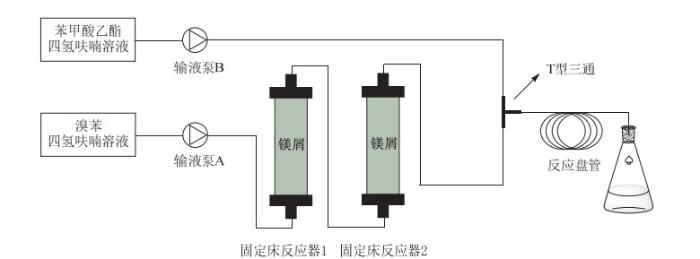
经由两级固定床反应器转化成苯基溴化镁在T型三通处与苯甲酸乙酯四氢呋喃溶液混合,进入反应盘管反应生成三苯基甲氧基溴化镁,氯化铵淬灭即生成三苯甲醇。需要停止反应时,只需要把柱塞泵A和柱塞泵B切换到无水四氢呋喃,冲洗掉装置内部剩余的物料,之后关闭输液泵,用氮气流吹扫残余溶剂即可完全停止反应。体系内剩余镁屑可以回收再利用,无需淬灭。
3 实验仪器与试剂
仪器:中压柱塞泵(上海三为,MP0502)、超级恒温水浴(南京桑力,SYC-15C)、固定床微反应器(一正科技)、三用紫外分析仪(上海精科,WFH-203B)、气相色谱仪(德国Agilent,7890B)。
试剂:镁屑(安耐吉化学,99.5%),无水四氢呋喃(安耐吉化学,99.5%),溴苯(安耐吉化学,99.5%),苯甲酸乙酯(安耐吉化学,98%),氯化铵(安耐吉化学,99.5%),无水硫酸钠(安耐吉化学)。
4 实验步骤
4.1 镁屑活化与反应液配制
称取镁屑50 g,转移到烧杯中,置于通风橱内部,缓慢倒入0.5 mol·L−1稀盐酸100 mL,玻璃棒搅拌30 s,过滤除去水相,去离子水(50 mL × 3)冲洗,再用95%乙醇(50 mL × 2)冲洗,转移到真空干燥箱中60 ℃真空干燥2 h备用。
称量溴苯(117.75 g,0.75 mol)转移到预先干燥的500 mL容量瓶中,加入无水四氢呋喃200 mL先混合均匀,之后继续加入无水四氢呋喃定溶至500 mL混合均匀,得1.5 mol·L−1溴苯-四氢呋喃溶液,转移到500 mL带螺口试剂瓶中,加入4A分子筛(10 g),密封避光备用。同样的操作配制0.75 mol·L−1苯甲酸乙酯-四氢呋喃溶液,转移到500 mL带磨口试剂瓶中,加入4A分子筛,密封避光备用。
4.2 连续流反应装置搭建与三苯甲醇制备
图5
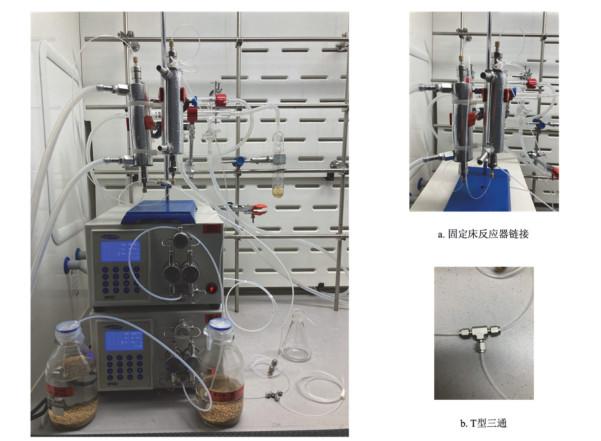
中压柱塞泵A、B输入端浸入无水四氢呋喃,开启泵A,调整流速为1 mL·min−1,观察并记录液流前段到达T型三通的时间,由此计算苯甲酸乙酯流路从输液口到三通混合器的死体积(死体积7 mL)。相同方法测算苯基溴化镁制备流路的死体积(死体积26 mL)。之后两台泵流速提升至10 mL·min−1,以检测各接头是否漏液,流速回调至1 mL·min−1,关闭泵。泵A切换至溴苯-四氢呋喃溶液,泵B切换至苯甲酸乙酯-四氢呋喃溶液。开启泵B,1 mL·min−1流速持续7 min,使苯甲酸乙酯-四氢呋喃溶液充满流路至T型三通部分,关闭泵B。
启动超级恒温水浴,待水浴加热至60 ℃,开启循环给固定床反应器1加热,开启泵A,调整流速至1 mL·min−1,26 min后生成的苯基溴化镁到达三通混合器处,此时开启泵B,用锥形瓶在反应盘管末端接收反应液,累计接收30 min。之后泵A和泵B切换至无水四氢呋喃冲洗30 min,关闭泵,管路连接至氮气,吹扫除去反应器内部残余四氢呋喃,剩余的镁屑在反应器内密封待用。
冰水浴冷却下向以上溶液滴加饱和氯化铵10 mL,萃取分液,有机相饱和食盐水洗,无水硫酸钠干燥,浓缩得到蜡状固体总计6.2 g,搅拌下加入30% (V/V)乙醇-水24 mL加热回流30 min,搅拌下水浴冷却至室温,进一步的冰水浴冷却10 min,抽滤得到雪白色颗粒状固体,60 ℃真空干燥30 min,得到产物总计4.23 g (产率72%),熔点163.1–163.9 ℃。
5 讨论
5.1 苯基溴化镁连续流制备条件筛选
鉴于三苯甲醇制备成功与否及产率的高低由苯基溴化镁的质量决定,因此反应条件筛选重点是苯基溴化镁的制备。首先,参考市售苯基溴化镁格氏试剂的浓度,我们选定1.5 mol·L−1溴苯-四氢呋喃溶液来开展实验。为得到苯基溴化镁合成的稳定条件,我们筛选了温度、流速、反应器个数三个参数。如表 1所示,在室温下,单个反应器时,流速越快,转化率越高(反应1和2,反应4和5);在较快流速时固定床反应器增加到2个,转化率进一步提高到40% (反应2和3);在较快流速和2个固定床反应器时,当把反应温度提高到60 ℃时,溴苯转化率提高到95% (反应3和7)。最后,在较高温度时,我们对比了不同流速的转化率差异(反应6和7),结果表明提高流速对转化率提升作用不大。以上结果表明,两个固定床反应器在60 ℃,1 mL·min−1流速时溴苯-苯基溴化镁能达到最高转化率。
表1 苯基溴化镁连续流制备条件筛选
| 反应编号 | 温度 | 固定床反应器个数 | 流速/(mL∙min−1) | 溴苯转化率/% a | |||||
| 室温(25 ℃) | 60 ℃ | 1个 | 2个 | 0.5 | 1 | ||||
| 1 | √ | √ | √ | 19.639 | |||||
| 2 | √ | √ | √ | 26.469 | |||||
| 3 | √ | √ | √ | 39.898 | |||||
| 4 | √ | √ | √ | 47.846 | |||||
| 5 | √ | √ | √ | 50.302 | |||||
| 6 | √ | √ | √ | 91.885 | |||||
| 7 | √ | √ | √ | 94.622 | |||||
a样品前处理:格氏试剂用氯化铵淬灭,正己烷稀释;色谱条件:运行时间为10.25 min,初始温度为75 ℃,升温速率为20 ℃·min−1,达到180 ℃后,保持1 min。以上条件下苯的保留时间是3.1 min、溴苯的保留时间是3.9 min
5.2 溴苯-苯基溴化镁连续流制备稳定性考察
为验证两个固定床反应器在60 ℃,1 mL·min−1流速时制备苯基溴化镁的稳定性,我们让连续流动装置不间断运行40 min,并在25 min后每间隔3 min取样处理进行气相色谱分析,结果如表 2所示,溴苯转化率基本稳定在94%左右,反应稳定。
6 实验注意事项
(1) 镁屑与稀盐酸反应较为剧烈,并且放热,伴有大量氢气产生,具有燃爆风险,必须在通风良好的通风橱内操作。容器尽量选用烧杯等广口玻璃仪器,以加速氢气的消散,防止蓄积;使用窄口容器如锥形瓶活化,产生的氢气高速摩擦瓶口可能导致摩擦产生静电火花,引起氢气爆燃,因此绝对禁止使用锥形瓶活化镁屑。
(2) 新活化的镁屑表面光亮,最好使用真空干燥,可以有效避免干燥过程再次生成氧化膜。
(3) 为确保溴苯与镁屑充分接触,溴苯反应液进入反应床1和2都必须下进上出;为避免重力导致反应器内气体驻留,两个反应床都必须直立固定。具体如图 5a所示。
(4) 柱塞泵自身具备压力限制功能,本实验所用柱塞泵工作压力超过2 MPa自动关机,因此选用的管路耐压能力必须大于柱塞泵的最高工作压力,防止管路超压破裂。同时,管路与柱塞泵、管路与反应器、管路与T型三通连接部位都是薄弱环节,在开始制备前一定要用大流量四氢呋喃冲击反应系统(同时开启热循环),以保证在极限压力(2 MPa)附近各连接部位不漏液。
(5) 格氏试剂在四氢呋喃中溶解度有限,格氏试剂制备完毕后必须用无水四氢呋喃冲洗管路,冲出管路中残余的格氏试剂,之后才能关闭柱塞泵和热循环。直接关闭柱塞泵热循环,析出的苯基溴化镁固体极易堵塞固定床反应器与管路,严重时可能导致管路和反应器报废。
7 结语
本实验在经典教学实验中引入最新的合成化学技术,利用自动化仪器,通过连续流技术实现了苯基溴化镁格氏试剂的稳定合成,并高质量地制备三苯甲醇,有效避免了学生、实验指导教师的有机溶剂暴露,实验结果的高度可重复性大大激发了学生的实验动力与兴趣。实验中用到的中压柱塞泵来源于液相色谱仪,超级恒温水浴是物理化学实验现有教学设备,固定床反应器可以用废弃色谱柱柱管改装,因此基本能实现用实验室现有设备低成本地让学生实操并体验最新合成技术。同时,本实验反应条件优化部分可以单独作为实验项目面向研究生开设。


