


近年来,以量子化学计算为基础的计算化学已经成为化学学科的一个重要分支,其已发展成为与实验化学相辅相成的重要工具。计算化学是化学、化工、材料等专业学生的专业特色课程之一,也是化学化工学科学生学习和掌握量子化学理论和进行分子及材料设计的入门课程。对其他专业的学生而言计算化学也是一项重要的技能和研究手段。目前,很多高校都已经开设独立的计算化学课程或者将计算化学与大学化学教学相结合,培养学生的实际运用能力。计算化学具有形象化、易理解、灵活性、高效性等优点,能够将化学教学中较为抽象的内容变得生动和具体,提高学生的课堂兴趣和教学质量。而且,教师可以借助各类计算软件进行简单的模拟计算来辅助教学,开展探究式教学模式,激发学生的创新思维,培养研究意识。
化学反应机理在有机化学课程学习中是非常重要的内容,也是学生较难理解的部分。通过探究化学反应机理可以了解化学反应的微观本质,认识和掌握化学反应的基本规律,进而有助于合成出新的有机化合物或者设计出新的有机反应。因此,在有机反应机理研究中采用计算化学方法是一种非常有效的手段。本文针对有机化学课程中的醇脱水反应,设计了一个面向高年级本科生的计算化学机理研究探索性实验,即:应用高斯(Gaussian)计算软件研究乙醇分子内脱水制乙烯以及分子间脱水制乙醚的反应历程。具体教学内容包括:(1) 反应机理讲解;(2) Gaussian 16及GaussView6.0计算软件介绍;(3) 实验内容介绍;(4) 上机操作演示;(5) 数据处理和分析;(6) 问题思考与讨论。
1 反应机理
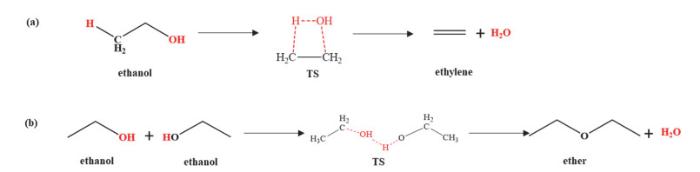
乙醇脱水可以生成乙烯和乙醚,在热力学上是吸热反应,因此提高反应温度有利于提高反应转化率。在催化剂作用下,单分子乙醇在高温下易发生分子内脱水生成乙烯(方程1),而双分子乙醇在低温下易发生分子间脱水生成乙醚(方程2)。分子内脱水属于单分子消去反应,而分子间脱水属于亲核取代反应。乙醇的消去反应和成醚反应都是在酸的作用下进行,二者是并存和相互竞争的。若能选择合适的催化剂并控制好反应条件,可以提高其中一种产物的选择性。
2 实验软件
高斯(Gaussian)是计算化学领域应用较为广泛的计算软件。Gaussian计算程序以量子力学基本理论作为基础,致力于采用各种量子力学方法研究各类实际问题。Gaussian可以通过理论计算来研究目标体系的诸多性质,因此具有广阔的应用前景。此外,与之匹配使用的可视化图形界面软件GaussView的发布也为研究者提供了极大便利。本实验采用高斯软件的最新版本Gaussian 16及GaussView 6.0 [1]进行乙醇脱水的计算化学实验研究。
3 实验内容
图1
固体酸分子筛是催化醇类脱水反应的常用催化剂[2]。ZSM-5分子筛具有MFI拓扑结构,其晶体结构由硅氧四面体构成,骨架结构由五元环组成,具有较好的热稳定性、耐酸性、亲油疏水性和较高的水热稳定性。ZSM-5大多数的孔径约为0.55 nm,属于中孔分子筛,在择形催化和酸催化等领域具有非常重要的应用[3, 4]。本实验采用包含5个Si原子(5T)的H-ZSM-5催化剂簇模型(其中1个Si原子被Al原子取代,产生的负电荷由1个H质子来平衡从而形成B酸位点),用于研究乙醇的分子内和分子间脱水反应机理(图 2) [5, 6]。通过计算模拟得到反应能线图,并与无催化剂时的反应机理和能量路径进行对比,揭示H-ZSM-5分子筛催化剂对该反应的微观作用机制。此外,通过比较乙醇分子内和分子间脱水反应的活化能垒和反应能,探讨二者反应性能差异的内在原因。
图2

图2
H-ZSM-5分子筛催化乙醇脱水反应机理图
(a) 生成乙烯的协同反应机理;(b) 生成乙烯的分步反应机理;(c) 生成乙醚的协同反应机理;(d) 生成乙醚的分步反应机理[6]
4 上机操作
4.1 无催化剂时乙醇脱水反应
采用GaussView 6.0软件构建出反应物乙醇分子、产物乙烯+水以及2个乙醇分子和产物乙醚+水的分子结构,计算方法基于密度泛函理论(DFT),选取杂化泛函B3LYP和6-31G(d, p)计算基组。将计算输入文件提交到Gaussian 16计算程序上进行结构优化和频率计算(关键词:opt freq b3lyp/6-31g(d, p)),计算完成后将结果输出文件在GaussView 6.0中进行查看并记录数据。基于乙醇分子内和分子间脱水反应的初态和终态,按照图 1所示的反应机理,沿着反应方向构建初始过渡态结构,计算水平与结构优化相同,选用Berny算法进行过渡态结构优化(关键词:opt=(calcfc, ts, noeigentest) freq b3lyp/6-31g(d, p))。
4.2 固体酸分子筛催化乙醇脱水反应
表1
H-ZSM-5分子筛催化乙醇脱水生成乙烯和乙醚协同及分步机理中的所有优化结构图(结构图与机理
| 乙醇分子内脱水制乙烯 | 协同机理 | 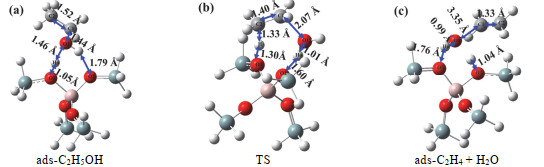 |
| 分步机理 |  | |
| 乙醇分子间脱水制乙醚 | 协同机理 | 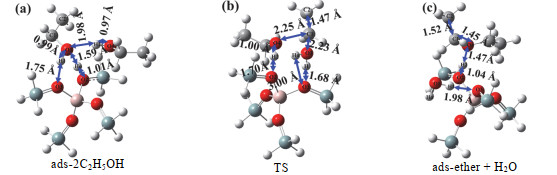 |
| 分步机理(Path1) | 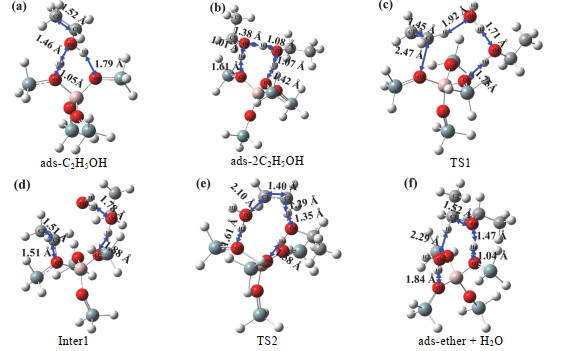 | |
| 分步机理(Path2) | 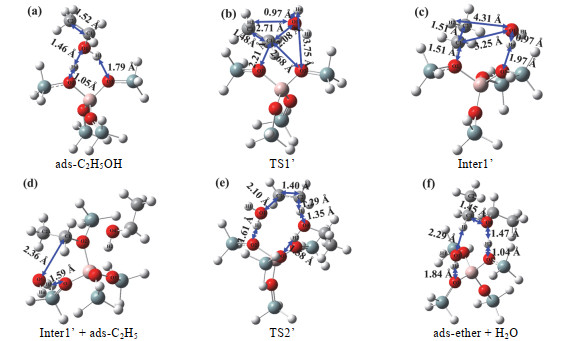 |
5 数据结果及分析
5.1 乙醇分子内与分子间脱水性能比较
乙醇分子内脱水属于单分子消去反应,在没有催化剂作用下,反应温度为室温时(25 ℃),该反应的活化能(过渡态能量−反应态能量)计算结果为64.3 kcal·mol−1 (1 kcal·mol−1 = 4.186 kJ·mol−1),反应能(产物态能量−反应态能量)为10.2 kcal·mol−1。相比之下,乙醇的分子间脱水属于亲核取代反应,在没有催化剂作用下,反应温度为室温时(25 ℃),该反应的活化能计算结果为69.9 kcal·mol−1,反应能为−1.4 kcal·mol−1。比较分子内脱水生成乙烯与分子间脱水生成乙醚反应能量和能垒,表明乙烯的生成具有动力学优势,并且升高温度更有利于生成乙烯。
5.2 固体酸H-ZSM-5分子筛催化剂的作用机制
5.2.1 乙醇分子内脱水生成乙烯的反应机理
(1) 协同机理。
图3
(2) 分步机理。
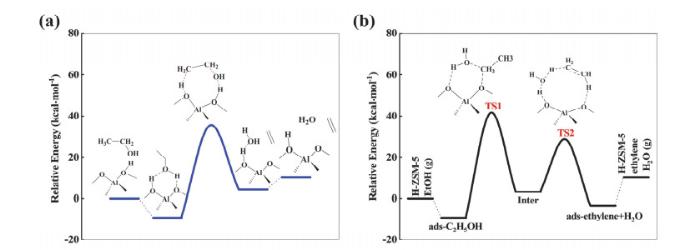
首先,乙醇分子通过氢键作用吸附到H-ZSM-5的B酸中心上,吸附能为−9.3 kcal·mol−1。第二步是吸附态乙醇发生C―O键断裂,与分子筛骨架氧作用形成乙氧基中间体(―OC2H5)和一分子水,室温下(25 ℃),该步反应活化能为50.8 kcal·mol−1。接下来乙氧基中间体发生脱氢生成乙烯,在这个过程中第一步反应中脱掉的水会参与脱氢反应,并在氢转移过程中发挥重要作用[7],室温下(25 ℃),这一步的反应能垒为25.2 kcal·mol−1。当乙烯和H2O都从分子筛骨架上脱附离去后,H-ZSM-5的B酸中心被还原,从而完成一个完整的催化循环。分步机理反应能线图见图 3b,结构图见表 1,计算结果表明第一步乙醇脱水生成骨架乙氧基是总反应的速控步骤。
(3) 机理比较。
通过理论计算阐明在固体酸H-ZSM-5分子筛催化剂的作用下乙醇分子内脱水生成乙烯的基元反应过程,结果表明协同机理是生成乙烯的优势能量路径,其速控步骤能垒(44.6 kcal·mol−1)低于分步机理的速控步骤能垒(50.8 kcal·mol−1)。
5.2.2 乙醇分子间脱水生成乙醚的反应机理
(1) 协同机理。
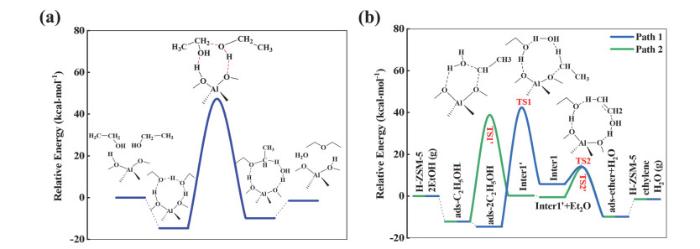
对于H-ZSM-5分子筛催化乙醇分子间脱水反应,首先2分子乙醇吸附于催化剂表面的B酸中心,并与其形成氢键,而且2个乙醇分子之间也形成一个氢键。在接下来的反应过程中,分子筛的B酸质子转移到一个乙醇分子的羟基(―OH)上,形成1分子H2O脱掉,同时生成的―CH2CH3基团进攻另一分子乙醇的氧原子形成过渡态结构,同时羟基上脱除的H回到分子筛骨架氧位点重新形成B酸中心。在B酸中心还原的同时,生成吸附态乙醚。最终,吸附态乙醚再从分子筛B酸中心上脱除生成气相乙醚产物。在此过程中,所有化学键的断裂和形成仅通过一步反应协同进行。室温下(25 ℃),该反应的活化能计算结果为61.8 kcal·mol−1,反应能为4.8 kcal·mol−1,协同机理能线图如图 4a所示,结构图见表 1。
图4
(2) 分步机理。
表 1给出了分步机理中所有状态的最优几何构型。计算发现,路径二[8] (Path 2)乙醇先发生脱水生成乙氧基中间体的路径在能量上更有利,这与乙醇分子内脱水生成乙烯的分步反应机理相同,其反应活化能为50.8 kcal·mol−1。之后,另一分子乙醇通过氢键作用吸附于分子筛骨架氧上进而与乙氧基发生反应。在生成乙醚过程中,所形成的过渡态类似乙烯中间体结构,反应活化能为13.9 kcal·mol−1。当乙醚和H2O都从分子筛骨架上脱附离去后,H-ZSM-5的B酸中心被还原,从而完成一个完整的催化循环。对于路径一(Path 1),首先两分子乙醇通过氢键作用吸附在H-ZSM-5催化剂表面的B酸中心,且2个乙醇分子之间也形成一个氢键。与Path 2不同的是,在Path 1中首先经历吸附态乙醇脱水生成乙氧基中间体,其再与吸附在附近的另一分子乙醇反应,最终生成吸附态乙醚同时还原H-ZSM-5的B酸中心。Path 1和Path 2的主要区别在于乙醇发生脱水反应时另一分子乙醇是否发生共吸附,计算结果表明,另一分子乙醇的共吸附(Path 1)导致乙醇脱水反应能垒有所增加(从50.8变为56.6 kcal·mol−1)。图 4b为H-ZSM-5催化乙醇分子间脱水生成乙醚的分步机理能线图。Path 1中,生成乙氧基中间体的能垒为56.6 kcal·mol−1,生成乙醚的能垒为7.7 kcal·mol−1。Path 2中,生成乙氧基中间体的能垒为50.8 kcal·mol−1,生成乙醚的能垒为13.9 kcal·mol−1。计算结果表明,Path 2为分步机理的能量优势路径,其中乙醇脱水生成乙氧基(―OC2H5)中间体是总反应的速控步骤。
(3) 机理比较。
基于理论计算,阐明在固体酸H-ZSM-5分子筛催化剂的作用下乙醇分子间脱水生成乙醚的微观反应机制,发现分步机理中Path 2是生成乙醚的最优能量路径(速控步骤能垒50.8 kcal·mol−1),即一分子乙醇先发生脱水形成乙氧基中间体,再吸附另一分子乙醇发生亲核取代反应生成乙醚的反应能垒更低。
5.2.3 温度对反应活化能的影响
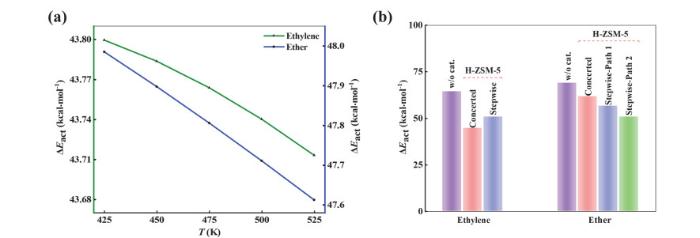
比较H-ZSM-5分子筛催化乙醇分子内脱水生成乙烯与分子间脱水生成乙醚的最优能量路径和速率控制步骤(图 3a和4b),表明乙烯的生成具有动力学优势。本文所研究的H-ZSM-5固体酸催化乙醇脱水属于气-固相催化反应,因此根据文献选取温度为425–525 K范围[8]计算不同温度下速控步骤的反应能垒,使用Shermo程序[9]计算吉布斯自由能(G)。结果如图 5a所示,发现升高温度能够提高乙烯的生成优势。此外,比较无催化剂与H-ZSM-5分子筛作为催化剂的两种情况,无论是分子内脱水还是分子间脱水,加催化剂反应活化能都得到了明显降低(图 5b);但无论哪种情况,都是分子内脱水生成乙烯更具动力学优势,尤其在H-ZSM-5作为催化剂的情况下。因此,通过反应条件调控(如升高温度)或选择合适的催化剂(如固体酸催化剂),可以显著提高产物乙烯的选择性。
图5
通过本计算化学实验学习,从分子水平认识醇分子内和分子间脱水的微观反应机理,二者反应速率差异的本质(活化能不同)以及温度对反应的影响(热力学性质)。理解H-ZSM-5分子筛作为固体酸催化剂在乙醇脱水中的微观作用机制,一方面,催化剂参与了化学反应过程,但是在反应过程中并没有被消耗;另一方面,催化剂的使用,显著降低了反应的活化能,加快反应的进行;而且,由于催化剂参与化学反应,因此改变了由反应物到产物的反应路径。
6 问题思考与讨论
(1) 催化剂通过改变化学反应的途径而改变化学反应的速率,催化剂都是加快反应的进行吗?
(2) 催化剂能不能决定化学反应能否发生?能不能改变产物的质量?
(3) 量子化学计算方法和基组有很多种类,在实际运用中该如何合理选择计算方法和基组?
(4) 采用Gaussian 16软件和B3LYP/6-31G+(d, p)方法计算H2C=O → H―C―O―H氢转移异构化反应的过渡态和正、逆反应活化焓及活化吉布斯自由能(500 K),并从动力学角度讨论该反应是否容易发生?
7 教学安排
该实验是面向大三下或大四上本科生开设的探索性计算化学实验。本实验需6学时完成,具体为:(1) 简要介绍量子化学基础(1课时);(2) 介绍Gaussian 16和GaussView 6.0软件的使用方法、计算的基本原理、如何编制输入文件以及如何查看计算结果(2课时);(3) 上机计算操作并完成数据的整理和图表绘制(3课时)。模型构建的具体操作教师在授课过程中会进行上机演示,学生跟着一起操作。数据处理及图表绘制也是通过课上教师操作演示,学生跟着一起完成。课上没有完成的同学可以课后观看课程教学录屏进行完成。课后学生独立完成实验报告并通过讨论完成思考题。在教学过程中,对于量子化学计算方法的细节和理论背景不作过多讲解,注重培养学生对计算化学实验的兴趣,了解并掌握如何应用成熟的计算化学软件去研究一个具体的化学反应。这种与大学基础化学教学密切结合的计算化学实验设计,不仅能够将先进、前沿的科学研究手段融入到本科教学过程中,加强教学内容的实用性和创新性,而且有助于引导和启发学生的探索研究意识,激发学生的创新思维,并能够在实际运用过程中巩固基础化学课程中学到的基本理论知识,提高学生的综合能力。
8 实践效果
笔者在计算化学课程教学中,一直坚持将理论教学与实践教学有效结合,增加具体案例实践训练在教学中的比例,解决计算化学课程内容陈旧、实际应用性不强、学生能力培养受限等问题。本实验设置了乙醇分子内及分子间脱水反应机理的计算化学研究,课上通过教师的讲解、示范和引导,大多数学生都能完成本实验,并且学生能够学会运用量子化学计算方法在一定程度上解决无机化学、有机化学、物理化学、化学工程等相关学科领域可能涉及的化学反应机理和性质性能等研究问题。学生通过积极思考、文献查阅、分组讨论以及上机操作,亲自参与并完成整个实验过程。一方面,极大提高了学生的主观能动性和课堂参与度,同时也能够增加学生在未来工作中学以致用的自信心。通过这类计算化学实验的设计,不但巩固了学生对大学化学基础课程知识的理解,还提高了他们对计算化学学习的兴趣和热情,开阔了学生的视野,并有机会让不同专业方向的学生也能具有计算化学的学习经历,将来能够有意识地将计算化学方法应用到自己的科研工作中。实践结果表明,所开设的计算化学实验具有很好的普适性和适用性,学生能够较为顺利地完成实验并且掌握一个用于科学研究的新技能,受到了学生的欢迎和好评。一些学生在大四下学期的本科毕业设计(论文)和攻读研究生阶段继续选择与计算化学相关的研究课题,为今后科研工作的开展鉴定重要基础。
参考文献
DOI:10.1016/j.cattod.2009.04.016 [本文引用: 1]
DOI:10.1021/jp513024z [本文引用: 1]
DOI:10.1016/j.jcat.2016.04.020 [本文引用: 2]


