


量子化学是理论化学的一个分支,是应用量子力学的基本原理和方法研究化学问题的一门基础学科。随着理论化学方法和计算机软硬件技术的快速发展以及计算软件的普及,越来越多的学生对计算化学产生了浓厚的兴趣。近年来,国内多所高校先后开设了计算化学[1]及计算化学实验课程[2],并已设计出多例计算化学实验,包括结构–性能关系、反应机理及选择性、反应的热力学和动力学、谱学性质等各方面的计算化学研究[3–7]。本文以B-V重排反应为研究对象,设计一个计算化学实验,为高年级本科生提供一个认识和学习计算化学的机会。通过本实验,不仅可以加深学生对相关基础知识和基本理论的理解,而且可以培养学生的批判性思维意识、提高其分析问题和解决问题的能力。
1 实验目的
(1) 复习B-V重排反应及其微观反应机制;
(2) 掌握运用计算化学方法研究化学反应的基本思路;
(3) 进一步了解Gaussian和GaussView等软件的功能和使用方法;
(4) 了解结构优化、频率分析、过渡态搜索、内禀反应坐标计算等基本原理以及相关的计算、分析方法;
(5) 培养学生的研究兴趣和批判性思维方式,提高其综合分析和解决问题的能力。
2 实验背景
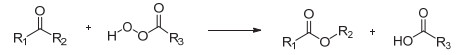
在过氧试剂存在下,醛和酮被氧化生成酸和酯的反应被称为Baeyer-Villiger氧化反应,如式(1)所示。由于产物的形成通过一个基团从碳原子向氧原子的迁移实现,所以又被称为Baeyer-Villiger氧化重排,简称B-V反应。B-V反应被广泛应用于酯的合成。
对于不对称酮,重排阶段两个基团均可迁移,但迁移活性不同,使得反应具有一定的区域选择性。一般认为取代基的迁移能力取决于其亲核能力,亲核性越强,其迁移能力越强。我们发现,B-V重排反应中,基团的迁移顺序存在很大争议,不同教材或资料给出了不同顺序:叔烷基 > 仲烷基≈环己基 > 苄基 > 苯基 > 伯烷基 > 甲基[10];氢 > 叔烷基 > 仲烷基 > 苯基 > 伯烷基 > 甲基[11],叔烷基 > 环己基 > 仲烷基 > 苄基 > 苯基 > 伯烷基 > 甲基 > > 氢[12],氢 > 苯基 > 叔烷基 > 仲烷基≥苄基 > 伯烷基 > 甲基[13],苯基 > 乙烯基 > 叔烷基 > 仲烷基 > 伯烷基 > 甲基[14]等。可以看出,B-V重排中基团迁移规律的争议主要集中于两点:一是氢的迁移活性,不同教材甚至给出完全相反的迁移顺序(最难与最易) [11–13];二是苯基迁移活性,有的教材认为其迁移能力弱于叔烷基的迁移能力[10–12],而另外的教材则认为苯基的迁移能力强于叔烷基[13, 14]。这些不一致的认识,使教学工作受到困扰。前期虽有相关的理论研究[15, 16],但对取代基能力的比较不够全面。因此,我们期望通过量子化学计算,解决困扰教学的问题。本实验研究一系列甲基酮及乙醛在CH2Cl2溶剂中的B-V反应,使用过氧甲酸作氧化剂、甲酸作催化剂,计算反应的分子机理,明确取代基的相对迁移能力,帮助学生加深对相关知识的理解。
图1
3 软件和计算方法
4 实验步骤
4.1 反应机理
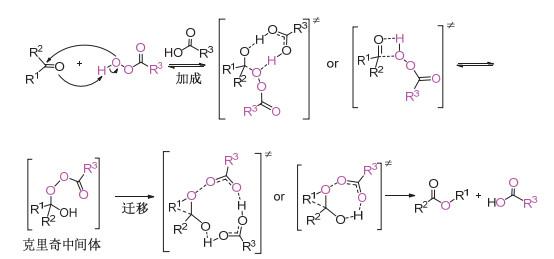
以苯乙酮为例,研究B-V重排的反应机理。首先建立并优化反应物及产物的结构,计算其相对能量,得到反应热。然后根据猜测的反应机制建立加成和迁移两个基元步骤的过渡态模型,两个过程均考虑有、无催化剂两种情况。提示学生思考催化剂对每一步反应的影响,注意各结构可能存在不同的构象。指导学生基于已有的基础化学知识,考虑空间效应、氢键等因素,构建结构模型,优化过渡态,并对过渡态结构进行IRC计算,识别过渡态连接的反应物和产物。
根据计算结果画出反应的势能剖面图,计算有无催化剂参与的两步反应的能垒,比较催化剂对加成和迁移步骤的影响,确定B-V重排的分子机制,并找出决速步骤。
4.2 基团迁移能力的比较和分析
以甲基、乙基、异丙基、环己基、叔丁基、苄基、氢分别取代苯乙酮的苯基,计算反应物、克里奇中间体及过渡态(TS1、TS2和TS2’)的相对自由能。根据能垒预测不同基团的迁移活性,明确B-V重排的基团迁移规律,并从基团的亲核能力、过渡态结构、成键和断键的键能等方面解释基团迁移规律。
5 结果与讨论
5.1 反应机理
苯乙酮发生B-V重排的计算结果示于图 2,其中孤立反应物的能量设为能量零点。结果表明,苯乙酮的B-V重排是一个强放热过程,总反应热为−305.5 kJ∙mol−1。有、无甲酸(FA)催化剂参与时,形成初始络合物2a和2a’分别吸热43.6和47.5 kJ∙mol−1。过氧甲酸(PFA)与羰基的亲核加成经过渡态TS1a和TS1a’,分别生成加成络合物3a和克里奇中间体3a’。显然,FA的参与使加成过程的能垒显著降低(111.5 vs. 174.3 kJ∙mol−1),使加成过程容易发生。对于迁移过程,由图 2可以看出,3a直接发生苯基迁移,经过渡态TS2a得到产物络合物4a,需要克服的能垒高达134.8 kJ∙mol−1。当3a解离出FA生成3a’,再由3a’发生苯基迁移,经过渡态TS2a’得到4a’,则能垒降为120.6 kJ∙mol−1。表明没有FA参与,苯基迁移更有利。最后4a和4a’解离得到重排产物Pa和FA。由图 2还可以看出,迁移过程的能垒高于加成过程(120.6 vs. 111.5 kJ∙mol−1),表明基团迁移过程是反应的决速步。因此,苯乙酮发生B-V重排反应的机理概括为:在甲酸催化下,过氧甲酸与苯乙酮1a发生亲核加成反应,得到加成络合物3a;甲酸从3a解离得到克里奇中间体3a’;3a’发生苯基迁移,形成络合物4a’;随后4a’解离出甲酸得到重排产物Pa。需要说明的是,加成过程需要甲酸参与,中间体才容易生成;而基团迁移过程,则不需要甲酸的催化,克里奇中间体直接发生基团迁移的能垒更低,反应更易发生。
图2

5.2 基团迁移规律
表 1列出了若干甲基酮和乙醛B-V重排反应的计算结果。与上述苯乙酮的重排机理类似,反应涉及甲酸催化的加成过程和无甲酸催化的基团迁移过程,其中迁移过程为反应的决速步。决速步能垒的高低表示基团的迁移能力,能垒越高,基团迁移越困难。计算结果表明,氢迁移的能垒最低,最易迁移;苯基的迁移能力介于异丙基(仲烷基)和乙基(伯烷基)之间;叔丁基、异丙基和环己基迁移能力相近;苄基和乙基迁移能力接近;甲基的迁移活性最差。概括起来,可得到不同基团迁移能力的顺序为:氢 > 叔丁基≈异丙基≈环己基 > 苯基 > 苄基≈乙基 > 甲基,也可简单表达为:氢 > 叔烷基≥仲烷基 > 苯基 > 伯烷基 > 甲基。
表1 各种甲基酮(乙醛)B-V重排反应势能面上关键点的相对自由能(kJ∙mol−1)
| Systems | 甲基 | 伯烷基 | 苯基 | 仲烷基 | 叔烷基 | 氢 | ||
| 乙基 | 苄基 | 环己基 | 异丙基 | 叔丁基 | ||||
| reactants | 0.0 | 0.0 | 0.0 | 0.0 | 0.0 | 0.0 | 0.0 | 0.0 |
| TS1 | 100.2 | 106.8 | 108.6 | 111.5 | 107.9 | 103.9 | 111.9 | 95.1 |
| Criegee + FA | 15.1 | 26.8 | 18.1 | 25.0 | 30.1 | 28.3 | 30.4 | -2.2 |
| TS2 | 145.0 | 143.6 | 136.3 | 134.8 | 132.3 | 132.2 | 129.7 | 118.7 |
| TS2’ + FA | 135.7 | 125.5 | 124.2 | 120.6 | 116.0 | 114.5 | 113.9 | 108.4 |
5.3 迁移规律的分析
1) 电荷分析。
表 2列出了各迁移基团在迁移过程中从克里奇中间体到迁移过渡态电荷分布的变化,其中的电荷通过自然布局分析(natural population analysis,NPA)获得。为了方便讨论,中间体和过渡态沿过氧链分成两个片段,即酸片段和酯片段。从表中数据可以看出,酸片段带部分负电荷,酯片段带部分正电荷,在过渡态结构中电荷更加分离,表明O―O键发生异裂,基团发生亲核迁移到缺电子的氧原子上,即B-V重排为缺电子重排。
表2 克里奇中间体和迁移过渡态中电荷分布的变化
| 驻点 | R | 片段 | 苯基 | 甲基 | 乙基 | 苄基 | 异丙基 | 环己基 | 叔丁基 | 氢 | |
| 中间体 |  | 酸片段 | −0.050 | −0.061 | −0.060 | −0.058 | −0.057 | −0.057 | −0.060 | −0.057 | |
| 酯片段 | 0.050 | 0.061 | 0.060 | 0.058 | 0.057 | 0.057 | 0.060 | 0.057 | |||
| 过渡态 |  | 酸片段 | −0.475 | −0.504 | −0.472 | −0.459 | −0.461 | −0.447 | −0.428 | −0.455 | |
| 酯片段 | 0.475 | 0.504 | 0.472 | 0.459 | 0.461 | 0.447 | 0.428 | 0.455 | |||
2) 基团迁移能力分析。
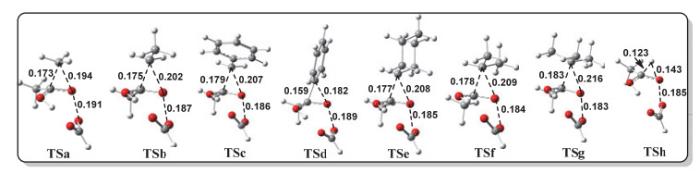
表 1中的能垒表明,烷基迁移活性为:叔烷基 > 仲烷基 > 伯烷基 > 甲基,这可以从基团迁移过程的本质予以理解。B-V重排反应为缺电子重排,迁移基团上的供电子基越多,迁移基团的亲核能力越强,越有利于基团迁移。叔烷基―C(CH3)3上的供电子基最多,迁移能力最强;―CH3上没有供电子基,迁移能力最小。值得注意的是,叔丁基迁移的能垒几乎和异丙基迁移能垒相同(仅差0.5 kJ∙mol−1),这是由于叔丁基的空间位阻较大,降低了过渡态的稳定性。为了验证空间效应的影响,我们也计算了叔戊基迁移的能垒,结果为122.3 kJ∙mol−1,明显高于叔丁基和异丙基迁移的能垒。所以,空间效应不利于基团迁移,教材中给出的烷基基团的迁移次序(叔烷基 > 仲烷基 > 伯烷基 > 甲基)仅是一般规律,不能将其教条化,必须结合具体情况,综合分析空间效应和电子效应对烷基迁移能力的影响。
图3
氢具有最强的迁移活性,可以通过比较键能的变化予以理解。对于烷基迁移,断裂的C―C键键能为332 kJ∙mol−1,形成的C―O键键能为326 kJ∙mol−1,即烷基迁移过程是吸热的;而氢迁移断裂的C―H键键能约为414 kJ∙mol−1,形成H―O键键能约为464 kJ∙mol−1,表明氢迁移是放热过程。因此,氢迁移过程容易发生,比烷基、苯基等基团的迁移活性高。
图4
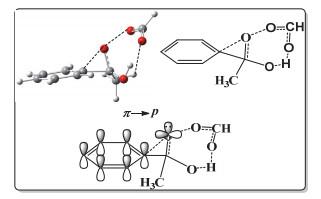
5.4 研究结果的进一步验证
为进一步验证上述结果,选用另外两种理论方法计算了决速步的能垒,结果列于表 3。表中所列的三种理论水平分别是MPWB1K/6-311++G(d, p)-SMD//MPWB1K/6-311G(d, p)-SMD (Level 1),M06-2X/aug-cc-pVTZ-SMD//M06-2X/6-311g(d, p)-SMD (Level 2)和B3LYP+GD3BJ/def2TZVP-SMD// B3LYP+GD3BJ/6-311g(d, p)-SMD (Level 3),均为研究有机反应机理常用的计算方法。可以看出,三种计算水平给出一致的能垒顺序,证明上述基团迁移顺序是可靠的。通过结果的验证,一方面培养学生的批判性思维意识,另一方面教育学生养成科学、严谨的治学精神。
表3 使用不同理论方法计算的各基团迁移能垒
| 计算水平 | ―CH3 | ―C2H5 | ―CH2C6H5 | ―C6H5 | ―C6H11 | ―CH(CH3)2 | ―C(CH3)3 | ―H |
| Level 1 | 135.7 | 125.5 | 124.2 | 120.6 | 116.0 | 114.4 | 113.9 | 106.2 |
| Level 2 | 135.1 | 124.5 | 124.0 | 122.0 | 120.0 | 116.7 | 115.1 | 111.1 |
| Level 3 | 106.5 | 95.0 | 94.1 | 87.4 | 86.1 | 85.0 | 84.6 | 83.0 |
6 实验组织和建议
(1) 该研究型计算化学实验是用量子化学方法解决有机化学中的问题,可面向高年级本科生开设。学生前期已选修“分子模拟”课程,熟悉Gaussian和GaussView软件,具备建模、结构优化、过渡态计算等基本技能。实验开始前,要求学生复习B-V重排的相关知识;调研不同教材中给出的迁移规律;查阅文献了解B-V反应的最新研究进展、可能的反应机制、研究B-V反应常用的理论计算方法。
(2) 我们用24核64G小型服务器单机进行测试计算,多数计算任务均能在30分钟内完成。考虑到初始猜测对机时影响很大,我们预先提供了初步优化的结构,在补充材料里给出。
对构象复杂的结构,引导学生考虑空间位阻、氢键等因素,构建合理的结构模型。以图 3中的TSf (异丙基迁移过渡态)为例,指导学生通过旋转正在断裂的C―C键得到三个相对稳定的构象,分别是异丙基氢指向羰基氧原子对位、羟基氧原子对位以及甲基的对位。计算发现,三个构象的相对自由能分别为0.0、5.6、6.4 kJ∙mol−1,表明异丙基氢指向羰基氧原子对位的构象最稳定。
(3) 一个实验班分配12人,分3组。每组首先计算苯乙酮B-V重排的详细机理,然后分别计算二至三个底物重排的活化能,将三组计算结果综合后找出所给基团迁移活性的顺序;并进行后续结果的分析。具体实验方案和学时分配如表 4所示。
表4 实验内容与学时分配
| 时间 | 实验内容 | 学时/h |
| 第一天 | 构建苯乙酮B-V重排的势能面上各驻点的初始结构。提交作业,进行结构优化 | 2 |
| 第二天 | 检查计算结果。优化完成后,求频率,单点算,进行NPA电荷分析 | 2 |
| 第三天 | 数据处理,画势能剖面图,计算反应热,反应势垒,确定反应的决速步。分组计算其他底物及其反应的关键过渡态的结构 | 4 |
| 第四天 | 对底物和过渡态求频率,算单点能,对计算结果进行分析。感兴趣的同学可以进行验证实验,以证明结果的可靠性 | 4 |
| 第五天 | 整理实验数据,完成实验报告 | 4 |
(4) 实验报告的内容。
Ⅰ. 用Chemdraw画出苯乙酮发生B-V重排的所有可能机理。
Ⅱ. 根据计算结果,画出苯乙酮B-V反应的势能剖面图,并给出关键点的3D结构。
Ⅲ. 根据计算结果能否排除其他反应路径?不同路径能否同时存在?判断的依据是什么?
Ⅳ. 算出各底物发生重排的反应物、TS1、中间体、TS2和TS2’的相对能量,得出基团迁移规律。
Ⅴ. 算出各迁移基团在克里奇中间体或过渡态中所带的电荷。你能发现什么规律?这一规律能否解释基团的迁移规律?
Ⅵ. 画出各迁移基团过渡态的3D结构,标出正在断裂的C―C(H)键和正在生成的C―O键的键长。比较不同基团相应键长的变化,据此能否解释基团迁移规律?
Ⅶ. 解释关于H―的迁移活性最强这一计算结果。如何理解苯的迁移活性比叔丁基弱?
Ⅷ. 通过这次实验你对计算化学的了解和看法有什么变化?
7 结语
为了解学生对该实验的反响我们进行了问卷调研。调查结果表明,多数学生对该实验有浓厚的兴趣,认为研究型计算化学实验有利于激发研究兴趣、培养创新能力。通过本实验的开设,使学生充分认识到量子化学计算也是研究化学反应的重要手段。该计算化学实验不仅使学生掌握了用现代计算方法研究一般反应机理的思路和方法,也学会了分析计算数据并用已学过的理论知识进行解释,从而提高了学生综合分析和解决问题的能力和批判性思维意识。为期16学时的理论计算训练加强了学生对基础化学知识和理论的理解,让学生体验到科学研究的魅力,将对有志于科学研究的同学有很大的帮助。
补充材料:可通过链接
参考文献
DOI:10.1021/jp303971u [本文引用: 1]


