
大学化学, 2023, 38(10): 313-323 doi: 10.3866/PKU.DXHX202301033

未来化学家

分子骨架编辑在药物合成中的应用与展望

贺静远1, 王泽铠1, 戚显玮1, 陈开元2, 卞江,1

1 北京大学化学与分子工程学院, 北京 100871

2 北京大学物理学院, 北京 100871

Application and Prospect of Molecular Skeletal Editing in Drug Synthesis

He Jingyuan1, Wang Zekai1, Qi Xianwei1, Chen Kaiyuan2, Bian Jiang,1

1 College of Chemistry and Molecular Engineering, Peking University, Beijing 100871, China

2 School of Physics, Peking University, Beijing 100871, China

通讯作者: 卞江, Email: bj@pku.edu.cn

收稿日期: 2023-01-26   接受日期: 2023-05-8  

Received: 2023-01-26   Accepted: 2023-05-8  

Abstract

Molecular editing, including peripheral and skeletal editing, is an area of interest in the field of organic synthesis. Typically, the peripheral editing of C―H bonds is conventionally used for molecular editing. By contrast, skeletal editing is a novel method, which has broader applications in total synthesis and drug development, with advantages of easy operation, high specificity, and simple synthetical routes. This review introduces two skeletal editing examples using common reactions. By comparisons with conventional methods, the applications of molecular editing in drug synthesis are revealed. Moreover, this review predicts the future applications of molecular editing by presenting some state-of-the-art developments in this field.

Keywords: Molecular editing ; Skeletal editing ; Drug synthesis ; Drug development

PDF (2136KB) 元数据 多维度评价 相关文章 导出 EndNote| Ris| Bibtex  收藏本文

本文引用格式

贺静远, 王泽铠, 戚显玮, 陈开元, 卞江. 分子骨架编辑在药物合成中的应用与展望. 大学化学[J], 2023, 38(10): 313-323 doi:10.3866/PKU.DXHX202301033

He Jingyuan. Application and Prospect of Molecular Skeletal Editing in Drug Synthesis. University Chemistry[J], 2023, 38(10): 313-323 doi:10.3866/PKU.DXHX202301033

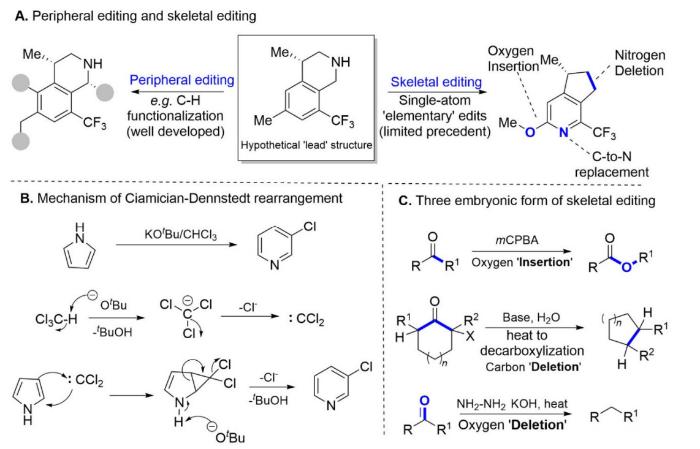
在有机合成领域,分子编辑的历史贯穿始终。各种分子的后期修饰都属于广义的分子编辑,但经典的分子编辑往往是“外围编辑”(Peripheral Editing),如过渡金属催化的C―H键活化等。“骨架编辑”(Skeletal Editing)是近几年[1]兴起的全新领域,包括原子的插入、删除与替换(图 1A)。

图1

图1   分子编辑的分类与早期发展[2, 3]

(A) 外围编辑与骨架编辑的比较;(B) Ciamician-Dennstedt重排反应的反应机理[2];(C) 三个骨架编辑的雏形反应,自上而下分别为Baeyer-Villiger氧化反应,Favorskii重排反应,Wolff-Kishner-Huangminlon还原反应[3]


研究人员在1881年发现了碳原子插入的反应Ciamician-Dennstedt重排,这是一个吡咯和卤仿在强碱的作用下发生扩环、生成3-卤代吡啶的反应[2],反应机理如图 1B所示。该反应也可用来由吲哚合成3-卤代喹啉。

后期,陆续出现了一些经典的基础有机反应如Baeyer-Villiger反应(插入氧原子),Favorskii重排(删除碳原子缩环),Wolff-Kishner-Huangminlon还原(删除羰基氧原子),构成了分子编辑的雏形(图 1C),这些反应可便捷地实现一个原子的插入删除,但大多条件剧烈,官能团兼容性差[3]。

近年来,该领域又有了新进展,诞生了一批分子骨架编辑反应,成功突破了反应条件剧烈、选择性差等问题[4–9]。在众多骨架编辑反应中,发展较成熟的有四类反应:碳原子的插入与删除、氮原子的插入与删除(图 2A–D)[2, 4–7]。其中,碳原子的插入反应与氮原子的删除反应条件温和、官能团兼容性好、副产物少,在天然产物与药物的合成中有着广泛的应用[10–13]。下面两例分别讲述这两类反应在上述领域中的应用。

图2

图2   常见的分子编辑反应[2, 4–7]

(A) 碳原子插入[2];(B) 碳原子删除[4];(C) 氮原子插入[5];(D) 氮原子删除[6, 7]


1 分子骨架编辑在天然产物与药物全合成中的应用举例

1.1 碳原子插入反应在Complanadine A全合成中的应用

Complanadine A是石松类生物碱Lycodine的不对称二聚体,其四环骨架与吡啶环的引入一直是有机合成工作者们的工作热点[14]。

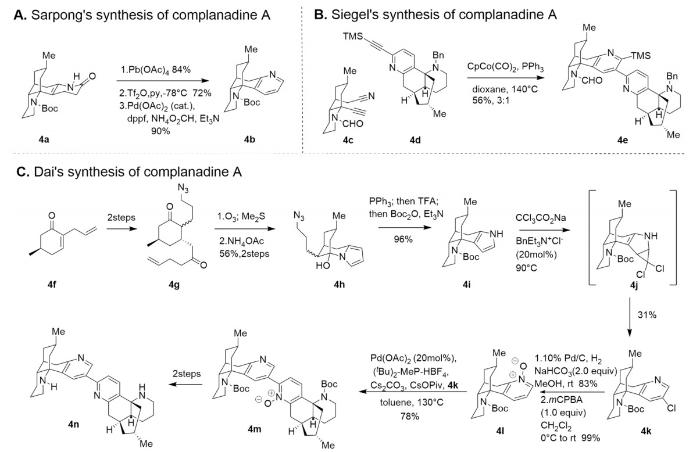
关于吡啶环的合成思路有很多,比较著名的有以羰基化合物为原料、运用缩合反应进行合成的Hantzsch合成法、Kröhnke合成法,此外还有环加成法(分别对应图 3A–C)[15–17]。Sarpong课题组设计的Complanadine A的合成路线比较传统,采用连续的氧化、三氟甲磺酰化、钯催化还原偶联进行吡啶环的合成[15] (图 4A)。该方法从羰基化合物出发,原料易得、操作方便,且可以以较高的产率得到吡啶衍生物,但是由于Complanadine A中存在3-取代基(图 4C中4n结构中左侧吡啶环以氮原子为1号,顺时针编号,下同),吡啶的2位与4位较为活泼,而对吡啶环进行3位活化非常困难[18]。该策略后续对吡啶环3位的活化使用了大量的步骤,使合成路线变得繁琐。

图3
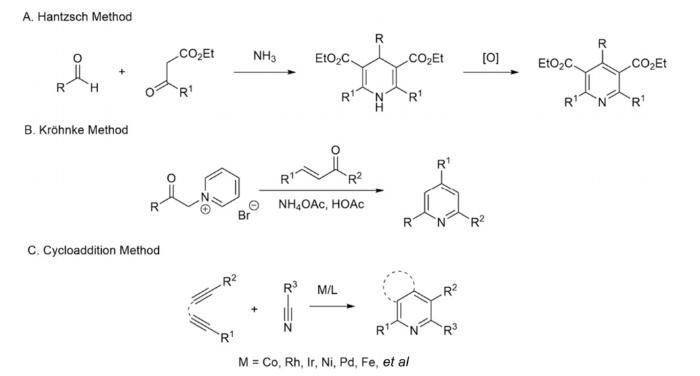
图3   吡啶的传统合成方法[15–17]

(A) Hantzsch吡啶合成法[15];(B) Kröhnke吡啶合成法[16];(C) 环加成法[17]


图4

图4   Complanadine A中关键吡啶环的三种合成思路[11, 14, 18]

(A) Sarpong课题组利用连续氧化/三氟甲磺酰化/钯催化还原偶联进行合成[14];(B) Siegel课题组利用[2+2+2]环加成反应进行吡啶合成[18];(C) Dai课题组利用分子编辑策略进行吡啶合成[11]


Seigel课题组巧妙设计底物,通过连续的[2+2+2]环加成反应巧妙而高效地构建了Complanadine A的二聚体骨架,有效避免了吡啶3位活化困难的问题[18],但是前期改造设计底物也使得合成路线步骤繁琐。同时底物之一腈的活性太弱,反应需要较为剧烈的条件,并且该合成思路过于巧妙,并不普遍,无法形成易于迁移运用的合成范式(图 4B)。

而Dai课题组采用分子编辑的方法,先在环中引入富电子的吡咯环,利用其亲核性进行缩合构建四环骨架,而后利用基于Ciamician-Dennstedt重排的碳原子插入反应插入一个氯代卡宾,不仅插入了一个碳原子扩环为吡啶,也同时实现了吡啶3位的活化[11] (图 4C)。该方法有效解决了吡啶类化合物合成中的两个大问题,其一是构筑吡啶环的同时构建复杂的分子骨架,其二是吡啶3号碳原子的活化,由此可见分子编辑中的碳原子插入法为吡啶类分子的合成提供了全新的、可以形成一种固定模式的思路,在3号碳修饰的瓶颈问题上也做出了突破。

1.2 氮原子删除在Piperarborenine B全合成中的应用

含有环丁烷结构的生物碱往往具有显著的抗癌、抗菌等生物活性,Piperarborenine家族的化合物便是其中之一[19]。Piperarborenine是从胡椒中提取出的一系列生物碱,包括Piperarborenine A–D,它们都是多取代的环丁烷衍生物。

多取代环丁烷在合成上的难度主要在于环丁烷四元环自身的不稳定性导致在修饰的同时很难保证环丁烷骨架完好,同时在环丁烷骨架上进行取代的方法也非常有限,目前主要局限于过渡金属催化的偶联[20],这类反应的产率在40%–80%之间,尽管产率不算低,但像这样依次添加取代基,会导致合成路线较长且产率会大打折扣,这为合成造成了很多困难。

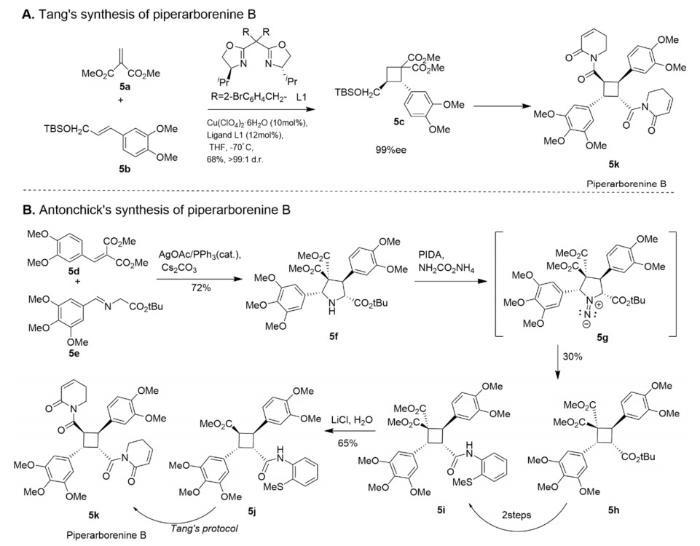
传统的环丁烷骨架合成方式是[2+2]环加成反应,图 5A中Tang课题组的合成路线就是一个代表[21]。这种方法的主要问题在于产物的立体选择性与区域选择性难以控制,会得到各种[2+2]环加成反应的产物。尽管近年来发展出了高立体选择性的[2+2]环加成反应,如Tang课题组的方式,但后续在环丁烷骨架上插入取代基的步骤不仅繁琐,而且产率低。并且[2+2]反应若要实现尽可能高的选择性,其对底物烯烃取代基的电子效应有着严格的要求,使得底物的选择大大受限。

图5

图5   Piperarborenine B的两种合成思路[10, 21]

(A) Tang课题组利用分子编辑进行合成[21];(B) Antonchick课题组利用[2+2]反应进行合成[10]


而Antonchick课题组利用分子编辑方法,利用Schiff碱衍生物与烯烃发生[3+2]环加成反应得到四氢吡咯骨架,而后利用PIDA (碘苯二乙酯,一种高价碘试剂)与氨基甲酸铵氮源原位生成氮宾,实现氮原子删除,得到环丁烷骨架[10] (图 5B)。这种四氢吡咯策略的优点主要在于:第一,[3+2]反应的选择性较高,远好于[2+2]反应;第二,底物之一Schiff碱的合成方法成熟多样,相比于取代烯烃而言更容易获得;第三,逆合成分析中,氮原子有四个位点可以插入,这意味着理论上至少有4组不同的底物组合可供选择,这拓展了底物的选择范围;第四,四氢吡咯骨架稳定,且在该骨架上进行取代基修饰的方法多样,可以便捷高效地得到目标产物。

运用分子编辑法可以转换目标骨架,使用更加合适的起始原料进行更简洁明快的合成。

2 前沿进展——原子替换反应及其应用

骨架编辑在全合成中初露头角,但前面提到由于替换反应发展不成熟,这大大限制了它的广泛应用。近两年在骨架编辑领域的新进展则开发了两例原子替换反应,弥补了这一领域的空白。

2.1 硼原子插入介导的氧到氮原子替换

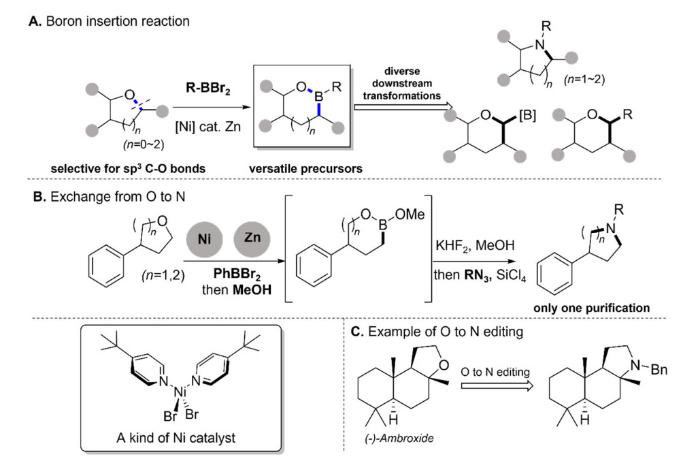
1984年,Pachaly和West报道了一类硼烯对四氢呋喃C―O键的插入反应,实现了金属对饱和醚键的选择性插入[22]。2021年,Lyu课题组发展了这一反应,形成了丰富的硼原子分子编辑方法学,不仅可以实现硼原子的插入,还可以以此为基础,实现其他原子的插入与替换,是一类有效的醚类分子编辑方法[8] (图 6A)。

图6

图6   硼原子插入介导的氧到氮原子替换[8]

(A) 硼原子插入反应及反应条件;(B) 使用合适的条件实现氧原子到氮原子的替换;(C) 氧到氮替换反应应用举例


采用图 6B的条件可以实现环醚中氧原子到氮原子的替换[8],该反应选择性高,主要受空间位阻的控制,并且底物兼容性好,适用于含有各种复杂或不稳定取代基的醚,且对于四氢呋喃衍生物的反应性尤其好。

同时该课题组将此反应应用到天然产物降龙涎香,通过三个步骤完成了骨架上氧到氮原子替换(图 6C),这为该反应在药物合成中的应用提供了参考[8]。

2.2 碳氮原子替换

天然产物中有大量含有芳环结构的分子,如果能实现芳环骨架上原子的替换,这将为天然产物的合成、性质研究带来极大的方便。2017年Pennington课题组就曾考虑过完成芳环中碳原子到氮原子的转化[23],并将其应用到药物设计与合成领域(图 7A(a)),因为这可以大大改善药物性能。有趣的是,由N原子到C原子的替换也曾被提出应用[24] (图 7A(b))。图 7A(b)中化合物7c是一种药物合成前体,对PARP酶有一定的抑制作用(Ki = 5.8 nmol∙L−1),运用分子骨架编辑的思路将一个氮原子替换为碳原子,便得到了抗癌药物鲁卡帕尼7d,其对PARP酶的抑制作用大大增强(Ki = 1.4 nmol∙L−1)。

图7
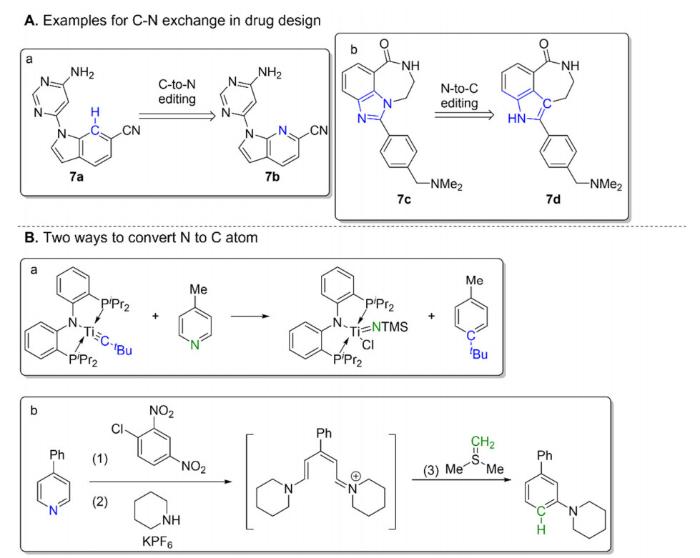
图7   碳氮原子的替换反应及其在药物设计中的应用[23–26]

(A) 碳氮原子替换反应在药物设计中的应用:(a) 将碳原子替换为氮原子[23],(b) 将氮原子替换为碳原子[24],药物骨架上原子的微小替换可以显著增强药效;(B) 将氮原子替换为碳原子的两类方法[25, 26]


由于氮原子作为杂原子在芳环中的活泼性,由氮原子向碳原子的转化相对简单,例如2007年Fout课题组报道的钛试剂对杂环的脱氮研究,完成了该转化[25] (图 7B(a));以及2021年Morofuji课题组报道的将对取代吡啶转化为偏取代苯胺的反应等[26] (图 7B(b))。

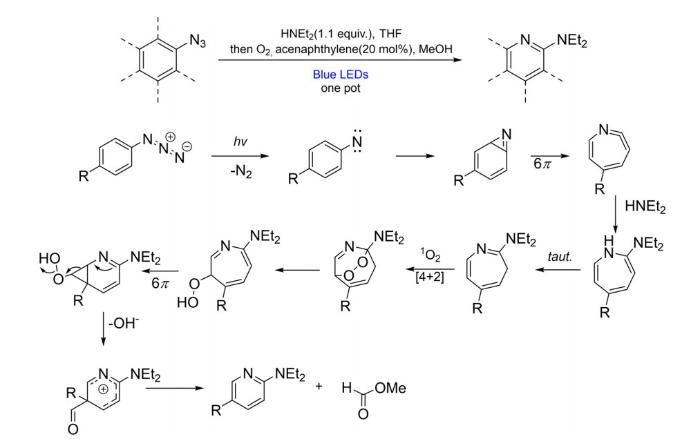
芳环中由碳原子到氮原子的替换则要晚一些。2022年10月Patel课题组开发了由苯环到吡啶的碳原子替换反应[9],该反应由氮原子插入、碳原子删除两步组成,以芳基叠氮为底物,光氧化破坏芳香性插入氮原子,后通过6π电环化删除碳原子得到2-氨基吡啶,作者提出的可能反应机理如图 8所示。这一反应可以实现一锅煮且兼容多种复杂官能团。

图8

图8   将碳原子替换为氮原子,实现苯环到吡啶的转化,反应式以及作者提出的可能的反应机理[9]


3 讨论与展望

结合上述案例,相较传统的有机分子合成,我们可以总结分子骨架编辑的几大优点。首先,其立体选择性与区域选择性好,可以用来合成一些手性分子,且方法简单条件温和。其次,它们可以简化逆合成分析,为复杂分子提供了更加便捷的合成路线。再者,其官能团的兼容性好,当骨架上有很多复杂且敏感的取代基时,可以做到只改变骨架而不影响官能团。因此,分子骨架编辑的手段在多个领域具有独特的优势。

3.1 分子编辑与药物化学

分子编辑在药物化学领域有着极为广阔的应用前景,这主要表现在药物的合成与优化。

药物分子结构复杂,每合成一种新药,几乎就意味着要从头设计合成路线。但事实上很多药物分子都是从同一种结构衍生出来的,因此在药物合成中,人们将药物分子拆成一个个合成砌块(Building Blocks),通过构建各样的合成砌块进行分子库合成[27],以减少对每一种分子从头设计合成路线的麻烦,较为方便地合成出大量不同的药物分子。2022年诺贝尔化学奖的成果点击化学便是分子库合成的重要手段——如构建含有炔基和叠氮的合成砌块[28],通过高效的环加成反应进行高通量的分子库合成。但点击化学中大部分底物与产物结构较为特殊,所以能通过它实现的分子库合成较为有限,而分子编辑则拓宽了分子库合成的边界,减少了新药合成的工作量。

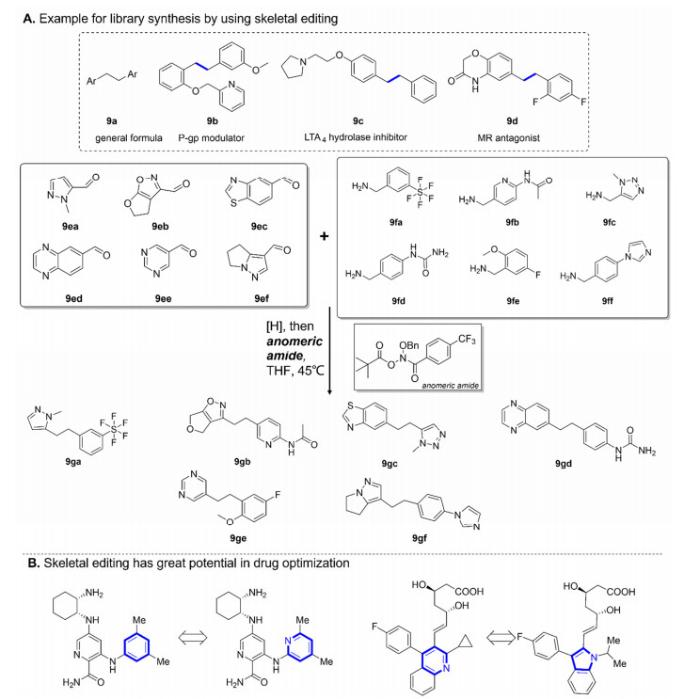
比如,图 9A中结构9a是一些商业药物如9b–9d结构里的通式,为了合成一系列含有结构9a的分子,研究人员采用氮原子删除反应作为分子库合成的手段。以含有氨基和羰基的小分子(合成砌块多来自于药物设计常用的结构) 9ea–9ef、9fa–9ff作为合成砌块,通过缩合反应得到二级胺,最后通过氮原子删除反应构建碳碳键,得到候选分子9ga–9gf[27]。这样,只需要沿着一个思路,分子骨架编辑就可以帮助人们合成各种各样的药物分子(图 9A)。

图9

图9   分子编辑在药物开发中的应用[4, 27]

(A) 通过分子编辑进行分子库合成的实例[27];(B) 许多药物优化前后只有一两个原子的差异,这是分子编辑擅长的转化[4]


以分子骨架编辑为主要技术的分子库合成不仅在药物合成中崭露头角,在药物优化上也有较高的应用价值。在药物设计领域,一种新药的发明意味着此后需要进行大量的尝试以改变药物分子的结构,进行药理学实验,寻找药效更优的分子结构。在过去若想实现这一工作,几乎都要从头设计新的合成路线,这样的工作量无疑是惊人的,也限制了药物优化的进展。而分子库合成可以只改变合成砌块,通过排列组合合成出大量不同结构的药物候选分子,从而便捷实现了药物的高通量筛选。

在药物优化工作中,除了构建合成砌块进行分子库合成,直接对分子骨架进行后期编辑也是一种可行的策略。因为候选分子与原始药物的差别往往仅是一个骨架原子,这正是分子骨架编辑擅长实现的转化[4] (图 9B)。例如,由于氮原子的数目对药物分子的极性、pKa、稳定性等性质影响很大,因此在药物分子的骨架中增删氮原子是药物设计优化的主要方向之一。采用分子编辑,理论上可以通过一步反应便捷地增删氮原子,很大程度上简化了药物的优化工作。吡啶具有“必需氮原子效应”(Necessary Nitrogen Atom Effect)[9],其对药物性质有很大影响,因此将苯环替换为吡啶是药物优化工作的重要方向之一。例如2.2节提到的一种Cdc7激酶抑制剂的优化便采用了这一思路,将苯环替换为吡啶,使得IC50值显著下降,显著增强了药效[23] (图 7A(a))。但目前该领域发展尚不成熟,以猜想与理论预测居多,实验成果较少,从理论到真正的药物优化仍有较长的路要走。

除了对药物中氮原子进行编辑,对碳原子、氧原子的编辑在药物优化中也有应用。碳原子数目影响着碳环的大小,进而影响药物的稳定性、药效持续时长、降解速度;氧原子影响着分子的极性,同时能参与氢键的形成,改变分子的水溶性等性质。

3.2 分子编辑在其他领域的应用与展望

除了药物领域,分子编辑在天然产物全合成、AI辅助研究中亦前景广阔。正如第1节提到的,分子编辑可以构建新型的有机合成模式,在复杂骨架、不稳定骨架的合成中展现出极大的优势,可以实现无保护基合成以及复杂骨架的高效合成。

我们认为,分子编辑在未来最引人注目的应用应当是AI辅助进行有机合成。传统的合成路线是前人智慧的结晶,这一类合成路线大多巧妙,只适用于某一特定分子的合成,难以形成模式化的合成思路,不容易被机器学习。而分子编辑由于其直接、简洁的特点,易于被机器学习并形成范式,这将促进AI在有机合成领域的广泛应用。

3.3 分子编辑的局限性

当然,分子骨架编辑也有一定的局限性。这类反应的底物很局限,仅适用于某一类底物,比如C、N原子的插入只适用于像吲哚一类的富电子芳环[2, 5],C原子的删除只适用于喹啉,N原子的删除只有二级胺发展较为成熟,而原子的替换在目前对于芳环几乎难以实现[8] (图 10)。

图10

图10   目前分子骨架编辑常用的底物,依然较为局限[2, 5, 8]


不过,这种局限性仅能说明目前分子骨架编辑方法不够成熟完善,有待完整体系的构建。我们相信,随着分子编辑体系日益完备,其定能引发有机合成领域的一场革新。总而言之,分子骨架编辑的方法是充满未知的,拥有广阔前景的,值得被新一代化学研究者学习和探索。

参考文献

Kennedy S. H. ; Dherange B. D. ; Berger K. J. ; Levin M. D. Nature 2021, 593, 223.

DOI:10.1038/s41586-021-03448-9      [本文引用: 1]

Dherange B. D. ; Kelly P. Q. ; Liles J. P. ; Sigman M. S. ; Levin M. D. J. Am. Chem. Soc. 2021, 143, 11337.

DOI:10.1021/jacs.1c06287      [本文引用: 8]

邢其毅; 裴伟伟; 徐瑞秋; 裴坚. 基础有机化学(上册), 第4版 北京: 北京大学出版社, 2016,492, 493–494, 498–499.

[本文引用: 3]

Woo J. ; Christian A. H. ; Burgess S. A. ; Yuan J. ; Mansoor U. F. ; Levin M. D. Science 2022, 376, 527.

DOI:10.1126/science.abo4282      [本文引用: 7]

Reisenbauer J. C. ; Green O. ; Franchino A. ; Finkelstein P. ; Morandi B. Science 2022, 377, 1104.

DOI:10.1126/science.add1383      [本文引用: 3]

Qin H. ; Cai W. ; Wang S. ; Guo T. ; Li G. ; Lu H. Angew. Chem. Int. Ed. 2021, 60, 20678.

DOI:10.1002/anie.202107356      [本文引用: 1]

Zippel C. ; Seibert J. ; Bräse S. Angew. Chem. Int. Ed. 2021, 60, 19522.

DOI:10.1002/anie.202107490      [本文引用: 3]

Lyu H. ; Kevlishvili I. ; Yu X. ; Liu P. ; Dong G. Science 2021, 372, 175.

DOI:10.1126/science.abg5526      [本文引用: 6]

Patel S. C. ; Burns N. Z. J. Am. Chem. Soc. 2022, 144, 17797.

DOI:10.1021/jacs.2c08464      [本文引用: 4]

Hui C. ; Antonchick A. P. Bioorg. Med. Chem. 2022, 67, 116817.

DOI:10.1016/j.bmc.2022.116817      [本文引用: 4]

Ma D. ; Martin B. S. ; Gallagher K. S. ; Saito T. ; Dai M. J. Am. Chem. Soc. 2021, 143, 16383.

DOI:10.1021/jacs.1c08626      [本文引用: 3]

Yuan P. ; Gerlinger C. K. G. ; Herberger J. ; Gaich T. J. Am. Chem. Soc. 2021, 143, 11934.

DOI:10.1021/jacs.1c05257     

Fu C. ; Zhang Y. ; Xuan J. ; Zhu C. ; Wang B. ; Ding H. Org. Lett. 2014, 16, 3376.

DOI:10.1021/ol501423t      [本文引用: 1]

Fischer D. F. ; Sarpong R. J. Am. Chem. Soc. 2010, 132, 5926.

DOI:10.1021/ja101893b      [本文引用: 3]

邢其毅; 裴伟伟; 徐瑞秋; 裴坚. 基础有机化学(下册), 第4版 北京: 北京大学出版社, 2016, 924- 925.

[本文引用: 4]

Kröhnk F. Angew. Chem. Int. Ed. 1963, 2, 225.

DOI:10.1002/anie.196302251      [本文引用: 1]

Yuan C. ; Chang C. ; Siegel D. J. Org. Chem. 2013, 78, 5647.

DOI:10.1021/jo400695c      [本文引用: 3]

Yuan C. ; Chang C.-T. ; Axelrod A. ; Siegel D. J. Am. Chem. Soc. 2010, 132, 5924.

DOI:10.1021/ja101956x      [本文引用: 4]

Nakamura M. ; Chi Y. ; Yan W. ; Yonezawa A. ; Nakasugi Y. ; Yoshizawa T. ; Hashimoto F. ; Kinjo J. ; Nohara T. ; Sakurada S. Planta Med. 2001, 67, 114.

DOI:10.1055/s-2001-11512      [本文引用: 1]

Gutekunst W. R. ; Baran P. S. J. Am. Chem. Soc. 2011, 133, 19076.

DOI:10.1021/ja209205x      [本文引用: 1]

Hu J. ; Feng L. ; Wang L. ; Xie Z. ; Tang Y. ; Li X. J. Am. Chem. Soc. 2016, 138, 13151.

DOI:10.1021/jacs.6b08279      [本文引用: 3]

Pachaly B. ; West R. Angew. Chem. Int. Ed. 1984, 23, 454.

DOI:10.1002/anie.198404541      [本文引用: 1]

Jurczyk J. ; Woo J. ; Kim S. F. ; Dherange B. D. ; Sarpong R. ; Levin M. D. Nat. Synth. 2022, 1, 352.

[本文引用: 4]

Golding, B. T. The Story of Rucaparib (Rubraca). In Successful Drug Discovery; Fischer, J., Klein, C., Childers, W. E., Eds.; Wiley-VCH: Weinheim, Germany, 2019; pp. 201–223.

[本文引用: 2]

Fout A. R. ; Bailey B. C. ; Tomaszewski J. ; Mindiola D. J. J. Am. Chem. Soc. 2007, 129, 12640.

[本文引用: 2]

Morofuji T. ; Inagawa K. ; Kano N. Org. Lett. 2021, 23, 6126.

[本文引用: 3]

Holovach S. ; Melnykov K. P. ; Poroshyn I. ; Iminov R. T. ; Dudenko D. ; Kondratov I. ; Levin M. ; Grygorenko O. O. Chem. Eur. J. 2023, 29, e202203470.

[本文引用: 4]

Rostovtsev V. V. ; Green L. G. ; Fokin V. V. ; Sharpless K. B. Angew. Chem. Int. Ed. 2002, 41, 2596.

[本文引用: 1]

/

〈 〉