




1 前言
图1
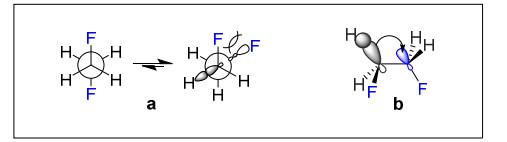
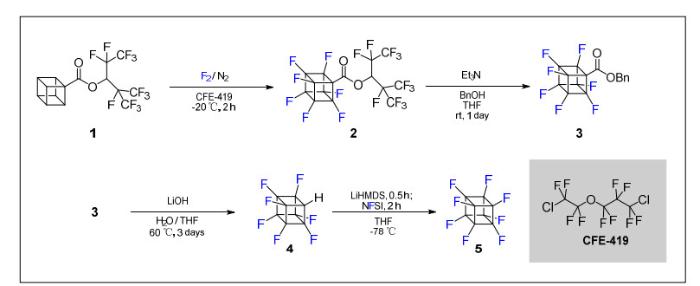
事实上,C―F键的反键轨道作为电子受体的性质也引起了许多理论化学家的关注,许多计算化学工作也对相应的碳-氟骨架的电子接受能力进行了研究。本文将基于计算化学的相关工作与最新的对全氟立方烷合成及性质研究的实验工作,对全氟立方烷及C―F反键构成的电子受体进行回顾和讨论。
2 全氟立方烷的电子受体性质
2.1 C―F电子受体的理论预测
根据分子的结构可知,环状或者笼状的C―F反键轨道是指向分子中央的,如果这个环或笼的大小合适,这些反键轨道可以在分子中央部分重叠,使得这类分子可能成为良好的电子受体。2008年,Karl K. Irikura课题组对C―F化合物的电子接受能力进行了总结[11],作者通过整理和计算不同碳氟化合物的电子亲合能,来探究环状或笼状碳氟化合物作为电子受体的能力。电子亲和能EA (Electron Affinity)是指中性分子或原子接受一个电子形成阴离子所释放的能量,因此电子亲合能的正值越大则说明分子或原子的电子接受能力越强。例如,电负性最高的氟元素的电子亲合能为3.40 eV,而电负性较小的碳元素的电子亲合能为1.26 eV。
图2
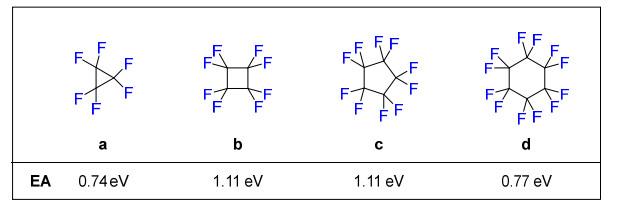
图3

2.2 全氟立方烷的合成
图4
2.3 全氟立方烷的结构表征与性质研究
对全氟立方烷产物进行X射线单晶衍射表征,发现全氟立方烷的12根C―C键键长均为1.570 Å (1 Å = 0.1 nm),这同之前通过高精度密度泛函理论(DFT)计算得到的结果基本一致[14]。在立方烷C8H8中,C―C键的键长为1.572 Å,这同全氟立方烷中的键长也十分接近。如果仅从空间位阻角度来看,这样的结果似乎是不合理的,因为引入了8个氟原子间存在着一定的排斥作用,会导致C―C键键长因为相互排斥而增长。然而,由于氟具有很强的电负性,根据本特规则(Bent’s rule) [15],C―F键的杂化轨道中具有更多的p成分,相应的C―C键的杂化轨道中会具有更多的s成分,s成分的增加会导致键长缩短。因此,导致键长缩短的强电负性与导致键长增加的空间排斥作用相互抵消,最终使得引入氟原子并没有对立方烷骨架的C―C键键长产生明显影响。
图5
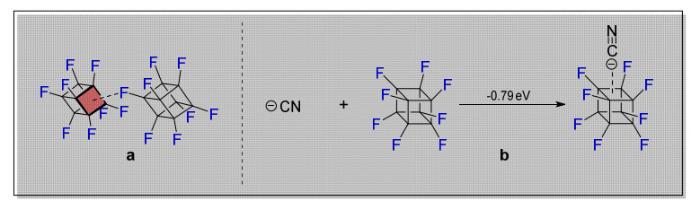
作者通过密度泛函理论,对全氟立方烷5及其单氢4、双氢6取代的化合物进行了进一步的理论计算(图 6)。计算结果表明,随着氟取代数目的增多,化合物的最高占有轨道(LUMO)的能量逐渐降低,双氢代6、单氢代4、全氟立方烷5的LUMO能量分别为−1.3、−2.2、−2.8 eV,这也证明了全氟立方烷独特的电子接受能力。同理论计算结果相符,紫外-可见吸收光谱实验表明,全氟立方烷5在三个化合物中具有最长的吸收波长,并且随着氟取代数目的减少,吸收波长逐渐蓝移。
图6
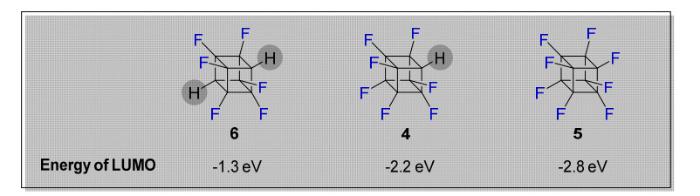
图7

3 结语
作为基础有机化学的重要组成部分,立体电子效应可以解释许多有机化学中独特的现象。通过化学家们多年的研究,从最初的理论预测到全氟立方烷的成功合成,越来越多的C―F键反键轨道作为电子受体的例子被研究和报道。随着理论化学与合成化学的进一步发展,立体电子效应必将得到进一步的发展和应用。
参考文献


