大学化学, 2023, 38(12): 165-180 doi: 10.3866/PKU.DXHX202305034

知识介绍

不对称C―H/C―H交叉脱氢偶联反应研究进展

李天宇, 吴丹清, 刘佳俊, 徐大振,, 苗志伟,

Research Progress of Asymmetric C―H/C―H Cross Dehydrogenation Coupling Reaction

Li Tianyu, Wu Danqing, Liu Jiajun, Xu Dazhen,, Miao Zhiwei,

通讯作者: Email: miaozhiwei@nankai.edu.cn (苗志伟)Email: xudazhen@nankai.edu.cn (徐大振)

收稿日期: 2023-05-8   接受日期: 2023-07-28  

基金资助: 国家自然科学基金面上项目.  22071113
福建省南平市科技项目.  N2020Z008

Received: 2023-05-8   Accepted: 2023-07-28  

Abstract

In recent years, the cross-dehydrogenative coupling (CDC) reaction has received widespread attention in the field of organic synthetic chemistry. This strategy avoids the pre-functionalization of substrates in the reactions that form carbon–carbon bonds. It demonstrates high atomic economy and aligns with the development requirements of green chemistry. Furthermore, asymmetric CDC reactions can realize stereoselective construction of carbon–carbon bonds, which currently constitutes a key area of research in organic synthesis. This paper reviews the research progress in asymmetric CDC reactions and provides a perspective on the future development direction in this field.

Keywords: Asymmetric catalysis ; Green chemistry ; C―H activation ; C―C bond formation ; Research progress

PDF (1914KB) 元数据 多维度评价 相关文章 导出 EndNote| Ris| Bibtex  收藏本文

本文引用格式

李天宇, 吴丹清, 刘佳俊, 徐大振, 苗志伟. 不对称C―H/C―H交叉脱氢偶联反应研究进展. 大学化学[J], 2023, 38(12): 165-180 doi:10.3866/PKU.DXHX202305034

Li Tianyu. Research Progress of Asymmetric C―H/C―H Cross Dehydrogenation Coupling Reaction. University Chemistry[J], 2023, 38(12): 165-180 doi:10.3866/PKU.DXHX202305034

交叉脱氢偶联反应(CDC)是指由一个C―H键和一个X―H(X = C、O、S、N等)键间发生脱氢偶联直接形成C―X键的反应,该反应通常在氧化条件下进行,已经发展成为构建C―C (C―X)键的高效合成方法[1–6]。与其他偶联策略相比,该策略不需要预先对反应底物进行官能团化,使得反应具有较高的步骤经济性和原子经济性[7–9]。截止到2023年,研究者们已开发了过渡金属、有机小分子等不同的催化剂,使用有机氧化剂、氧气氧化或空气氧化等氧化方式,使该反应的应用范围得到极大拓展[10–14]。

在过去的二十年中,尽管在非对映选择性交叉脱氢偶联研究领域取得了许多成果,但在对映选择性研究方面却进展缓慢[15, 16]。不对称CDC反应的主要挑战在于使用的手性配体在CDC反应所需的强氧化条件下难以稳定存在[17]。在初期的不对称研究中主要以联萘二酚类手性骨架的合成为主[18],而近年来在不对称CDC反应成功应用的底物中,杂环化合物占有主要地位。特别是杂环中杂原子附近的C(sp3)―H键的氧化偶联成为研究的重点,这可以归因于相邻杂原子对碳正离子的稳定,从而使氧化偶联反应可以在较温和的条件下发生,最后使杂环C―H键直接官能团化,生成新的手性中心。在该类反应中四氢异喹啉(THIQs)是应用最广泛的反应底物,通过与N原子相邻的α-C―H键的不对称氧化偶联反应产生具有光学活性的C-1取代THIQs [19, 20]。随后又成功地报道了环苯醚、二氢吡喃等其他杂环化合物的不对称CDC反应。本文对不对称CDC构建碳-碳键反应进行综述,根据C―H键的不同杂化方式进行分类,讨论不同催化方式和配体对反应对映选择性控制的影响,并对未来不对称CDC反应的发展趋势进行展望。

1 C(sp3)―H和C(sp)―H的不对称CDC反应

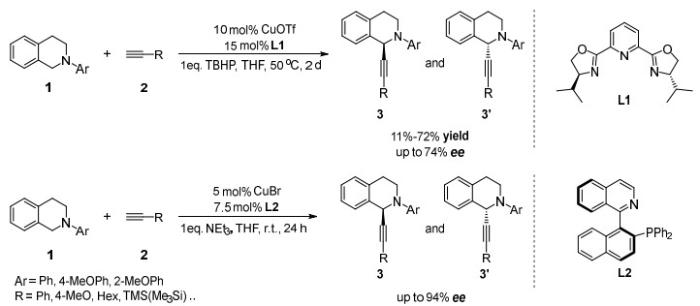
2004年,李朝军课题组[21, 22]首次报道了不对称交叉脱氢偶联反应。作者使用铜作为催化剂,并对一系列手性配体进行了筛选,实现了在THIQs的苄位进行不对称炔基化反应,取得了最高72%的收率和74%的ee值(对映体过量) (图 1)。当化合物2中的R基为脂肪族取代时,ee值有较大程度下降。在该课题组随后的报道中对反应机理进行了探究,研究结果表明反应经过了亚胺盐中间体,当使用亚胺盐中间体直接反应时,可以获得更好的对映选择性控制结果(94% ee) [22]。

图1

图1   李朝军等报道的铜催化不对称交叉脱氢偶联炔基化反应

mol%为摩尔百分比


2013年苏为科课题组[23]开发了一种以铜球研磨作为催化方式,无溶剂添加,手性配体控制的不对称炔基化反应(图 2)。虽然高速球磨技术(High-Speed Ball-Milling,HSBM)已经在有机合成方法学中被广泛用于促进各种无溶剂反应,但是却难以进行对映选择性不对称合成反应控制。作者提出在可持续的化学工艺下,使用高速球磨技术,以铜球作为催化剂,手性配体与硅胶的混合物作为助磨剂,DDQ (2, 3-二氯-5, 6-二氰基苯醌)为氧化剂,通过筛选手性配体,反应收率为60%–77%,对映选择性最高可达74% ee。作者提出尽管使用无溶剂的金属铜球研磨方式进行反应更有利于金属络合物的形成,但该体系目前仅可适用于少数有机催化反应,应用前景仍需要进一步探索。

图2
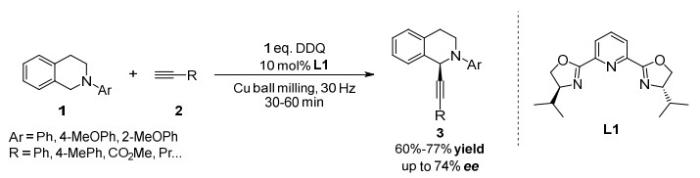
图2   苏为科等报道的铜球磨催化的不对称交叉脱氢偶联炔基化反应


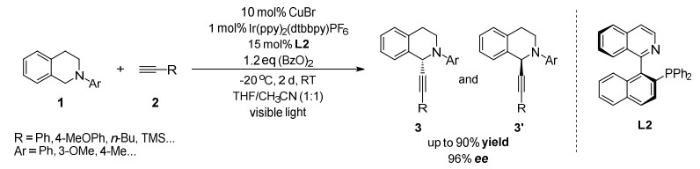
2015年李朝军课题组[24]报道了一种可见光和铜协同催化的不对称炔基化反应(图 3)。作者通过对过往工作的分析发现温和的反应条件对反应的对映选择性控制起到关键的作用,但在低温下却难以得到交叉脱氢偶联产物。于是作者设想在可见光催化下,将反应温度降低至室温或低温,以实现高效对映选择性控制。因此作者选用光和铜协同催化的策略,降低反应温度至4 ℃,使反应的对映选择性得到了显著的提高(ee > 96%)。

图3

图3   李朝军等报道的铜和可见光协同催化不对称交叉脱氢偶联炔基化反应


随后作者提出了可能的反应机理(图 4)。在光催化循环中,基态Ir(Ⅲ)与可见光相互作用后转变为激发态Ir(Ⅲ)*,然后通过单电子转移过程(SET)攫取N-芳基四氢异喹啉N原子上的电子,产生铵阳离子自由基A1。Ir(Ⅱ)通过单电子转移过程将(BzO)2还原为BzO−和BzO•并氧化为基态Ir(Ⅲ),BzO•再攫取苄位上的氢自由基,生成亚胺离子中间体A2,或被氨基自由基氧化的去质子化的A1也可以生成A2,目前仍没有证据可以验证这一反应过程。最后在Cu(Ⅰ)介导的催化循环中,通过手性Cu-QUINAP络合物的对映选择性控制,生成高光学活性的产物3。

图4
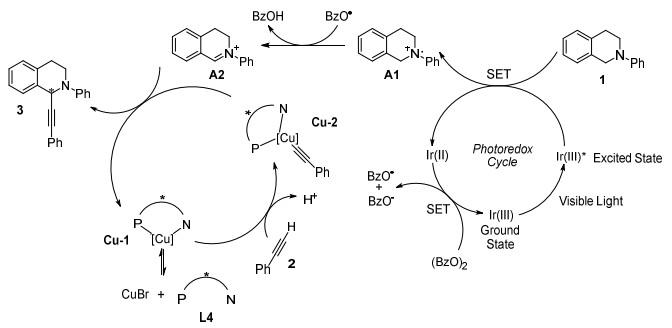
图4   铜和可见光协同催化不对称交叉脱氢偶联炔基化反应机理


2015年刘磊课题组[25]报道了一种一价铜和路易斯酸协同催化的不对称炔基化反应(图 5)。该反应使用易于制备的氨基甲酸酯作为底物,区别于传统的N-芳基异喹啉底物,该类底物的中间体稳定性更差,通常需要相对苛刻的反应条件。作者认为因为反应中间体稳定性较差,使得化合物4苄位的C(sp3)―H键难以被氧化。于是作者设想加入一种在热力学上有利的质子添加剂促进氧化反应的发生,并加入一种新的负离子可以更好地稳定亚胺盐中间体。为了验证这一假设,作者在反应中引入了当量的乙醇,并对氧化剂和Lewis酸进行了筛选。结果发现当使用大位阻的氧化剂T+BF4− (2, 2, 6, 6-tetramethylpiperidine N-oxide salt)时,含三氟甲磺酸根的路易斯酸促进了反应的进行。

图5
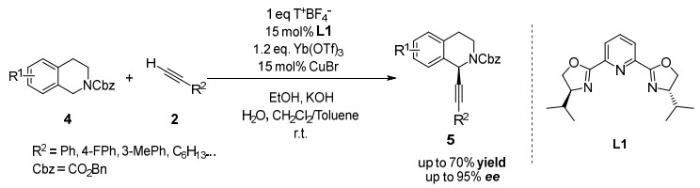
图5   刘磊等报道的铜和路易斯酸协同催化不对称交叉脱氢偶联炔基化反应


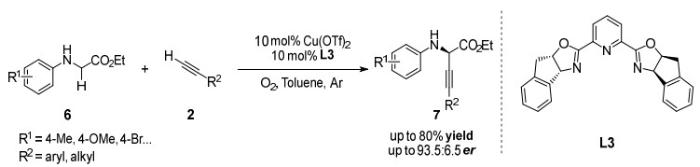
随后该课题组[26]报道了以开链氨基酸衍生物(N-芳基甘氨酸乙酯)为底物,以氧气作为氧化剂的不对称炔基化反应(图 6)。作者通过对反应底物范围的研究发现,N-芳基取代的各类底物均可以得到较高的收率和er值(对映体比例),但N-烷基取代的底物难以得到目标产物。通过该方法可以绿色、高效、快速制备多种具有光学活性的非天然α-氨基酸,在蛋白质组学和基于多肽的药物研究中具有潜在应用价值。

图6

图6   刘磊等报道的铜催化开链酰胺不对称交叉脱氢偶联炔基化反应


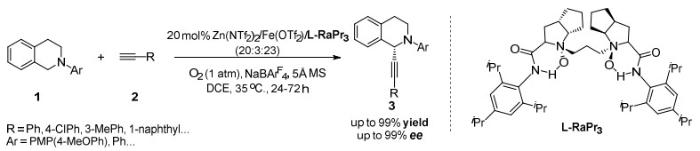
2017年冯小明课题组[27]报道了一种以氧气作为氧化剂,手性N, Nʹ-二氧化物/Zn(Ⅱ)/Fe(Ⅱ)双金属协同催化的不对称CDC反应(图 7)。作者发现Cu(Ⅰ)/Cu(Ⅱ)与两部分反应底物的不相容作用使手性铜控制的不对称氧化反应更加复杂并难以控制,于是采用在氧化反应中活性更高的Fe参与催化氧化反应过程。作者通过对反应条件的筛选,最终确定了以Zn(Ⅱ)/Fe(Ⅱ)协同催化,手性N, Nʹ-二氧化物控制,大位阻的NaBAr4F为碱,DCE (1, 2-二氯乙烷)为溶剂,在氧气氛围下添加5 Å (1 Å = 0.1 nm)分子筛为最佳反应条件,得到了最高99%的收率和99%的ee值。

图7

图7   冯小明等报道的锌和铁双金属协同催化不对称交叉脱氢偶联炔基化反应


作者对反应机理进行了进一步探究(图 8)。KIE (动力学同位素效应)实验证明C―H的裂解为反应的决速步骤,EPR (电子顺磁共振)光谱发现当加入Fe(OTf)2时出现了复杂的EPR信号,说明铁促进了氧化过程的发生,并捕捉到了自由基产生的特征信号。据此,作者提出了可能的反应机理,首先在碱(氧化过程中产生的四氢异喹啉或碱性阴离子)存在下,手性N, Nʹ-二氧化物-Zn(Ⅱ)配合物与末端炔2反应生成乙酰化锌中间体B1 (经高分辨质谱HRMS证实),在没有额外的Fe(Ⅱ)催化剂的情况下(path a),底物的自氧化会形成含有THIQ1+•胺基阳离子的中间体B4和超氧自由基阴离子O2− (经EPR光谱证实)。攫取质子后生成的过氧化物THIQ-OOH B5与亚胺B3′在热力学上相平衡,可以相互转化。在好氧型铁催化剂存在下,发生Fenton型反应,生成Fe(Ⅲ)物种和HO•自由基,HO•自由基从底物中攫取氢自由基,生成相应的自由基B2 (path b)。另一方面,Fe(Ⅲ)物种转化为Fe(Ⅲ)OOH物种,在Fe―O键均裂后生成HOO•自由基,有利于亚胺B3的形成,使亚胺B3中间体稳定存在。最后在手性N, Nʹ-二氧化物-Zn (Ⅱ)络合物控制下进行不对称炔基化反应生成交叉偶联产物并再生催化剂。

图8
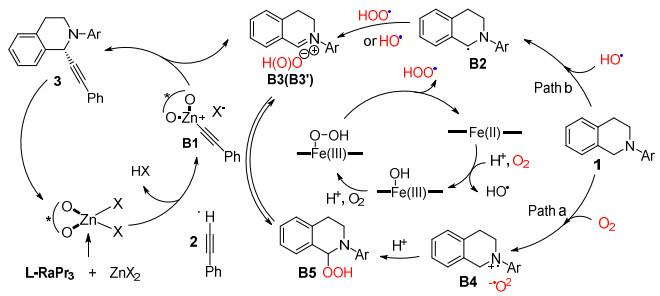
图8   锌和铁双金属协同催化不对称交叉脱氢偶联炔基化反应机理


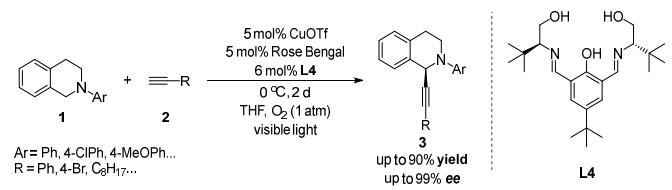
2017年Rukhsana课题组[28]报道了使用低成本环保的有机染料作为光催化剂的不对称炔基化反应(图 9),并且该课题组使用自己发展的一种手性三齿配体L4作为催化剂对反应进行立体选择性控制,在温和的条件下获得了多种光学活性的炔基化产物,具有高对映选择性(达到99% ee)和高收率(达到99%)。

图9

图9   Rukhsana等报道的使用有机染料作为光催化剂的不对称交叉脱氢偶联炔基化反应


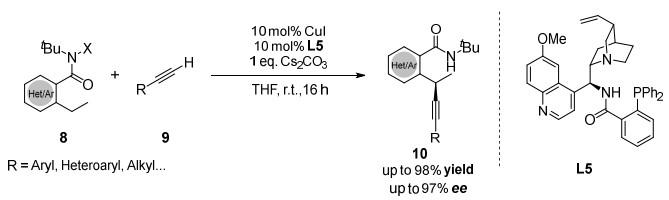
2019年刘心元课题组[29]报道了一种铜催化、手性金鸡纳碱类N, N, P三齿配体L5控制未活化的C(sp3)―H和末端炔的不对称CDC反应(图 10)。由于铜催化攫取质子反应的氧化剂容易导致末端炔烃发生Glaser类型的自身偶联反应,于是作者提出利用N-卤化酰胺的弱氧化能力作为氧化剂。并且作者捕获到铜/金鸡纳碱N, Nʹ-双齿配体与烷基自由基结合的中间体,通过对配体的改造和条件的筛选,使得该反应可以兼容一系列芳基和烷基炔烃并适用于各类C(sp3)―H键。作者的机理实验证明反应经历了自由基中间体,反应可能存在1, 5-氢迁移和单电子转移(SET)过程。

图10

图10   刘心元等报道的以卤代酰胺作为氧化剂的不对称交叉脱氢偶联炔基化反应


随后作者提出了可能的反应机理(图 11)。Cu(Ⅰ)X首先在碱的作用下与手性配体和末端炔结合,生成手性铜(Ⅰ)乙酰基络合物C2,随后与N-氟代酰胺发生单电子转移过程(SET),生成铜(Ⅱ)乙酰基配合物C3和酰胺自由基C4。酰胺自由基经过分子内1, 5(6)-氢迁移(HAA)生成烷基自由基C5,随后与中间体C3结合得到中间体C6,再经过还原消除过程后发生C(sp3)―C(sp)偶联并生成手性产物10,同时再生手性Cu(Ⅰ)络合物C1。

图11

图11   以卤代酰胺作为氧化剂铜催化的不对称交叉脱氢偶联炔基化反应机理


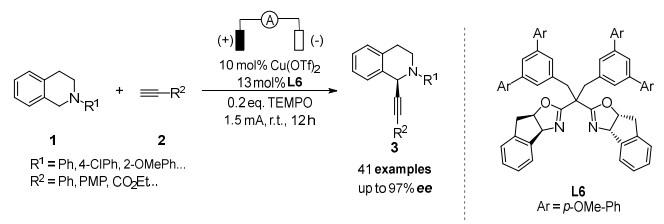
2020年梅天盛课题组和游书力课题组[30]合作报道了一种二价铜和电协同催化的不对称炔基化CDC反应(图 12)。他们在研究中发现因为底物和产物的氧化电位接近,造成亲核试剂和手性配体在氧化条件下很难稳定。于是作者提出了使用TEMPO (2, 2, 6, 6-四甲基哌啶氧化物)作为辅助催化剂,使底物和产物的氧化电位差加大,而且促进亲核试剂和手性配体的消耗。作者通过对手性配体的筛选,确定了反应的最佳条件,并对反应的底物范围进行了考察。在标准条件下反应具有良好的官能团耐受性和对映选择性(ee > 97%),但反应机理仍需要进一步研究。

图12

图12   梅天盛和游书立等报道的电催化不对称交叉脱氢偶联炔基化反应


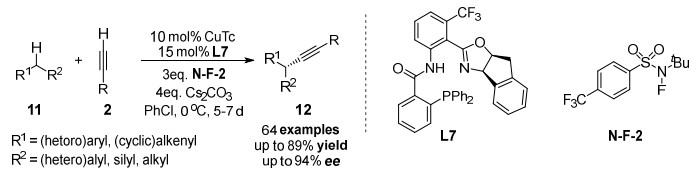
2021年刘心元课题组[31]报道了一种铜催化不对称CDC反应,该反应对多种不同取代的苄基和烯丙基具有普适性和极高的对映选择性(图 13)。作者认为反应成功的关键在于开发了一种手性噁唑啉衍生的N, N, P(O)三齿配体L7,可以耐受氢原子攫取(HAA)过程所必需的强氧化条件,并使反应只发生在特定的位点。机理研究表明C(sp3)―H键的断裂过程为反应的决速步。

图13

图13   刘心元等报道的铜/手性噁唑啉衍生物催化的不对称交叉脱氢偶联炔基化反应


2 C(sp3)―H和C(sp3)―H的不对称CDC反应

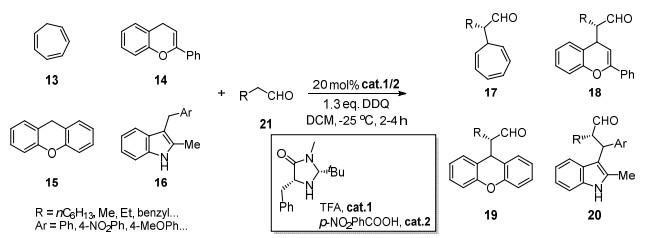
2009年Cozzi课题组[32]报道了第一例有机小分子催化的不对称交叉脱氢偶联反应(图 14)。作者提出了使用有机烯胺分子催化的方法,并对MacMillan催化剂进行改造,避免了反应过程中生成的水和亲核试剂之间副反应的发生,并且对不同反应碳正离子的亲电能力反应性进行筛选。通过对反应的优化,最高可以达到86%的ee值,但是反应的底物范围仍需要进一步扩大。

图14

图14   Cozzi等报道的手性烯胺催化的不对称交叉脱氢偶联反应


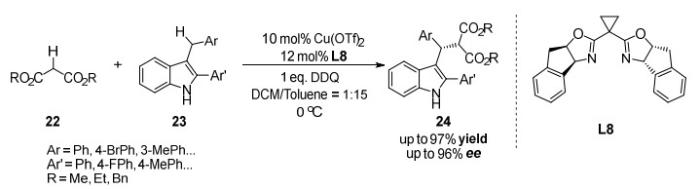
2010年龚流柱课题组[33]报道了一种手性Lewis酸催化3-苄基吲哚23与丙二酸二酯22的高对映选择性氧化偶联反应(图 15)。由于1, 3-二羰基类化合物能够与多种手性Lewis酸结合形成手性络合物,于是作者将手性Lewis酸络合物控制体系应用于不对称CDC反应,控制该反应手性中心的形成。通过条件筛选最终确定了三氟甲磺酸铜作为Lewis酸,手性双噁唑啉L8为配体,DDQ为氧化剂,二氯甲烷和甲苯为混合溶剂的标准反应条件,能够以最高97%的收率和高达96% ee值得到目标产物。

图15

图15   龚流柱等报道的手性路易斯酸催化的不对称交叉脱氢偶联反应


作者对该反应的机理进行了研究(图 16),通过ESR光谱证明了该反应生成了阳离子中间体,而不是自由基中间体。DFT (密度泛函理论)计算结果表明正电荷在共轭体系中离域分布,反应可能以乙烯基亚鎓离子的形式参与反应。于是作者提出了可能的反应机理,三氟甲磺酸铜与DDQ结合生成的苯氧化铜D1可以作为碱攫取丙二酸二酯的质子生成手性中间体D2,中间体D2对映选择性地攻击脱氢生成的乙烯基亚胺阳离子D3,进行共轭加成得到手性产物24。

图16
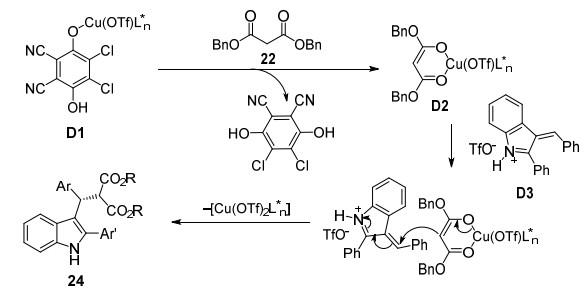
图16   手性路易斯酸催化的不对称交叉脱氢偶联反应机理


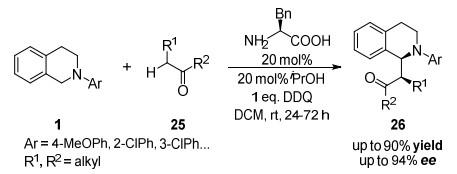
2013年王锐课题组[34]报道了一种新型有机手性离子对催化体系,用于叔胺与酮的无金属不对称氧化偶联反应(图 17)。传统的氧化偶联反应通常需要使用过渡金属催化剂,但对于简单酮作为底物的反应是不成功的,并且使用过渡金属作为催化剂存在对水和空气敏感、成本高、金属离子残留等诸多缺点。因此作者使用手性阴离子与反应中间体中的烯胺阳离子形成手性离子对,首次实现了对简单酮底物的不对称CDC反应。作者通过对反应条件的筛选,得到了最高90%的收率和94%的ee值。

图17

图17   王锐等报道手性氨基酸催化的不对称交叉脱氢偶联反应


作者提出了可能的反应机理(图 18),在氧化条件下叔胺的α-C(sp3)―H键发生断裂,生成自由基阳离子E1,然后转化为关键中间体——亚胺阳离子。亚胺离子可以与被还原后的氧化剂阴离子形成一个非手性离子对E2,进一步被手性氨基酸的氨基和酮生成的烯胺中间体E3的羧酸阴离子取代,形成手性离子对E4。最后亚胺与烯胺络合物发生亲电加成反应生成最终产物并再生手性氨基酸催化剂。

图18

图18   手性氨基酸(手性离子对)催化的不对称交叉脱氢偶联反应机理


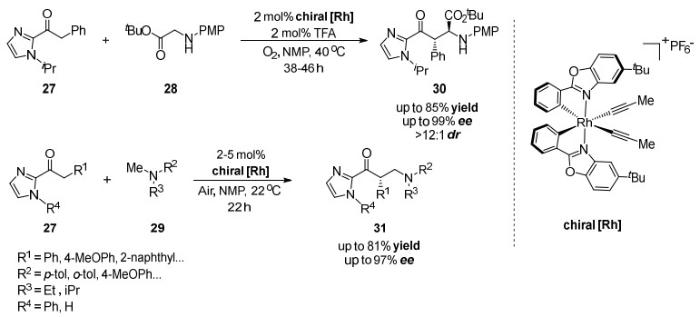
2015年龚磊课题组[35]首次报道了一种以氧分子为氧化剂、手性铑催化剂控制的光催化不对称氧化偶联反应(图 19)。由于将氧分子作为绿色氧化剂的反应性较差,但手性金属铑(Ⅲ)催化剂却对氧化反应具有高兼容性,于是作者设计了一种新型手性铑催化剂来控制该反应的进行。在该反应中铑催化剂具有双重功能,既作为手性Lewis酸催化剂,同时又作为可见光驱动的光催化剂使用。作者通过对反应条件的优化,得到最高85%的收率、99%的ee值和 > 12 : 1的dr (非对映异构体比例)值。

图19

图19   龚磊等报道的手性铑催化剂催化的不对称交叉脱氢偶联反应


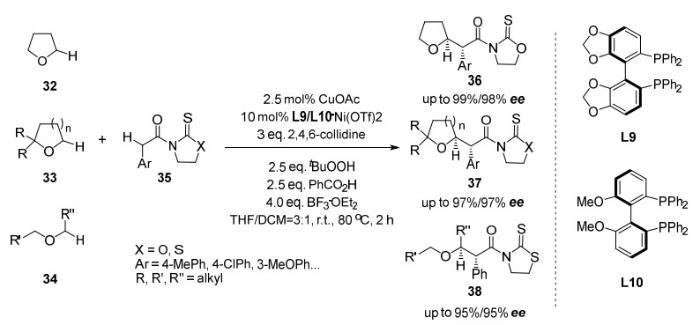
2019年刘磊课题组[36]首次报道了饱和醚与不同羧酸衍生物发生的对映选择性交叉脱氢偶联反应(图 20)。以前的研究工作中以普通醚类化合物为反应底物发生不对称CDC反应的报道较少,反应一般只能以活化的苯基醚或烯丙基醚作为反应底物。于是作者提出希望设计一种通用的、模块化的高对映选择性合成方法,能够以易得便宜的醚类化合物作为反应底物,获得高对映选择性的饱和醚类化合物。该反应首先形成氧化缩醛,随后通过镍(Ⅱ)催化进行不对称烷基化反应。该方法不仅适用于四氢呋喃和四氢吡喃,而且适用于中、大型环基团和无环基团,具有良好的对映选择性(ee > 99%)和官能团耐受性。

图20

图20   刘磊等报道的饱和醚与不同羧酸衍生物的不对称交叉脱氢偶联反应


作者提出了可能的反应机理(图 21),羧酸衍生物35与L10·Ni(OTf)2络合物配位生成F1,提高了羰基α-氢的酸性。2, 4, 6-三甲基吡啶促进F1的烯醇化,提供了手性Ni结合的Z-烯醇化中间体F2。F2与缩醛和BF3·Et2O原位生成的氧鎓离子中间体F3反应生成F4,产物解离完成催化循环。值得注意的是当使用二异丙基乙胺而不是2, 4, 6-三甲基吡啶时没有检测到产物,表明后者的作用可能不仅仅是作为碱。Fujioka和Kita报告在Lewis酸存在下,缩醛与2, 4, 6-三甲基吡啶反应可以生成相应的吡啶盐[36]。在作者对缩醛F6、BF3·Et2O和2, 4, 6-三甲基吡啶混合物的原位1H NMR研究中,观察到化学位移为δ 6.4的峰,正是此类吡啶盐的特征峰。据此,作者设想2, 4, 6-三甲基吡啶可能与F3发生反应,可逆地生成吡啶F5,F5具有弱亲电性,对反应中间体F3进行保护,防止其在被镍络合物F2捕获前分解。

图21
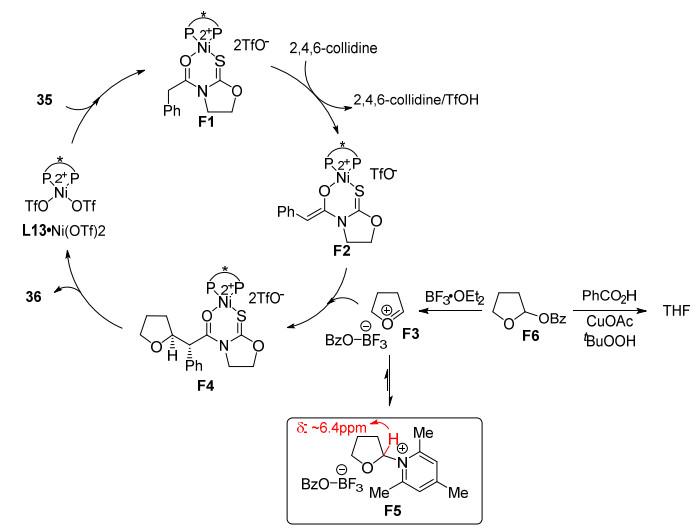
图21   铜和镍协同催化不对称交叉脱氢偶联反应机理


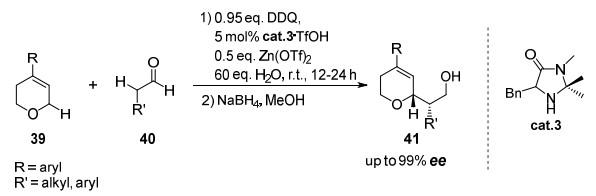
随后该课题组[37]依据之前的研究成果,将饱和醚类拓展至吡喃类化合物,利用将底物预先烯烃化的策略发展了一种使用手性有机小分子催化合成手性吡喃的新方法(图 22)。该反应以手性咪唑酮为催化剂,与Lewis酸发生协同作用,具有对映选择性高(ee > 99%),官能团耐受性好的特点。

图22

图22   刘磊等报道的手性烯胺催化的不对称交叉脱氢偶联反应


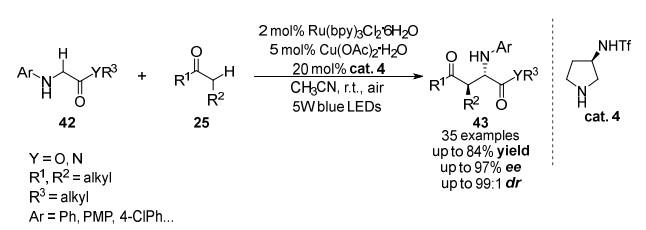
2020年张元课题组[38]报道了一种以空气为氧化剂、可见光和烯胺协同催化的甘胺酸衍生物与简单醛酮的不对称氧化偶联反应(图 23)。近年来可见光诱导对映选择性CDC反应的可行性得到了一些成功的验证,但主要集中在环胺类底物的C(sp3)―H的转化,作者设想通过可见光催化的SET过程激发CDC反应,在温和条件下提高该反应的对映选择性,通过优化条件可以得到最高84%的收率和97%的ee值。

图23

图23   张元等报道的光和手性烯胺协同催化的不对称交叉脱氢偶联反应


作者提出了可能的反应机理(图 24)。首先用可见光照射基态[Ru(bpy)3]2+,使其处于[Ru(bpy)3]2+*激发态,该激发态易于接受42的单个电子,生成[Ru(bpy)3]+和自由基阳离子G1。同时,在此过程中形成的活性组分O2•−可以从自由基阳离子G1中攫取氢自由基生成亚胺正离子G2,亚胺正离子G2消去一个质子形成亚胺G3。同时25与手性胺cat. 4缩合形成亲核烯胺中间体G5,然后它和亲电试剂G3发生亲电加成,对映选择性地形成新的C―C键。最后,亚胺中间体G4的后续水解将使手性胺A再生,同时提供高对映选择性的偶联产物43。

图24
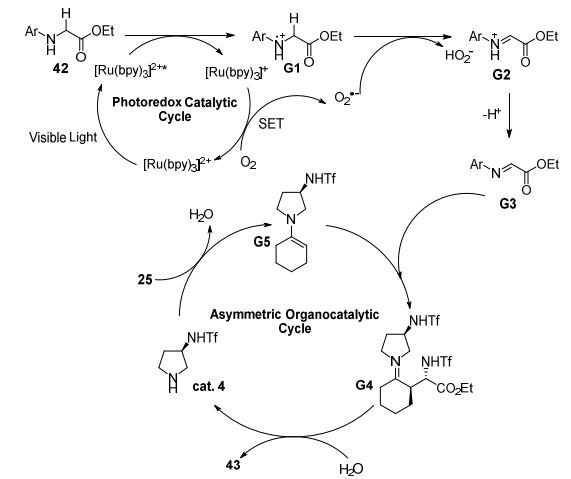
图24   光和手性烯胺协同催化不对称交叉脱氢偶联反应机理


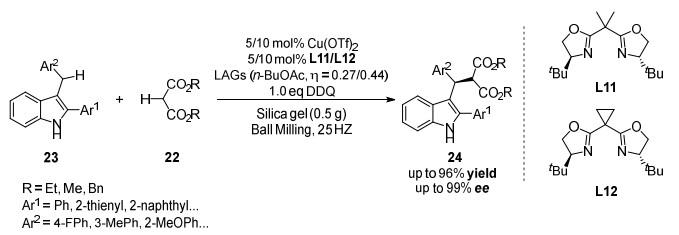
2020年苏为科课题组[39]报道了通过添加乙酸正丁酯聚合物作为液体辅助研磨剂,促进高对映选择性不对称交叉脱氢偶联反应的研究成果(图 25)。作者认为添加液体辅助研磨剂除了增加反应底物的接触面积以外,还可以作为催化剂促进反应的发生,同时能够通过非共价键相互作用提高手性金属络合物的活性,对反应的活性和对映选择性进行有效控制。作者通过对反应条件的优化,得到了高达96%的收率和99%的ee值。

图25

图25   苏为科等报道的铜催化液体辅助研磨的不对称交叉脱氢偶联反应


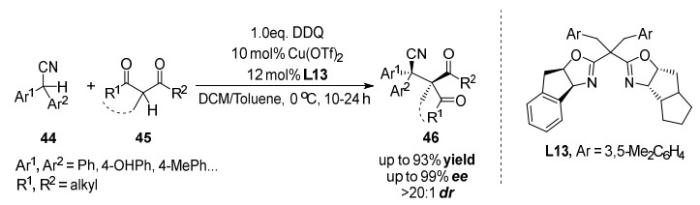
2021年刘磊课题组[40]报道了一种2, 2-二芳基乙腈与多种α-取代环1, 3二羰基化合物的不对称交叉脱氢偶联反应(图 26)。该方法首次将1, 6-共轭加成反应应用于含有至少一个非环基团的相邻季碳立体中心的不对称构造,同时也是氧化交叉脱氢偶联反应在构建相邻季碳中心上的首次应用,在无环体系中立体选择性地生成了具有两个相邻的季碳立体中心的手性化合物。反应使用DDQ作为氧化剂,三氟甲磺酸铜作为金属前体,手性噁唑啉L13作为配体,可以得到大于93%的收率和高达99%的ee值。

图26

图26   刘磊等报道的2, 2-二芳基乙腈与α-取代环1, 3二羰基化合物的不对称交叉脱氢偶联反应


3 其他类型的不对称CDC反应

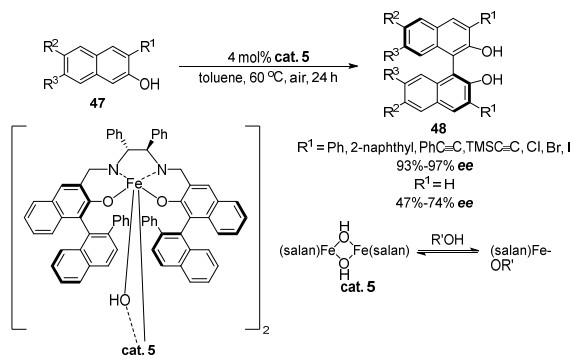
2010年日本九州大学Katsuki课题组[41]报道了一种以Fe(salan)络合物为催化剂,β-萘酚的自身C(sp2)―H和C(sp2)―H的不对称CDC反应(图 27),在相同的反应条件下,交叉偶联与自身偶联的反应情况有所不同。作者通过研究发现在氧化偶联过程中,在两个C-3位均有取代基的情况下难以进行高对映选择性偶联,而6-甲酸甲酯基-2-萘酚在目前的好氧氧化条件下不能进行均偶联反应,但可以进行交叉偶联反应。作者研究发现在使用Fe(salan)络合物作为催化剂时,可以高效合成不同取代的手性联萘二酚化合物,并且将其作为手性配体应用在多种不对称催化反应中均可取得较好的实验结果。

图27

图27   Katsuki等报道的手性铁催化剂催化的不对称交叉脱氢偶联反应


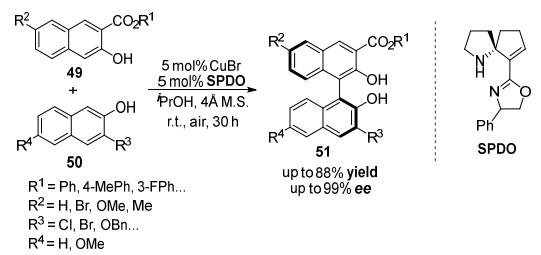
2019年涂永强[42]课题组设计并制备了一种新型手性1, 5-N, N-双齿配体(SPDO)配体,该配体基于螺环吡咯烷噁唑啉骨架,能够原位络合CuBr形成一种新的催化剂,可以实现β-萘酚的高效氧化交叉偶联,合成一系列C1-对称手性BINOL (联二萘酚)衍生物(图 28)。反应以空气作为氧化剂,具有高对映选择性(高达99% ee)和良好的产率(高达87%)。这种方法适用于更广泛的底物范围,特别是含有各种3-和3ʹ-取代基的底物,反应产物是一种C1-对称BINOL化合物,可以作为手性催化剂催化氨基酯的不对称烷基化反应,并表现出比先前报道的有机催化剂更好的对映选择性。

图28

图28   涂永强等开发的新型手性配体在不对称交叉脱氢偶联反应上的应用


2020年刘磊课题组[43]发展了一种新型交叉脱氢偶联策略,用于对映选择性合成含CF3取代的季碳手性分子(图 29a)。之前的报道仅限于通过1, 4-加成反应将含有炔基的化合物加成到β, β-二取代的CF3化烯酮或硝基烯烃上,这些方法均需要通过多步反应合成反应底物,反应的区域选择性依赖于不同官能团对于反应位点的活化作用。在前人工作基础上,作者设计了一种高效不对称C―H官能团化反应,利用DDQ和MnO2作为廉价的氧化剂,使用外消旋的δ-CF3取代苯酚52与吲哚53作为反应底物,使用手性磷酸cat.6/7作为催化剂,可以得到优异的对映选择性(高达97% ee)。通过构建一系列含有其他多氟烷基和全氟烷基基团(如CF2Cl、C2F5和C3F7)的季碳手性分子,进一步证明了该合成策略的应用普遍性。

图29
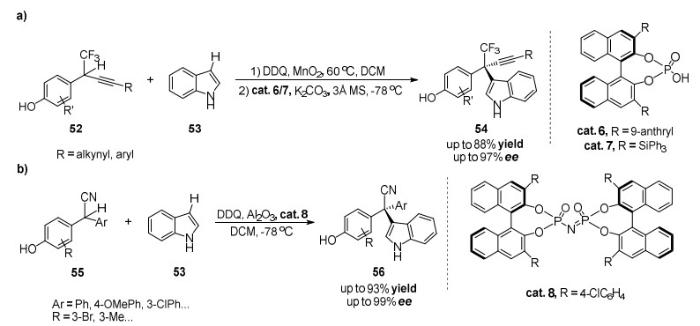
图29   刘磊等报道使用手性磷酸催化剂催化的不对称交叉脱氢偶联反应


作者进一步开发了一种2, 2-二芳基乙腈55与富电子芳烃53的对映选择性氧化交叉偶联反应,可以高效地构建具有良好化学选择性和对映选择性的含有季碳手性中心的三芳基甲烷(图 29b) [44]。该反应首次实现具有芳基甲烷结构而且全碳取代的手性季碳中心化合物的一步合成,反应对2, 2-二芳基乙腈55表现出广泛的官能团耐受性。后期通过氰基丰富的化学转化,可以进一步转化成具有高附加值手性季碳中心的三芳基甲烷衍生物。

4 结语

本文综述了不对称交叉脱氢偶联反应的研究进展,分别总结论述了C(sp3)―H和C(sp)―H、C(sp3)―H和C(sp3)―H及其他类型C―H键之间的CDC反应,对不同类型形成碳-碳的反应机理进行总结和讨论,这些方法对绿色合成手性有机分子具有重要意义。经过十几年的发展,虽然不对称交叉脱氢偶联反应得到了一定的发展,但目前仍处于起步阶段,面临许多机遇与挑战。未来该领域的研究重点包括:(1) 目前报道的反应底物范围狭窄,几乎全部是围绕芳基苄位进行的反应和相关修饰,需要进一步研究实现惰性位点的不对称交叉脱氢偶联反应的有效方法;(2) 虽然CDC反应概念本身是“绿色”的,但是反应过程使用当量的氧化剂,需要研究开发更加绿色环保的氧化方法;(3) 大多数CDC反应需要在一定的温度下进行(60–100 ℃),降低反应温度会需要更长的反应时间,导致反应效率明显下降,因此需要开发更加高效的CDC反应催化剂。未来随着合成化学研究的不断深入,不对称交叉脱氢偶联反应一定会迎来更大的发展。

参考文献

Li C. J. Acc. Chem. Res. 2009, 42, 335.

DOI:10.1021/ar800164n      [本文引用: 1]

Huang Y. T. ; Chen Q. Chin. J. Org. Chem. 2021, 41, 4138.

DOI:10.6023/cjoc202107044     

Prakash T. P. ; Roman M. ; Bimal K. B. Chem. Asian J. 2019, 14, 6.

DOI:10.1002/asia.201801237     

Begur V. V. ; Jayaraman D. ; Kiran R. B. ; Yogesh S. ; Kaliyamoorthy A. ; Kandikere R. P. Tetrahedron Lett. 2017, 58, 803.

DOI:10.1016/j.tetlet.2017.01.035     

Simon A. G. ; Thomas K. ; Li C. J. Angew. Chem. Int. Ed. 2014, 53, 74.

DOI:10.1002/anie.201304268     

Li C. J. Chin. J. Chem. 2022, 40, 838.

DOI:10.1002/cjoc.202100796      [本文引用: 1]

Martin K. ; Devarajulu S. Synthesis 2011, 3, 353.

[本文引用: 1]

Li C. J. ; Li Z. P. Pure Appl. Chem. 2006, 78, 935.

DOI:10.1351/pac200678050935     

Tian T. ; Li Z. P. ; Li C. J. Green Chem. 2021, 23, 6789.

DOI:10.1039/D1GC01871J      [本文引用: 1]

Caroline J. S. Chem. Asian J. 2010, 5, 436.

DOI:10.1002/asia.200900487      [本文引用: 1]

Sun C. L. ; Li B. J. ; Shi Z. J. Chem. Rev. 2011, 111, 1293.

DOI:10.1021/cr100198w     

Charles S. Y. ; Vy M. D. Chem. Rev. 2011, 111, 1215.

DOI:10.1021/cr100280d     

Naeem G. ; Bertrand S. ; Martin K. Catal. Sci. Technol. 2014, 4, 2778.

DOI:10.1039/C4CY00544A     

Ana M. F. P. ; Armando J. L. P. ChemCatChem 2018, 10, 3354.

DOI:10.1002/cctc.201800582      [本文引用: 1]

Zhang Y. ; Feng B. N. Chin. J. Org. Chem. 2014, 34, 2406.

DOI:10.6023/cjoc201408030      [本文引用: 1]

Cheng M. X. ; Yang S. D. Synlett 2017, 28, 159.

[本文引用: 1]

Shikha G. Org. Biomol. Chem. 2019, 17, 9683.

DOI:10.1039/C9OB02113B      [本文引用: 1]

James A. A. Chem. Soc. Rev. 2010, 39, 540.

DOI:10.1039/B907809F      [本文引用: 1]

Chrzanowska M. ; Grajewska A. ; Rozwadowska M. D. Chem. Rev. 2016, 116, 12369.

DOI:10.1021/acs.chemrev.6b00315      [本文引用: 1]

Liu W. ; Liu S. ; Jin R. ; Guo H. ; Zhao J. Org. Chem. Front. 2015, 2, 288.

DOI:10.1039/C4QO00294F      [本文引用: 1]

Li Z. P. ; Li C. J. Org. Lett. 2004, 6, 4997.

DOI:10.1021/ol047814v      [本文引用: 1]

Li Z. P. ; Patricia D. M. ; Li C. J. Tetrahedron-Asymmetry 2006, 17, 590.

DOI:10.1016/j.tetasy.2006.02.007      [本文引用: 2]

Yu J. B. ; Li Z. H. ; Jia K. Y. ; Jiang Z. J. ; Liu M. L. ; Su W. K. Tetrahedron Lett. 2013, 54, 2006.

DOI:10.1016/j.tetlet.2013.02.007      [本文引用: 1]

Perepichka I. ; Kundu S. ; Hearne Z. ; Li C. J. Org. Biomol. Chem. 2015, 13, 447.

DOI:10.1039/C4OB02138J      [本文引用: 1]

Sun S. T. ; Li C. K. ; Paul E. F. ; Lou H. X. ; Liu L. Org. Lett. 2015, 17, 1684.

DOI:10.1021/acs.orglett.5b00447      [本文引用: 1]

Xie Z. Y. ; Liu X. G. ; Liu L. Org. Lett. 2016, 18, 2982.

DOI:10.1021/acs.orglett.6b01328      [本文引用: 1]

Huang T. Y. ; Liu X. H. ; Lang J. W. ; Xu J. ; Lin L. L. ; Feng X. M. ACS Catal. 2017, 7, 5654.

DOI:10.1021/acscatal.7b01912      [本文引用: 1]

Gaurav K. ; Shailesh V. ; Amamudin A. ; Rukhsana I. K. Catal. Commun. 2017, 99, 94.

DOI:10.1016/j.catcom.2017.05.026      [本文引用: 1]

Zhang Z. H. ; Dong X. Y. ; Du X. Y. ; Gu Q. S. ; Li Z. L. ; Liu X. Y. Nat. Commun. 2019, 10 (5689), 1.

[本文引用: 1]

Gao P. S. ; Weng X. J. ; Wang Z. H. ; Zheng C. ; Sun B. ; Chen Z. H. ; You S. L. ; Mei T. S. Angew. Chem. Int. Ed. 2020, 59, 15254.

DOI:10.1002/anie.202005099      [本文引用: 1]

Liu L. ; Guo K. X. ; Tian Y. ; Yang C. J. ; Gu Q. S. ; Li Z. L. ; Ye L. ; Liu X. Y. Angew. Chem. Int. Ed. 2021, 60, 26710.

DOI:10.1002/anie.202110233      [本文引用: 1]

Benfatti F. ; Capdevila M. G. ; Zoli L. ; Benedetto E. ; Cozzi P. G. Chem. Commun. 2009, 5919

[本文引用: 1]

Guo C. ; Song J. ; Luo S.-W. ; Gong L. Z. Angew. Chem. Int. Ed. 2010, 49, 5558.

DOI:10.1002/anie.201002108      [本文引用: 1]

Zhang G. ; Ma Y. X. ; Wang S. L. ; Kong W. D. ; Wang R. Chem. Sci. 2013, 4, 2645.

DOI:10.1039/c3sc50604e      [本文引用: 1]

Tan Y. Q. ; Yuan W. ; Gong L. ; Eric M. Angew. Chem. Int. Ed. 2015, 54, 13045.

DOI:10.1002/anie.201506273      [本文引用: 1]

Wang G. ; Xin X. D. ; Wang Z. H. ; Lu G. ; Ma Y. D. ; Liu L. Nat. Commun. 2019, 10 (559), 1.

[本文引用: 2]

Xin X. D. ; Pan X. H. ; Meng Z. L. ; Liu X. G. ; Liu L. Org. Chem. Front. 2019, 6, 1448.

DOI:10.1039/C9QO00123A      [本文引用: 1]

Yang X. R. ; Xie Z. X. ; Li Y. ; Zhang Y. Chem. Sci. 2020, 11, 4741.

DOI:10.1039/D0SC00683A      [本文引用: 1]

Yu J. B. ; Ying P. ; Wang H. ; Xiang K. Y. ; Su W. K. Adv. Synth. Catal. 2020, 362, 893.

DOI:10.1002/adsc.201901363      [本文引用: 1]

Liu X. G. ; Zhao C. Y. ; Zhu R. X. ; Liu L. Angew. Chem. Int. Ed. 2021, 60, 18499.

DOI:10.1002/anie.202105594      [本文引用: 1]

Hiromichi E. ; Kenji M. ; Takuya O. ; Takashi K. ; Tsutomu K. J. Am. Chem. Soc. 2010, 132, 13633.

DOI:10.1021/ja105442m      [本文引用: 1]

Tian J. M. ; Wang A. F. ; Yang J. S. ; Zhao X. J. ; Tu Y. Q. ; Zhang S. Y. ; Chen Z. M. Angew. Chem. Int. Ed. 2019, 58, 11023.

DOI:10.1002/anie.201903435      [本文引用: 1]

Pan X. G. ; Wang Z. H. ; Kan L. L. ; Mao Y. ; Zhu Y. S. ; Liu L. Chem. Sci. 2020, 11, 2414.

DOI:10.1039/C9SC05894J      [本文引用: 1]

Wang Z. H. ; Zhu Y. S. ; Pan X. G. ; Wang G. ; Liu L. Angew. Chem. Int. Ed. 2020, 59, 3053.

DOI:10.1002/anie.201912739      [本文引用: 1]

/

〈 〉