图3
三种不同情况下随旋转角改变的泡利斥力能图
黑线:将键长和甲基的构型限制为重叠式;蓝线:模拟真实情况,甲基和C―C键采用最优化结构;
[1]
邢其毅, 裴伟伟, 徐瑞秋, 裴坚. 基础有机化学(上册). 第3版. 北京大学出版社, 2005: 81–82.
[本文引用: 2]
[2]
邢其毅, 裴伟伟, 徐瑞秋, 裴坚. 基础有机化学(上册). 第4版. 北京大学出版社, 2017: 73.
[本文引用: 1]
[3]
胡宏纹. 有机化学(上册). 第2版. 高等教育出版社, 1990: 25.
[本文引用: 1]
[4]
胡宏纹. 有机化学(上册). 第3版. 高等教育出版社, 2006: 22.
[本文引用: 1]
[5]
胡宏纹. 有机化学(上册). 第4版. 高等教育出版社, 2013: 29.
[本文引用: 1]
[6]
胡宏纹, 吴琳. 有机化学(上册). 第5版. 高等教育出版社, 2020: 29.
[本文引用: 1]
[7]
Clayden, J.; Greeves, N.; Warren, S. Organic Chemistry , 2nd ed.; Oxford University Press: Oxford, UK, 2012; p. 364.
[本文引用: 1]
[8]
Jones, M. Jr.; Fleming, S. A. Organic Chemistry , 4th ed.; W. W. Norton & Company: New York, USA, 2015, pp. 66–67.
[本文引用: 1]
[9]
Smith, J. G. Organic Chemistry , 3rd ed.; McGraw-Hill: New York, USA, 2011, p. 133.
[10]
Bruice, P. Y. Organic Chemistry , 8th ed.; Pearson: Boston, USA, 2015, pp. 119–120.
[本文引用: 2]
[11]
Pophristic, V.; Goodman, L. .Nature 2001 ,414 ,565 .
[本文引用: 4]
[12]
周公度 . 大学化学 , 2001 , 16 (5 ),51 .
URL
[本文引用: 1]
4
1932
... 自1927年W. Heitler和F. London提出价键理论以及1932年Eyring等人[13 ] 用氢分子之间的势能曲线估算了乙烷重叠式构象和交叉式构象的能量差以来,乙烷交叉式构象为何比重叠构象稳定以及乙烷构象转变能垒来源的问题一直是化学家们研究的重要科学问题之一,也是争论的焦点问题之一.随着理论、计算方法和计算工具的发展,科学家对这一问题的解释总体上呈现由简单到复杂、由粗糙到精确的变化趋势. ...
... 乙烷构象稳定性问题的研究历程按照研究中使用的理论和计算方法,大致可以分为三个阶段,分别为前量子化学时期(约1960年以前)、早期量子化学时期(约1960–2000年)和当代量子化学时期(约2000年以后).由第一阶段进入第二阶段的主要标志是现代量子化学的基础——Hartree-Fock近似和一般精度的量子化学计算的广泛使用;随着高精度量子化学计算方法的逐步发展,由第二阶段进入第三阶段,主要标志是2001年Pophristic和Goodman在Nature 杂志发表的一篇论文[11 ] ,他们强调“超共轭效应是乙烷构象稳定性差异及构象转变能垒的来源”,这一观点引发激烈争论.表 2 总结了各个阶段的一些代表性研究论文,反映了对该问题研究的脉络和争议情况[13 –33 ] . ...
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
2
1939
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 值得注意的是,在这个阶段,尽管位阻学说是主流观点,超共轭学说已经开始萌芽.例如,分子轨道理论的提出者之一Mulliken在1939年就提出乙烷中可能存在“超共轭效应”[15 ] .他类比含有C≡N三键的氰基和含有三个C―H键的甲基,认为氰(NC―CN)和乙烷分子内两基团之间的相互作用有一定共性,把它们分别称为“共轭”和“超共轭”,并在1941年用早期的分子轨道理论进一步阐述了这个观点[16 ] .甚至价键理论的分析也间接承认了电子的某种“离域性”.例如,1958年Eyring等参考了1939年Mulliken的观点,提出乙烷中有所谓“H―C―C―H离域键”,并用以解释乙烷构象稳定性差异[19 ] . ...
2
1941
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 值得注意的是,在这个阶段,尽管位阻学说是主流观点,超共轭学说已经开始萌芽.例如,分子轨道理论的提出者之一Mulliken在1939年就提出乙烷中可能存在“超共轭效应”[15 ] .他类比含有C≡N三键的氰基和含有三个C―H键的甲基,认为氰(NC―CN)和乙烷分子内两基团之间的相互作用有一定共性,把它们分别称为“共轭”和“超共轭”,并在1941年用早期的分子轨道理论进一步阐述了这个观点[16 ] .甚至价键理论的分析也间接承认了电子的某种“离域性”.例如,1958年Eyring等参考了1939年Mulliken的观点,提出乙烷中有所谓“H―C―C―H离域键”,并用以解释乙烷构象稳定性差异[19 ] . ...
2
1949
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
2
1951
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
2
1958
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 值得注意的是,在这个阶段,尽管位阻学说是主流观点,超共轭学说已经开始萌芽.例如,分子轨道理论的提出者之一Mulliken在1939年就提出乙烷中可能存在“超共轭效应”[15 ] .他类比含有C≡N三键的氰基和含有三个C―H键的甲基,认为氰(NC―CN)和乙烷分子内两基团之间的相互作用有一定共性,把它们分别称为“共轭”和“超共轭”,并在1941年用早期的分子轨道理论进一步阐述了这个观点[16 ] .甚至价键理论的分析也间接承认了电子的某种“离域性”.例如,1958年Eyring等参考了1939年Mulliken的观点,提出乙烷中有所谓“H―C―C―H离域键”,并用以解释乙烷构象稳定性差异[19 ] . ...
2
1965
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 这一时期,计算方法和计算工具有所进步,求解多电子薛定谔方程的基本方法——Hartree-Fock自洽场近似等计算方法的产生和计算机技术的发展提高了量子化学理论分析的精度.20世纪60年代的Hartree-Fock近似[20 ] 和Hellmann-Feynman近似[21 ] 计算都支持位阻学说.然而,这些计算中的一些假设受到了质疑.例如,Honegger在1989年指出重叠式乙烷C―C键长大于交叉式乙烷,使得前者两个甲基的氢之间的库伦斥力反而更小,甚至使得重叠式更加稳定[26 ] .过去的一些研究忽略了这一差别,得出的结论存在不足. ...
2
1968
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 这一时期,计算方法和计算工具有所进步,求解多电子薛定谔方程的基本方法——Hartree-Fock自洽场近似等计算方法的产生和计算机技术的发展提高了量子化学理论分析的精度.20世纪60年代的Hartree-Fock近似[20 ] 和Hellmann-Feynman近似[21 ] 计算都支持位阻学说.然而,这些计算中的一些假设受到了质疑.例如,Honegger在1989年指出重叠式乙烷C―C键长大于交叉式乙烷,使得前者两个甲基的氢之间的库伦斥力反而更小,甚至使得重叠式更加稳定[26 ] .过去的一些研究忽略了这一差别,得出的结论存在不足. ...
2
1970
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 1970年,Lowe用分子轨道理论进行定性分析,首次提出乙烷一个C―H键的电子向另一个C―H键的反键轨道离域,确立了现代版本的超共轭学说[22 ] .次年,England和Gordon用间略微分重叠(INDO)近似计算支持了这一观点[23 ] .从此,位阻和超共轭两大学说相互争论和补充的局面形成.Pople [24 ] 、Bandenhoop [27 ] 等讨论了结合位阻和超共轭两种学说来解释乙烷构象稳定性差异的可能性,Stevens和Karplus [25 ] 则对比分析多种计算方法试图捍卫位阻学说. ...
2
1971
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 1970年,Lowe用分子轨道理论进行定性分析,首次提出乙烷一个C―H键的电子向另一个C―H键的反键轨道离域,确立了现代版本的超共轭学说[22 ] .次年,England和Gordon用间略微分重叠(INDO)近似计算支持了这一观点[23 ] .从此,位阻和超共轭两大学说相互争论和补充的局面形成.Pople [24 ] 、Bandenhoop [27 ] 等讨论了结合位阻和超共轭两种学说来解释乙烷构象稳定性差异的可能性,Stevens和Karplus [25 ] 则对比分析多种计算方法试图捍卫位阻学说. ...
2
1972
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 1970年,Lowe用分子轨道理论进行定性分析,首次提出乙烷一个C―H键的电子向另一个C―H键的反键轨道离域,确立了现代版本的超共轭学说[22 ] .次年,England和Gordon用间略微分重叠(INDO)近似计算支持了这一观点[23 ] .从此,位阻和超共轭两大学说相互争论和补充的局面形成.Pople [24 ] 、Bandenhoop [27 ] 等讨论了结合位阻和超共轭两种学说来解释乙烷构象稳定性差异的可能性,Stevens和Karplus [25 ] 则对比分析多种计算方法试图捍卫位阻学说. ...
2
1989
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 这一时期,计算方法和计算工具有所进步,求解多电子薛定谔方程的基本方法——Hartree-Fock自洽场近似等计算方法的产生和计算机技术的发展提高了量子化学理论分析的精度.20世纪60年代的Hartree-Fock近似[20 ] 和Hellmann-Feynman近似[21 ] 计算都支持位阻学说.然而,这些计算中的一些假设受到了质疑.例如,Honegger在1989年指出重叠式乙烷C―C键长大于交叉式乙烷,使得前者两个甲基的氢之间的库伦斥力反而更小,甚至使得重叠式更加稳定[26 ] .过去的一些研究忽略了这一差别,得出的结论存在不足. ...
2
1999
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 1970年,Lowe用分子轨道理论进行定性分析,首次提出乙烷一个C―H键的电子向另一个C―H键的反键轨道离域,确立了现代版本的超共轭学说[22 ] .次年,England和Gordon用间略微分重叠(INDO)近似计算支持了这一观点[23 ] .从此,位阻和超共轭两大学说相互争论和补充的局面形成.Pople [24 ] 、Bandenhoop [27 ] 等讨论了结合位阻和超共轭两种学说来解释乙烷构象稳定性差异的可能性,Stevens和Karplus [25 ] 则对比分析多种计算方法试图捍卫位阻学说. ...
2
2003
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 2003年,Baerends采用将两个甲基自由基拼接构造C―C键的方式,否定了Goodman等人文章中“位阻因素偏向重叠式构象”和“位阻因素对构象没有影响”等结论[28 ] .他们将C―C键长和甲基构型分别固定为重叠式和交叉式构象所对应的情况,然后进行旋转,得到如图 3 的能量曲线:在构象固定时,重叠式构象无论如何位阻都会更大,而在实际情况中,C―C键的伸长使得斥力减小,让人误认为“重叠式的位阻排斥更小”,实际上正是由于位阻排斥变大,才会迫使C―C键伸长来减小斥力,与经典解释相符.不过让人疑惑的是,从能量图中看,交叉式构象的能量应该更高,仿佛与结论自相矛盾.对此他们认为原因在于能量优化函数,即两个自由基成键生成真实分子的过程中会发生“整体性能量优化”使得能量会发生相对变化,其在图 3 中并未体现出来[34 ] .然后,他们将不同能量项都化成C―C键长度的函数,通过该计算得出的结论是,无论在什么情况下,泡利斥力都牢牢的占据主导位置,即它的变化值远大于其他因素所造成的能量差值.根据此文献的计算,超共轭所带来的交叉式构象的能量减少只有1.6 kJ∙mol−1 ,甚至还会被库伦力所带来的1.2 kJ∙mol−1 的能量升高所抵消. ...
2
2005
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 2005年Mo[29 ] 和2007年Gao [30 ] 两个研究团队使用从头计算的价键理论,均认同了位阻因素是交叉式乙烷构象更为稳定的主导因素.但是,价键理论本身同样存在不足,就像Baerends所指出的那样,通过价键理论构造完整分子的过程中,有些能量变化实际上是被忽略掉的.2016年,Wierzbicki使用CC/MBPT(耦合簇/多参考微扰理论)计算,再次支持超共轭一派的观点,认为位阻效应对于13 kJ∙mol−1 的转动能垒几乎毫无贡献[31 ] .2022年Jenkins使用QTAIM理论进行模拟计算,认为先前价键理论中的泡利斥力被高估了,他们所模拟出的斥力只有原先的1/2 [32 ] .2023年,Chaquin使用动态轨道力(Dynamic Orbital Forces)的方法进行模拟,发现重叠式中的超共轭作用并不比交叉式的超共轭要弱很多,泡利斥力仍是乙烷构象的主导因素[33 ] . ...
2
2007
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 2005年Mo[29 ] 和2007年Gao [30 ] 两个研究团队使用从头计算的价键理论,均认同了位阻因素是交叉式乙烷构象更为稳定的主导因素.但是,价键理论本身同样存在不足,就像Baerends所指出的那样,通过价键理论构造完整分子的过程中,有些能量变化实际上是被忽略掉的.2016年,Wierzbicki使用CC/MBPT(耦合簇/多参考微扰理论)计算,再次支持超共轭一派的观点,认为位阻效应对于13 kJ∙mol−1 的转动能垒几乎毫无贡献[31 ] .2022年Jenkins使用QTAIM理论进行模拟计算,认为先前价键理论中的泡利斥力被高估了,他们所模拟出的斥力只有原先的1/2 [32 ] .2023年,Chaquin使用动态轨道力(Dynamic Orbital Forces)的方法进行模拟,发现重叠式中的超共轭作用并不比交叉式的超共轭要弱很多,泡利斥力仍是乙烷构象的主导因素[33 ] . ...
2
2016
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 2005年Mo[29 ] 和2007年Gao [30 ] 两个研究团队使用从头计算的价键理论,均认同了位阻因素是交叉式乙烷构象更为稳定的主导因素.但是,价键理论本身同样存在不足,就像Baerends所指出的那样,通过价键理论构造完整分子的过程中,有些能量变化实际上是被忽略掉的.2016年,Wierzbicki使用CC/MBPT(耦合簇/多参考微扰理论)计算,再次支持超共轭一派的观点,认为位阻效应对于13 kJ∙mol−1 的转动能垒几乎毫无贡献[31 ] .2022年Jenkins使用QTAIM理论进行模拟计算,认为先前价键理论中的泡利斥力被高估了,他们所模拟出的斥力只有原先的1/2 [32 ] .2023年,Chaquin使用动态轨道力(Dynamic Orbital Forces)的方法进行模拟,发现重叠式中的超共轭作用并不比交叉式的超共轭要弱很多,泡利斥力仍是乙烷构象的主导因素[33 ] . ...
2
2022
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 2005年Mo[29 ] 和2007年Gao [30 ] 两个研究团队使用从头计算的价键理论,均认同了位阻因素是交叉式乙烷构象更为稳定的主导因素.但是,价键理论本身同样存在不足,就像Baerends所指出的那样,通过价键理论构造完整分子的过程中,有些能量变化实际上是被忽略掉的.2016年,Wierzbicki使用CC/MBPT(耦合簇/多参考微扰理论)计算,再次支持超共轭一派的观点,认为位阻效应对于13 kJ∙mol−1 的转动能垒几乎毫无贡献[31 ] .2022年Jenkins使用QTAIM理论进行模拟计算,认为先前价键理论中的泡利斥力被高估了,他们所模拟出的斥力只有原先的1/2 [32 ] .2023年,Chaquin使用动态轨道力(Dynamic Orbital Forces)的方法进行模拟,发现重叠式中的超共轭作用并不比交叉式的超共轭要弱很多,泡利斥力仍是乙烷构象的主导因素[33 ] . ...
4
2023
... 乙烷构象稳定性问题的研究历程按照研究中使用的理论和计算方法,大致可以分为三个阶段,分别为前量子化学时期(约1960年以前)、早期量子化学时期(约1960–2000年)和当代量子化学时期(约2000年以后).由第一阶段进入第二阶段的主要标志是现代量子化学的基础——Hartree-Fock近似和一般精度的量子化学计算的广泛使用;随着高精度量子化学计算方法的逐步发展,由第二阶段进入第三阶段,主要标志是2001年Pophristic和Goodman在Nature 杂志发表的一篇论文[11 ] ,他们强调“超共轭效应是乙烷构象稳定性差异及构象转变能垒的来源”,这一观点引发激烈争论.表 2 总结了各个阶段的一些代表性研究论文,反映了对该问题研究的脉络和争议情况[13 –33 ] . ...
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
... 2005年Mo[29 ] 和2007年Gao [30 ] 两个研究团队使用从头计算的价键理论,均认同了位阻因素是交叉式乙烷构象更为稳定的主导因素.但是,价键理论本身同样存在不足,就像Baerends所指出的那样,通过价键理论构造完整分子的过程中,有些能量变化实际上是被忽略掉的.2016年,Wierzbicki使用CC/MBPT(耦合簇/多参考微扰理论)计算,再次支持超共轭一派的观点,认为位阻效应对于13 kJ∙mol−1 的转动能垒几乎毫无贡献[31 ] .2022年Jenkins使用QTAIM理论进行模拟计算,认为先前价键理论中的泡利斥力被高估了,他们所模拟出的斥力只有原先的1/2 [32 ] .2023年,Chaquin使用动态轨道力(Dynamic Orbital Forces)的方法进行模拟,发现重叠式中的超共轭作用并不比交叉式的超共轭要弱很多,泡利斥力仍是乙烷构象的主导因素[33 ] . ...
... 对于乙烷交叉式构象比重叠式构象稳定的原因,超共轭效应和位阻效应谁占主导的问题至今仍然未能达成共识,不过位阻效应和超共轭效应均影响乙烷构象稳定性这一事实已经十分清晰.实际上,每一种计算方法都需要先通过对体系进行不同形式和精度的近似后才能进行模拟计算,而根据选取的计算方法不同,在这个问题上得到的结果也会不同[33 ] .整体而言,各个研究者所选取的主要方法可以分为两大类:自然分子轨道法(NBO)和现代价键理论(VB).使用自然分子轨道法时,需要通过撤除空的$ {\text{σ}}_{\text{C}\text{―}\text{H}}^{\text{*}} $ $ {\text{σ}}_{\text{C}\text{―}\text{H}}^{} $
1
2002
... 2003年,Baerends采用将两个甲基自由基拼接构造C―C键的方式,否定了Goodman等人文章中“位阻因素偏向重叠式构象”和“位阻因素对构象没有影响”等结论[28 ] .他们将C―C键长和甲基构型分别固定为重叠式和交叉式构象所对应的情况,然后进行旋转,得到如图 3 的能量曲线:在构象固定时,重叠式构象无论如何位阻都会更大,而在实际情况中,C―C键的伸长使得斥力减小,让人误认为“重叠式的位阻排斥更小”,实际上正是由于位阻排斥变大,才会迫使C―C键伸长来减小斥力,与经典解释相符.不过让人疑惑的是,从能量图中看,交叉式构象的能量应该更高,仿佛与结论自相矛盾.对此他们认为原因在于能量优化函数,即两个自由基成键生成真实分子的过程中会发生“整体性能量优化”使得能量会发生相对变化,其在图 3 中并未体现出来[34 ] .然后,他们将不同能量项都化成C―C键长度的函数,通过该计算得出的结论是,无论在什么情况下,泡利斥力都牢牢的占据主导位置,即它的变化值远大于其他因素所造成的能量差值.根据此文献的计算,超共轭所带来的交叉式构象的能量减少只有1.6 kJ∙mol−1 ,甚至还会被库伦力所带来的1.2 kJ∙mol−1 的能量升高所抵消. ...
2
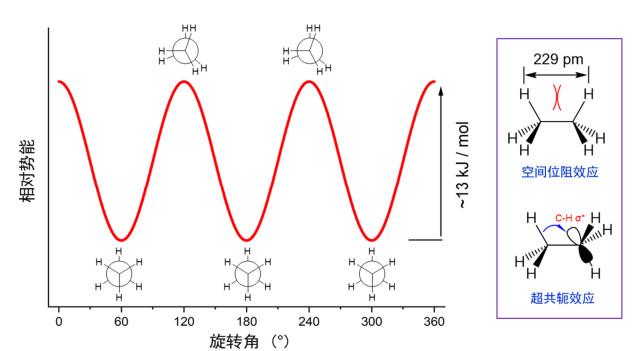
... 烷烃的构象及其稳定性是基础有机化学中重要的知识点,其中乙烷的交叉式与重叠式构象是其中最基础的部分.乙烷的交叉式构象比重叠式构象稳定约13 kJ∙mol−1 (图 1 ),这一事实在国内外的主流基础有机化学的教材中没有争议.但是我们发现,对于“乙烷交叉式构象比重叠式稳定”这一事实,国内外不同教材给出的解释大不相同,我们将其中代表性的解释列在表 1 中以供参阅[1 –10 ] . ...
... 从表 1 可以看出,国内不同的教材对交叉式构象比重叠式稳定的解释各不相同.比如,邢其毅等著的《基础有机化学》(第3版)认为氢核间距(229 pm)小于两个氢原子范德华半径(120 pm)之和,从而导致重叠式能量升高[1 ] ,第4版也未对其观点进行更新[2 ] .胡宏纹等著的《有机化学》(第2版)认为是C―H键电子云相互排斥使得能量升高[3 ] .2001年,Pophristic和Goodman在Nature 发表论文,通过理论计算认为超共轭效应是乙烷交叉式构象稳定的主要因素[11 ] ,周公度在《大学化学》上及时地对这篇Nature 论文进行介绍和评述[12 ] .胡宏纹等著的《有机化学》(第3版) [4 ] 及之后的版次[5 , 6 ] 均采纳了“超共轭效应是乙烷交叉式构象稳定的主要因素”这一观点.国外的主流教材同样众说纷纭,Clayden等人认为空间位阻效应和超共轭效应均对乙烷构象的稳定性有影响且没有说明哪种因素占主导[7 ] .而其他的几本国外基础有机化学教材虽然是在2010年后出版的[8 –10 ] ,但观点也不统一,这很不利于初学者的学习. ...
1
... 从表 1 可以看出,国内不同的教材对交叉式构象比重叠式稳定的解释各不相同.比如,邢其毅等著的《基础有机化学》(第3版)认为氢核间距(229 pm)小于两个氢原子范德华半径(120 pm)之和,从而导致重叠式能量升高[1 ] ,第4版也未对其观点进行更新[2 ] .胡宏纹等著的《有机化学》(第2版)认为是C―H键电子云相互排斥使得能量升高[3 ] .2001年,Pophristic和Goodman在Nature 发表论文,通过理论计算认为超共轭效应是乙烷交叉式构象稳定的主要因素[11 ] ,周公度在《大学化学》上及时地对这篇Nature 论文进行介绍和评述[12 ] .胡宏纹等著的《有机化学》(第3版) [4 ] 及之后的版次[5 , 6 ] 均采纳了“超共轭效应是乙烷交叉式构象稳定的主要因素”这一观点.国外的主流教材同样众说纷纭,Clayden等人认为空间位阻效应和超共轭效应均对乙烷构象的稳定性有影响且没有说明哪种因素占主导[7 ] .而其他的几本国外基础有机化学教材虽然是在2010年后出版的[8 –10 ] ,但观点也不统一,这很不利于初学者的学习. ...
2
... 烷烃的构象及其稳定性是基础有机化学中重要的知识点,其中乙烷的交叉式与重叠式构象是其中最基础的部分.乙烷的交叉式构象比重叠式构象稳定约13 kJ∙mol−1 (图 1 ),这一事实在国内外的主流基础有机化学的教材中没有争议.但是我们发现,对于“乙烷交叉式构象比重叠式稳定”这一事实,国内外不同教材给出的解释大不相同,我们将其中代表性的解释列在表 1 中以供参阅[1 –10 ] . ...
... 从表 1 可以看出,国内不同的教材对交叉式构象比重叠式稳定的解释各不相同.比如,邢其毅等著的《基础有机化学》(第3版)认为氢核间距(229 pm)小于两个氢原子范德华半径(120 pm)之和,从而导致重叠式能量升高[1 ] ,第4版也未对其观点进行更新[2 ] .胡宏纹等著的《有机化学》(第2版)认为是C―H键电子云相互排斥使得能量升高[3 ] .2001年,Pophristic和Goodman在Nature 发表论文,通过理论计算认为超共轭效应是乙烷交叉式构象稳定的主要因素[11 ] ,周公度在《大学化学》上及时地对这篇Nature 论文进行介绍和评述[12 ] .胡宏纹等著的《有机化学》(第3版) [4 ] 及之后的版次[5 , 6 ] 均采纳了“超共轭效应是乙烷交叉式构象稳定的主要因素”这一观点.国外的主流教材同样众说纷纭,Clayden等人认为空间位阻效应和超共轭效应均对乙烷构象的稳定性有影响且没有说明哪种因素占主导[7 ] .而其他的几本国外基础有机化学教材虽然是在2010年后出版的[8 –10 ] ,但观点也不统一,这很不利于初学者的学习. ...
4
2001
... 从表 1 可以看出,国内不同的教材对交叉式构象比重叠式稳定的解释各不相同.比如,邢其毅等著的《基础有机化学》(第3版)认为氢核间距(229 pm)小于两个氢原子范德华半径(120 pm)之和,从而导致重叠式能量升高[1 ] ,第4版也未对其观点进行更新[2 ] .胡宏纹等著的《有机化学》(第2版)认为是C―H键电子云相互排斥使得能量升高[3 ] .2001年,Pophristic和Goodman在Nature 发表论文,通过理论计算认为超共轭效应是乙烷交叉式构象稳定的主要因素[11 ] ,周公度在《大学化学》上及时地对这篇Nature 论文进行介绍和评述[12 ] .胡宏纹等著的《有机化学》(第3版) [4 ] 及之后的版次[5 , 6 ] 均采纳了“超共轭效应是乙烷交叉式构象稳定的主要因素”这一观点.国外的主流教材同样众说纷纭,Clayden等人认为空间位阻效应和超共轭效应均对乙烷构象的稳定性有影响且没有说明哪种因素占主导[7 ] .而其他的几本国外基础有机化学教材虽然是在2010年后出版的[8 –10 ] ,但观点也不统一,这很不利于初学者的学习. ...
... 乙烷构象稳定性问题的研究历程按照研究中使用的理论和计算方法,大致可以分为三个阶段,分别为前量子化学时期(约1960年以前)、早期量子化学时期(约1960–2000年)和当代量子化学时期(约2000年以后).由第一阶段进入第二阶段的主要标志是现代量子化学的基础——Hartree-Fock近似和一般精度的量子化学计算的广泛使用;随着高精度量子化学计算方法的逐步发展,由第二阶段进入第三阶段,主要标志是2001年Pophristic和Goodman在Nature 杂志发表的一篇论文[11 ] ,他们强调“超共轭效应是乙烷构象稳定性差异及构象转变能垒的来源”,这一观点引发激烈争论.表 2 总结了各个阶段的一些代表性研究论文,反映了对该问题研究的脉络和争议情况[13 –33 ] . ...
... 文献中对乙烷交叉式构象比重叠式稳定的解释
文献 年份 结论 [13 ] 1932 位阻因素是乙烷交叉式构象稳定的原因,其中库伦斥力使构象倾向于重叠式 [14 ] 1939 “不对称性”和“C―C键的部分双键性”是交叉式构象稳定的原因,位阻因素不足以解释3 kcal∙mol−1 (13 kJ∙mol−1 )的能垒 [15 ] 1939 乙烷中可能有超共轭效应,但不是交叉式稳定的主要原因 [16 ] 1941 乙烷中有超共轭效应,该效应影响了乙烷的C―C键长 [17 ] 1949 位阻因素是交叉式构象稳定的原因 [18 ] 1951 位阻因素可能不是交叉式构象稳定的原因 [19 ] 1958 H―C―C―H“六电子离域键”(可以称为超共轭)是交叉式构象稳定的一个原因,“轨道弯曲”(Orbital Bending)也有影响,位阻因素不是主要原因 [20 ] 1965 位阻因素是乙烷交叉式构象稳定的原因 [21 ] 1968 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [22 ] 1970 超共轭效应可能是乙烷交叉式构象稳定的原因 [23 ] 1971 超共轭效应是乙烷交叉式构象稳定的原因 [24 ] 1972 位阻因素和超共轭效应都可能是乙烷交叉式构象稳定的原因,在较大的分子(例如正丁烷)中位阻因素的作用更明显 [25 ] 1972 位阻因素(仅包括泡利斥力)是乙烷交叉式构象稳定的原因 [26 ] 1982 C―C键长固定的模型不能准确解释乙烷交叉式构象稳定的原因 [27 ] 1999 乙烷交叉式构象稳定是位阻因素和超共轭效应的综合结果,而泡利斥力倾向于重叠式 [11 ] 2001 超共轭效应是乙烷交叉式构象稳定的原因,库伦力倾向于重叠式,泡利斥力不重要 [28 ] 2003 泡利斥力占据绝对主导 [29 ] 2005 位阻因素主导 [30 ] 2007 位阻因素主导 [31 ] 2016 超共轭主导 [32 ] 2022 位阻和超共轭作用均有,超共轭的贡献更大 [33 ] 2023 泡利斥力主导
1.1 前量子化学时期(约1960年以前) 这一时期,现代量子化学的计算方法尚未建立,研究者用一些较为简单和粗糙的方法来解释乙烷构象稳定性差异,常用的理论有价键理论和原子轨道线性组合分子轨道法(LCAO-MO),得出的结论也多有争议.例如,1932年Eyring用价键理论计算氢分子之间的各种相互作用曲线,接着用这来估算乙烷不同甲基的氢之间的相互作用,认为位阻因素能解释乙烷C―C键的转动能垒[13 ] .1939年,Eyring等用同样方法计算的结果却不支持这一解释[14 ] .在价键理论框架内,对相互作用能的不同数学处理方式也对结论有一定影响.例如,1949年,Dean用幂级数近似相互作用能,支持了位阻学说[17 ] ,而1951年,Oosterhoff用三角级数近似却不支持位阻学说[18 ] . ...
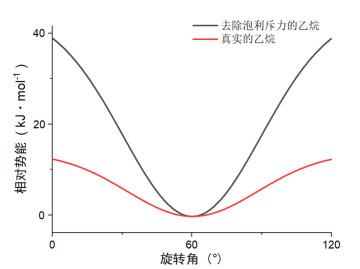
... 2001年,Pophristic和Goodman将影响乙烷构象稳定的因素分为三部分[11 ] :泡利斥力、库伦力(这两个合称为位阻因素)和超共轭因素,然后采用将位阻因素和超共轭因素分别剔除,再用自然分子轨道法进行模拟计算的方法,发现了一个惊人的结果(图 2 ):如果去除位阻排斥作用,乙烷构象将仍然倾向于交叉式,而如果去除超共轭作用,则乙烷的构象会偏向于重叠式,与事实完全相反.他们认为这是因为在交叉式向重叠式的旋转过程中C―C键会伸长,构象变化已经不是单纯的旋转,还包含了碳骨架的扩张,从而消解了本应出现的位阻斥力,让位阻不再是影响乙烷构象偏好的重要因素. ...
1
2001
... 从表 1 可以看出,国内不同的教材对交叉式构象比重叠式稳定的解释各不相同.比如,邢其毅等著的《基础有机化学》(第3版)认为氢核间距(229 pm)小于两个氢原子范德华半径(120 pm)之和,从而导致重叠式能量升高[1 ] ,第4版也未对其观点进行更新[2 ] .胡宏纹等著的《有机化学》(第2版)认为是C―H键电子云相互排斥使得能量升高[3 ] .2001年,Pophristic和Goodman在Nature 发表论文,通过理论计算认为超共轭效应是乙烷交叉式构象稳定的主要因素[11 ] ,周公度在《大学化学》上及时地对这篇Nature 论文进行介绍和评述[12 ] .胡宏纹等著的《有机化学》(第3版) [4 ] 及之后的版次[5 , 6 ] 均采纳了“超共轭效应是乙烷交叉式构象稳定的主要因素”这一观点.国外的主流教材同样众说纷纭,Clayden等人认为空间位阻效应和超共轭效应均对乙烷构象的稳定性有影响且没有说明哪种因素占主导[7 ] .而其他的几本国外基础有机化学教材虽然是在2010年后出版的[8 –10 ] ,但观点也不统一,这很不利于初学者的学习. ...