大学化学, 2024, 39(3): 239-257 doi: 10.3866/PKU.DXHX202309093

知识介绍

利用双金属接力催化策略合成环状有机化合物研究进展

许珈铭1, 向羽1, 林维晟2, 苗志伟,1

1 南开大学化学学院,元素有机化学国家重点实验室,天津 300071

2 武夷学院生态与资源工程学院,福建 武夷山 354300

Research Progress in the Synthesis of Cyclic Organic Compounds Using Bimetallic Relay Catalytic Strategies

Xu Jiaming1, Xiang Yu1, Lin Weisheng2, Miao Zhiwei,1

1 State Key Laboratory and Institute of Elemento-Organic Chemistry, College of Chemistry, Nankai University, Tianjin 300071, China

2 Department of Ecological and Resources Engineering, Wuyi University, Wuyishan 354300, Fujian Province, China

通讯作者: 苗志伟, Email: miaozhiwei@nankai.edu.cn

收稿日期: 2023-09-25   接受日期: 2023-11-29  

Received: 2023-09-25   Accepted: 2023-11-29  

Abstract

Cyclic organic compounds play a crucial role in organic chemistry, pharmaceutical chemistry, and materials science. Among the various methods for constructing these compounds, metal-catalyzed cycloaddition and cyclization reactions stand out as powerful approaches. In recent years, scientists have made significant advancements by developing bimetallic relay catalytic systems based on the study of single-transition-metal catalytic cyclization reactions. These bimetallic relay catalytic systems have garnered immense attention due to their ability to facilitate transformations that are unattainable through individual catalytic systems alone. This paper provides a comprehensive review of the recent progress made in the synthesis of cyclic compounds through bimetallic relay catalysis over the past five years, while also offering insights into the future directions of this exciting field.

Keywords: Bimetallic relay catalysis ; Cyclic compounds ; Synthesis

PDF (1293KB) 元数据 多维度评价 相关文章 导出 EndNote| Ris| Bibtex  收藏本文

本文引用格式

许珈铭, 向羽, 林维晟, 苗志伟. 利用双金属接力催化策略合成环状有机化合物研究进展. 大学化学[J], 2024, 39(3): 239-257 doi:10.3866/PKU.DXHX202309093

Xu Jiaming. Research Progress in the Synthesis of Cyclic Organic Compounds Using Bimetallic Relay Catalytic Strategies. University Chemistry[J], 2024, 39(3): 239-257 doi:10.3866/PKU.DXHX202309093

过渡金属催化的环加成反应、环合反应和环化反应是制备多种环状有机化合物的有效方法[1–7],在目前已开发的金属催化成环策略中,由不同单一金属催化的合成策略已经极大地丰富了合成环状化合物的反应模式,但是由于单一金属催化拥有独特的反应特点,对反应底物的结构往往有一定的要求,因此很难合成分子结构更加复杂的环状化合物[8–10]。

金属/金属组合的接力催化体系因其可以促进单一金属催化体系无法实现的化学转化而受到了极大的关注[11–19]。接力催化又称级联催化、顺序催化,是指反应时先由其中一种催化剂对底物进行活化,得到中间体后,再由另一催化剂接力该中间体进行后续反应,最终完成催化循环得到产物的催化模式。接力催化模式能够兼容具有不同分子结构的底物,有利于不同结构的单环、稠环、桥环和螺环化合物的合成,丰富了金属催化策略在有机合成中的应用。本文将对近五年报道的利用双金属接力催化策略实现环状有机化合物的合成研究成果进行总结,并对该领域的发展前景进行展望。

1 双金属接力催化策略在合成单环和稠环化合物中的应用

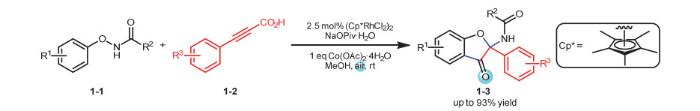
2019年,李明课题组[20]报道了Rh/Co接力催化N-芳氧基酰胺1-1与芳基丙炔酸1-2的C―H键官能化/[3+2]环合反应(图 1)。作者采用(Cp*RhCl2)2作为催化剂,在Co(OAc)2∙4H2O存在条件下,以NaOPiv∙H2O为碱,在空气中反应,以中等至良好的产率得到了具有季碳中心的苯并呋喃-3(2H)-酮衍生物1-3。该反应的特征是能够同时构建含有季碳手性中心的苯并呋喃酮衍生物,由于操作步骤简单、可大规模制备有价值的苯并呋喃-3(2H)-酮衍生物,该合成策略在天然产物全合成中具有潜在的应用前景。

图1

图1   李明课题组报道的Rh/Co接力催化C―H官能化/[3+2]环合反应

mol%为摩尔分数


为了探究反应机理,作者进行了自由基捕获实验、氘代实验以及同位素标记实验,这些机理研究证实C-3羰基的O原子来源于空气中的O2分子。由此,作者提出了该反应的机理(图 2):首先,1-1a与经NaOPiv活化的(Cp*RhCl2)2物种——Cp*Rh(OPiv)2发生C―H插入配位得到络合物1-A。然后,1-A的Rh插入1-2a的炔烃得到中间体1-B,1-B中Rh(III)与N―O键发生分子内氧化加成反应得到六元环Rh(V)类氮宾中间体1-C,随后发生分子内类氮宾迁移产生七元环Rh(III)物种1-D,1-D经过质子去金属化脱去Rh得到中间体1-E。中间体1-E的酚羟基进攻C=C双键发生Michael加成环化反应得到1-F,1-F经过[Co]介导的脱羧反应生成中间体1-G自由基,随后捕获[Co]在空气气氛下生成的[Co―O―O•]物种,生成过氧化物物种1-H,最后1-H的过氧键断裂得到产物1-3a。

图2
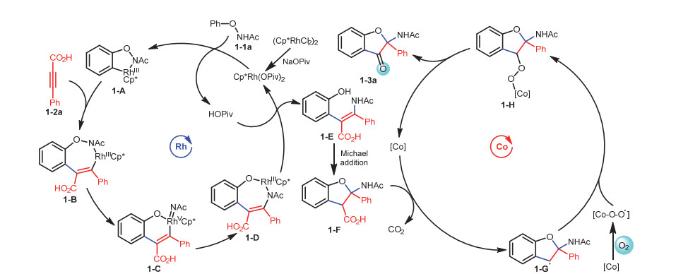
图2   李明课题组报道的Rh/Co接力催化C―H官能化/[3+2]环合反应的反应机理


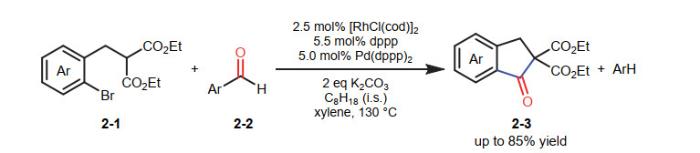
2020年,Morimoto课题组[21]报道了使用Rh/Pd接力催化策略,在无CO气体环境下实现含有碳亲核位点的2-溴苄基丙二酸二乙酯2-1的转移羰基化反应,形成茚酮衍生物2-3 (图 3)。作者使用芳香醛2-2代替CO,采用[RhCl(cod)]2催化醛的脱羰反应,同时Pd(dppp)2催化苯环上的羰基化反应,通过由Rh和Pd接力的CO迁移过程,将大部分的CO直接转移到产物中。该策略首次成功证明了芳香醛可以作为羰基源进行羰基化反应,从而避免在反应过程中使用CO气体。

图3

图3   Morimoto课题组报道的Rh/Pd接力催化转移羰基化反应


作者也提出了可能的反应机理(图 4):反应通过Rh催化剂从醛中脱去羰基开始进行,Rh插入芳香醛2-2a的C―H键形成酰基铑配合物2-A,随后发生酰基配体中羰基迁移和有机配体的还原消除,得到羰基铑物种[Rh―CO] (2-B)和脱碳产物ArH。另一侧,Pd对2-溴苄基丙二酸二乙酯2-1a的C―Br键发生氧化加成,并与夺去质子后的丙二酸酯部分形成五元钯环2-C,随后从[Rh―CO]转金属化得到羰基钯物种2-D。最后羰基发生迁移插入得到2-E,伴随着Pd的还原消除得到目标产物2-3a。

图4

图4   Morimoto课题组报道的Rh/Pd接力催化转移羰基化反应的反应机理


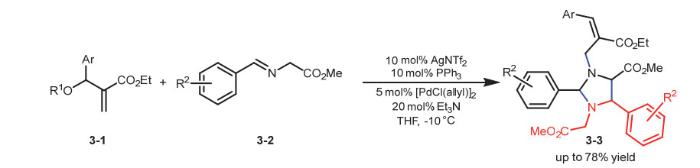
2020年,李二庆课题组[22]报道了Ag/Pd接力催化Baylis-Hillman酯和亚胺酯的1, 3-偶极环合/烯丙基化反应,用于构建全取代的烯丙基咪唑烷衍生物(图 5)。作者采用AgNTf2为Ag源,[PdCl(allyl)]2为Pd源,PPh3为配体,在有机碱Et3N的存在下Baylis-Hillman酯3-1和亚胺酯3-2直接反应以较高的产率和区域选择性合成了1, 2, 3, 4, 5-五取代咪唑烷3-3。该方法在简单的反应条件下提供了直接获得全取代烯丙基咪唑烷的新途径。

图5

图5   李二庆课题组报道的Ag/Pd接力催化1, 3-偶极环合/烯丙基化反应


作者的机理研究表明,接力催化体系在反应中起着关键作用(图 6),该反应由Ag催化的1, 3-偶极环合反应引发,随后发生Pd催化的烯丙基化反应。首先,在碱性条件下由3-2a原位形成的甲亚胺叶立德与活性Ag(I)络合物配位,生成中间体3-A。3-A与另一分子亚胺酯3-2a发生亲核加成反应得到中间体3-B。3-B中的氮负离子分子内进攻C=N双键发生分子内环化反应产生中间体3-C。另一方面,Pd(II)/PPh3络合物活化3-1a,得到π-烯丙基钯络合物3-D。进一步通过3-C与3-D的转金属化过程得到中间体3-E,最后还原消除脱除Pd催化剂,获得目标产物3-3a。

图6
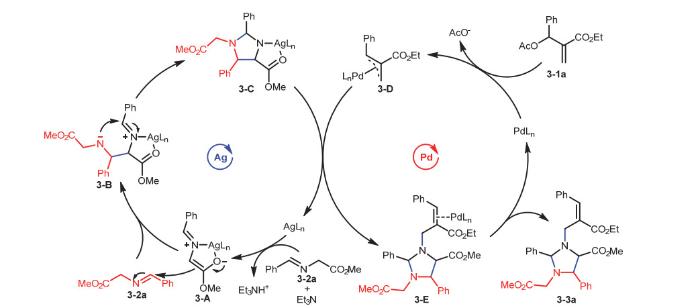
图6   李二庆课题组报道的Ag/Pd接力催化1, 3-偶极环合/烯丙基化反应的反应机理


2020年,汪君课题组[23]报道了一种高效的Rh/Pd接力催化方法,在温和的条件下实现了分子间和分子内串联氢胺化反应(图 7)。作者采用氧杂苯并降冰片烯4-1和2-炔基苯胺4-2为原料,在[Rh(COD)Cl]2、Pd(MeCN)4(OTf)2以及相应手性配体的存在下依次发生分子间和分子内氢胺化反应,以高的产率和优异的对映选择性合成了反式(1-吲哚基)二氢萘酚4-3 (产率高达88%,ee值高达99%)。该方法表现出良好的官能团耐受性,炔基上的芳基、杂芳基、烷基和甲硅烷基等多种取代基可在反应中兼容。此外,生物信息学和体外筛选结果表明,反应产物(1-吲哚基)二氢萘酚是治疗炎症疾病的有效先导化合物。

图7
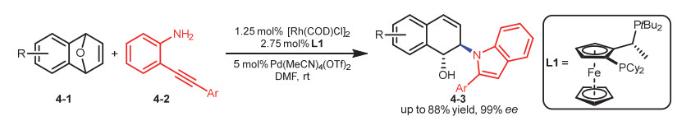
图7   汪君课题组报道的Rh/Pd接力催化分子间和分子内串联氢胺化反应


作者并没有在报道中指明该反应的催化循环,笔者认为该催化循环可能如下(图 8):氧杂苯并降冰片烯4-1a首先在Rh作用下开环生成烯丙基Rh配合物4-A,随后与2-炔基苯胺4-2a反应并消除Rh催化剂得到中间产物4-C。4-C被Pd捕获得到中间体4-D,4-D经历5-endo-dig环化过程并脱去Pd催化剂,最后得到(1-吲哚基)二氢萘酚产物4-3a。

图8
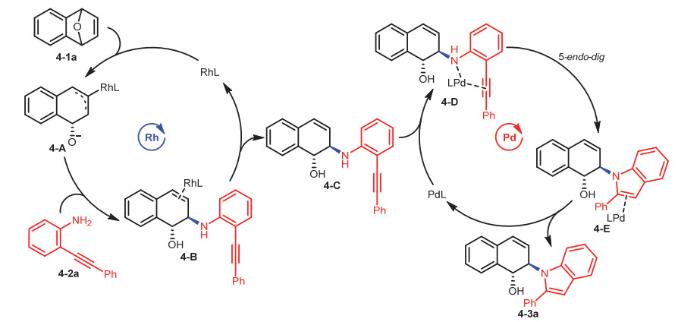
图8   汪君课题组报道的Rh/Pd接力催化分子间和分子内串联氢胺化反应的反应机理


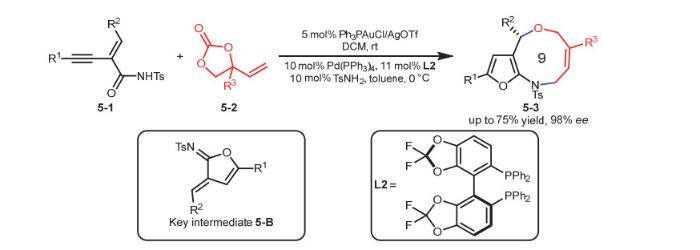
2021年,赵宇课题组[24]发展了一种Au/Pd接力催化策略,反应以烯酰胺5-1为底物原位生成基于呋喃骨架的氮杂二烯1, 4-偶极子中间体5-B,并与烯基乙二醇碳酸酯5-2发生不对称[5+4]环合反应,从而高效且对映选择性地构筑手性呋喃并氮杂九元环化合物5-3 (图 9)。该类中环产物可以通过简便的化学转化,得到非芳香环稠合的手性九元环化合物以及此前难以合成的苯并九元环化合物,极大地简化了九元环化合物的构建方法。

图9

图9   赵宇课题组报道的Au/Pd接力催化不对称[5+4]环合反应


根据前期的研究,作者提出了该过程可能的反应机理(图 10):烯酰胺5-1在被AgOTf活化后的Au(I)催化剂催化下发生5-exo-dig环化反应生成呋喃-Au络合物5-A,随后5-A异构化脱去[Au]得到二氢呋喃衍生的氮杂二烯烃5-B。Pd催化剂与5-2反应,脱去CO2生成两性离子5-C,随后5-C中的氧负离子与氮杂二烯5-B发生Michael加成反应生成磺酰胺衍生的两性离子5-D。最后,5-D中的磺酰胺负离子对π-烯丙基钯进行选择性烯丙基末端取代得到九元环化合物5-3并再生Pd催化剂。

图10

图10   赵宇课题组报道的Au/Pd接力催化不对称[5+4]环合反应的反应机理


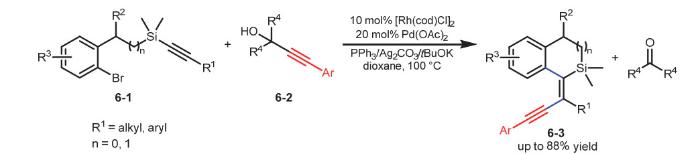
2021年,曾伟课题组[25]提出了一种Pd/Rh协同催化炔基硅烷与炔醇的芳基炔基化/环化反应策略(图 11),实现了将芳基、烯基和炔基构建到同一个分子中的合成目标,得到的硅烷芳烃具有特定的光致发光行为。作者采用[Rh(cod)Cl]2和Pd(OAc)2作为催化剂,PPh3为配体,在Ag2CO3和tBuOK存在下成功地使二甲基炔基邻溴苄基硅烷6-1和α-炔基醇6-2发生偶联环化反应,生成炔基亚甲基苯并硅杂环化合物6-3,反应产率中等至优秀,能够兼容炔醇中芳基上的多种取代基。

图11

图11   曾伟课题组报道的Pd/Rh接力催化芳基炔基化/环化反应


作者通过控制实验和氘代实验阐明了该反应的机理(图 12):一方面,在膦配体的存在下,邻溴苄基炔基硅烷6-1优先与Pd(0)催化剂进行氧化加成反应产生芳基钯物种6-A,随后进行分子内5-exo-dig环化反应得到乙烯基钯物种6-B。另一方面,炔醇6-2通过β-炔基消除转化为炔基铑物种6-C,随后与Ag盐转金属化得到炔基银6-D。最后,炔基银6-D和乙烯基钯物种6-B再次发生转金属化得到炔基/烯基钯6-E,6-E通过还原消除反应进一步生成芳基炔基化产物6-3。

图12

图12   曾伟课题组报道的Pd/Rh接力催化芳基炔基化/环化反应的反应机理


2021年,肖军安课题组[26]提出了一种Au/Sc接力催化策略,采用2-炔基苯基环丙烷7-1与吲哚衍生物7-2为反应底物实现了区域发散性[5+2]和[4+2]环合反应,得到一系列环庚[b]吲哚和苯并[b]咔唑衍生物(图 13)。作者以PPh3AuNTf2为Au源,Sc(OTf)3为Lewis酸,当采用2-(芳基乙炔基)苯基环丙烷7-1与N-取代吲哚7-2反应时,得到[5+2]环合产物7-3;而采用2-乙炔基苯基环丙烷7-1ʹ与N-甲基吲哚7-2a反应时,得到[4+2]环合产物7-4。该方法底物适用范围广,能以77%的平均产率得到了一系列环庚[b]吲哚和苯并[b]咔唑衍生物,反应具有优异的区域选择性。此外,作者还对所获得的多环化合物的光物理性质进行了研究,发现这些化合物具有开发成为新型荧光探针前体的潜力。

图13

图13   肖军安课题组报道的Au/Sc接力催化区域发散性[5+2]和[4+2]环合反应


作者采用分步控制实验研究Au和Sc在接力催化反应中的作用,提出了反应机理(图 14):在[5+2]环合反应中,首先通过Sc(OTf)3催化环丙烷7-1与N-甲基吲哚7-2a的SN2亲核芳基化过程得到中间体7-A。随后,7-A发生转金属化得到中间体7-Aʹ,在Au催化下7-Aʹ发生6-endo-dig环化,形成中间体7-B,7-B通过[1,2]-C迁移进行扩环,然后进行质子去金属化并从中间体7-C中消除质子,最终得到环庚[b]吲哚7-3a。在[4+2]环合反应中,中间体7-Aʺ被Au活化后的末端炔烃部分通过有利的5-exo-dig环化生成乙烯基Au络合物中间体7-D。随后中间体7-D也可以依次进行[1,2]-C迁移、质子去金属化、消除和[1,5]-H迁移,得到苯并[b]咔唑7-4a。

图14
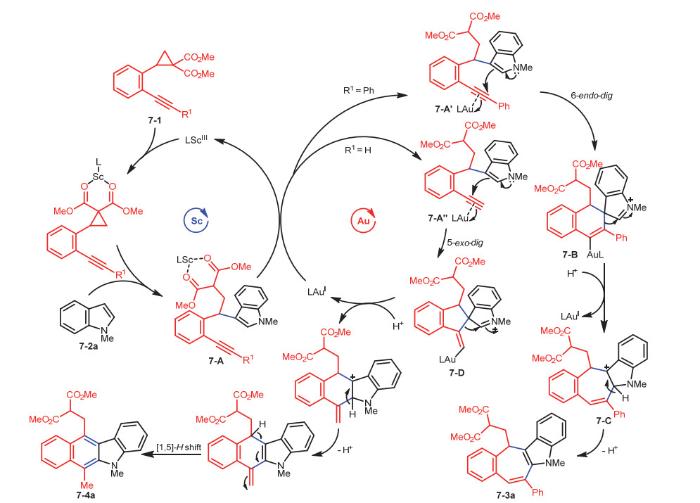
图14   肖军安课题组报道的Au/Sc接力催化区域发散性[5+2]和[4+2]环合反应的反应机理


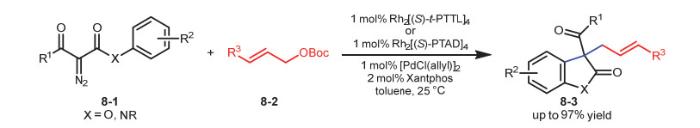
2021年,Lee课题组[27]报道了Rh/Pd接力催化一锅法合成含季碳的吲哚-2-酮或苯并呋喃-2-酮化合物的新方法(图 15)。作者使用双核Rh(II)催化剂和[PdCl(allyl)]2及相应配体,以α-重氮酯或α-重氮酰胺8-1与烯丙基叔丁基碳酸酯8-2为原料,通过发生分子内C(sp2)―H键官能化/烯丙基化串联反应,在温和的反应条件下以优异的产率(最高达97%)得到吲哚-2-酮和苯并呋喃-2-酮产物8-3,该策略具有良好的官能团耐受性,可以兼容苯环上的烷基、烷氧基、卤素等类型的取代基。

图15

图15   Lee课题组报道的Rh/Pd接力催化分子内C―H官能化/烯丙基化反应


作者根据分步实验结果提出反应机理(图 16):α-重氮羰基化合物8-1与Rh(II)催化剂反应生成亲电的Rh(II)-卡宾物种8-A,然后通过芳香亲电取代进行分子内芳香C(sp2)―H键官能化,得到1, 3-二羰基化合物8-B和/或其互变异构体8-Bʹ,并再生Rh(II)催化剂。在钯催化剂存在下,烯丙基碳酸叔丁酯8-2发生脱羧反应生成亲电的π-烯丙基钯络合物8-C。随后,8-B/Bʹ与8-C发生烯丙基化反应生成α-季碳烯丙基吲哚-2-酮或苯并呋喃-2-酮8-3并再生Pd(0)催化剂。

图16

图16   Lee课题组报道的Rh/Pd接力催化分子内C―H官能化/烯丙基化反应的反应机理


2023年,苗志伟课题组[28]报道了一种高效的非对映选择性Au/Pd接力催化[4+4]环合反应合成呋喃稠合八元杂环的方法(图 17)。采用10 mol% Ph3PAuCl作为Au源,AgOTf作为活化剂,5 mol% Pd2(dba)3∙CHCl3作为Pd源以及DPEPhos作为配体,在DCM/EA混合溶剂中进行一锅法反应。烯酰胺9-1在Au催化剂存在下发生环化反应,原位生成氮杂二烯9-B,随后与γ-亚甲基-δ-戊内酯9-2进行[4+4]环合反应得到呋喃稠合氮杂环辛烷产物9-3。该氮杂二烯的原位生成简化了呋喃环的形成,并提供了广泛的二烯骨架,使得该策略能够以高产率和高非对映选择性构建一系列具有不同取代基的呋喃稠合氮杂环辛烷产物。

图17
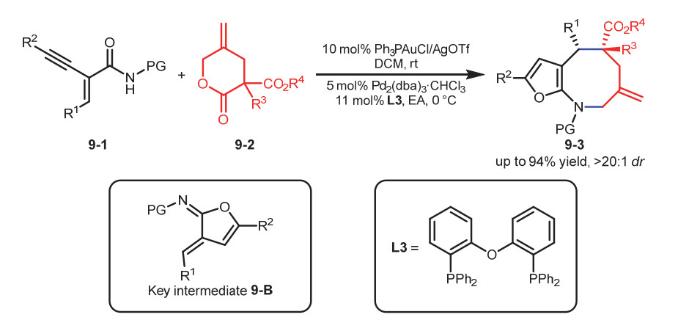
图17   苗志伟课题组报道的Au/Pd接力催化非对映选择性[4+4]环合反应


作者提出了该过程可能的反应机理(图 18):烯酰胺9-1在被AgOTf活化后的Au(I)催化剂催化下发生5-exo-dig环化反应生成呋喃-Au络合物9-A,随后异构化脱去[Au]得到二氢呋喃衍生的氮杂二烯9-B。Pd催化剂与γ-亚甲基-δ-戊内酯9-2经过氧化加成后脱羧得到π-烯丙基钯两性离子中间体9-C,9-C与氮杂二烯9-B进行Michael加成反应得到中间体9-D,最后进行分子内烯丙基化反应,得到呋喃稠合氮杂环辛烷产物9-3。

图18

图18   苗志伟课题组报道的Au/Pd接力催化非对映选择性[4+4]环合反应的反应机理


2023年,刘瑞雄课题组[29]报道了一种Zn/Au接力催化策略(图 19),以2-炔基苯基醛亚胺10-1和α-重氮乙酸酯10-2为原料,在Zn(OTf)2、(tBu)2(o-biphenyl)PAuCl催化剂和AgOTf活化剂存在条件下,以中等至良好的产率合成了3H-苯并[d]氮杂䓬-2-羧酸酯10-4。在该接力催化策略中,在Zn(II)催化下,2-炔基苯基醛亚胺与α-重氮乙酸酯发生[1+2]环合反应得到反式氮杂环丙烷10-3,随后,Au(I)催化含炔烃的反式氮杂环丙烷10-3发生分子内环化反应,生成3H-苯并[d]氮杂䓬化合物10-4。该催化策略拓展了2-炔基苯基醛亚胺在有机合成中的应用范围。

图19
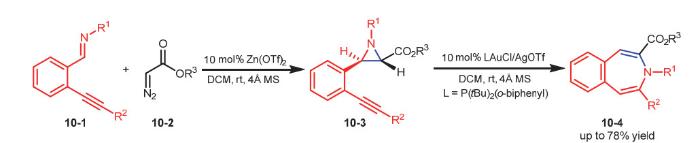
图19   刘瑞雄课题组报道的Zn/Au接力催化环丙烷化/分子内环化反应


通过控制实验,作者解释了在Zn(OTf)2存在下得到反式氮杂环丙烷的原因,并提出了该接力催化过程可能的反应机理(图 20):底物10-1a的亚胺首先与Zn(OTf)2配位产生中间体10-A。随后α-重氮酯10-2a通过构象10-B进攻亚胺碳得到10-C,其中Zn(OTf)2与亚胺的N和酯羰基的O螯合。在10-B和10-Bʹ的构象中,炔基都远离体积庞大的酯基,但10-B是占优势的,因为竞争态10-Bʹ的炔基和重氮有空间位阻作用。如果醛亚胺10-1a不含炔基,则10-Bʹ将是优势构象,因为大的重氮基团和PhN基团处于反式,在这种情况下,顺式氮杂环丙烷将作为主要产物。中间体10-C的N原子发生SN2反应,分子内进攻重氮的α-C离去N2得到反式氮杂环丙烷物种10-3a。随后LAu+捕获中间体10-3a产生π-炔烃-Au物种10-D,10-D中N进攻三键发生6-endo-dig环化反应得到双环异喹啉中间体10-E,10-E易通过去质子化进行扩环,进一步得到目标产物10-4a。

图20
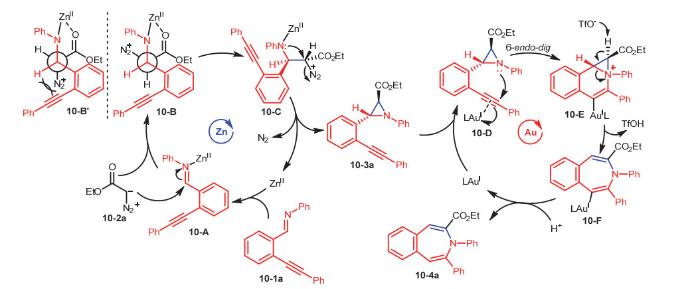
图20   刘瑞雄课题组报道的Zn/Au接力催化环丙烷化/分子内环化反应的反应机理


在利用单一金属催化的环化反应构筑单环或稠环骨架化合物时,较为常用的策略是进行分子间环加成、环合或分子内环化反应。如果使用双金属接力催化,则可以拓展分子间环加成和环合反应中两个反应底物的组合类型,极大地丰富了可构建的产物结构。在目前的研究中,绝大多数双金属接力催化过程都使用到了贵金属,如Rh、Pd、Au等,如何在只使用一些廉价金属的前提下,获得同样或类似的产物结构仍值得进一步研究。

2 双金属接力催化策略在合成桥环化合物中的应用

2019年,曹鹏课题组[30]通过Ni/V和Ni/Cu接力催化策略实现了2, 8-二氧杂环[3.2.1]辛烷(2, 8-DOBCO)缩酮衍生物的高效合成(图 21)。该策略的关键中间体ε-羟基-β, γ-不饱和酮11-D可通过镍催化的醛11-1、1, 3-二烯11-2和酰基锆茂试剂11-3的三组分偶联反应轻易获得。这些多官能化的酮可以经历V催化的环氧化和环重排串联反应获得6-羟基-2, 8-DOBCO (11-4),亦或通过Cu催化的氮杂环丙烷化和环重排串联反应转化为6-氨基-2, 8-DOBCO (11-5)。该模块化策略的优点在于原料易获得、官能团耐受性好、操作简便,可以为含有2, 8-DOBCO骨架的天然产物和生物活性分子提供潜在的合成途径。路易斯酸催化环氧或氮杂环丙基取代酮的开环重排为杂环化合物的研究开辟了一条新途径。

图21
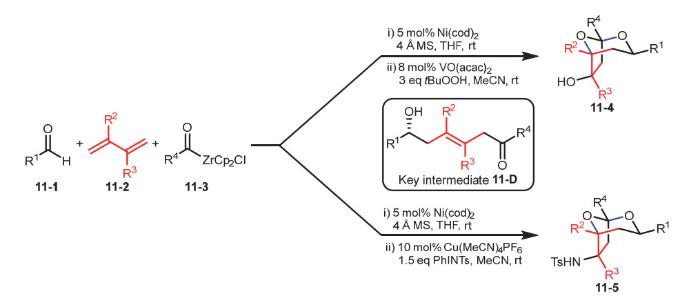
图21   曹鹏课题组报道的Ni/V和Ni/Cu接力催化氧(氮)杂环丙烷化/环重排反应


作者进行了控制实验和动力学研究,结合前人的研究成果提出反应机理(图 22):催化循环首先在Ni催化下醛11-1和1, 3-二烯11-2发生氧化环金属化反应得到烯丙基镍物种11-A,然后11-A与酰基锆试剂11-3发生转金属化生成11-B,11-B经历分子内烯丙基化反应得到11-C,再经历还原消除得到不饱和酮11-D,并再生Ni催化剂。随后,11-D在V催化下发生环氧化反应得到11-E,最后串联环化开环实现了环重排,得到6-羟基-2, 8-DOBCO产物11-4。

图22

图22   曹鹏课题组报道的Ni/V和Ni/Cu接力催化氧(氮)杂环丙烷化/环重排反应的反应机理


2019年,冯小明课题组[31]开发了一种Rh/Zn接力催化[4+3]环加成反应,高效合成了多取代的具有三个手性中心的oxazocine类化合物(图 23)。作者采用β, γ-不饱和-α-酮酸酯12-1和α-重氮酰胺12-2为原料,利用Rh2Piv4催化剂将α-重氮酰胺转化为isomünchnone偶极子12-B,在其课题组发展的N, Nʹ-手性双氮氧化物配体L4/Zn(II)催化下可以实现二者的不对称[4+3]环加成反应,得到oxazocine类化合物12-3。该反应条件温和,能够以中等至优异的产率和良好至优异的ee值获得相应的oxazocine产物。

图23

图23   冯小明课题组报道的Rh/Zn接力催化不对称[4+3]环加成反应


作者结合前人的研究和催化剂的晶体结构数据,提出了该策略中可能的关键过渡态立体结构和可能的反应机理(图 24):在催化剂晶体结构中,L4四齿配合物通过两个氮氧化物的氧原子和两个酰胺氧原子与Zn配位,两个水分子还占据两个配位位点,形成六配位八面体络合物。在反应过程中,酮酯12-1a的两个羰基以双齿方式与催化剂配位,替换两个水分子的位置。Rh催化剂将α-重氮酰胺12-2a原位转化为isomünchnone偶极子12-B,然后原位生成的isomünchnone中间体12-B使用其Re面接近与Zn络合的酮酯12-C的Re面,因为从12-B的Si面接近会与配体具有更大的空间位阻,并且酮酯的Si面被配体的酰胺基屏蔽,所以产物具有(1R, 5R, 6R)的绝对构型。

图24

图24   冯小明课题组报道的Rh/Zn接力催化不对称[4+3]环加成反应的反应机理及产物立体构型来源


桥环化合物的高效合成一直是有机合成中的一个难点,近年来利用双金属接力催化策略合成桥环产物的报道相对较少。桥环骨架的构建既可以使用从链状底物发生串联环化反应的策略,也可以采用从环状的1, n-偶极子发生环加成反应的策略,但是无论使用哪一种策略,都要预先合成复杂的链状或环状底物。而双金属接力催化策略可以有效地从相对简单的底物直接转化,构建含有桥环骨架结构的相应中间体,有些不稳定的中间体也能因为立刻参与后续催化循环而在体系中兼容,因此双金属接力催化为桥环化合物的高效合成提供了新的方法。后续待解决的问题是如何利用好双金属接力催化策略,从简单、易获得的底物出发,发现更多用于桥环骨架合成的中间体,并解决底物和中间体在两种不同金属催化剂催化循环中的兼容问题。

3 双金属接力催化策略在合成螺环化合物中的应用

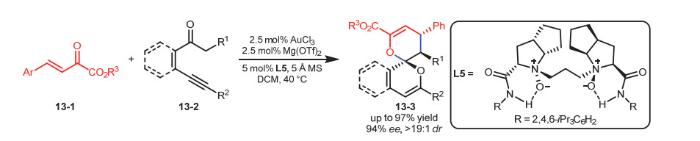
2019年,冯小明课题组[32]报道了利用Au/Mg接力催化实现炔基酮串联环异构化/[4+2]环加成反应的研究成果,为合成6, 6-螺缩酮衍生物提供了新的合成方法(图 25)。作者以β, γ-不饱和-α-酮酯13-1和β-炔基酮13-2为起始原料,采用手性Au(III)盐和N, Nʹ-手性双氮氧化物配体/Mg(II)配合物催化剂,以高达97%的产率、94%的ee值和 > 19 : 1的dr值合成了手性多官能化的6, 6-螺缩酮衍生物13-3。

图25

图25   冯小明课题组报道的Au/Mg接力催化串联环异构化/[4+2]环加成反应


作者基于控制实验的结果和前人的研究成果,提出了反应机理(图 26):首先β-炔基酮13-2在Au(III)催化下环化形成羰基叶立德13-A,接着脱去质子形成含Au的13-B;β, γ-不饱和-α-酮酯13-1在配体的参与下与Mg配位,和13-B发生不对称Diels-Alder反应得到13-D,最终经历质子去金属化形成目标产物13-3。其中,立体选择性的形成是在发生Diels-Alder反应时配体L5的苯环屏蔽了β, γ-不饱和α-酮酯的Si面,反应只能在Re面进行,最终获得了高的ee值。

图26

图26   冯小明课题组报道的Au/Mg接力催化串联环异构化/[4+2]环加成反应的反应机理及产物立体构型来源


2019年,冯小明课题组[33]报道了1, 6-烯炔与缺电子烯烃在过渡金属与Lewis酸催化作用下发生的环异构化/Diels-Alder不对称双金属催化接力反应,以高收率得到一系列高立体选择性的手性[5,6]-并环和螺环骨架产物(图 27)。实验结果表明,N, Nʹ-手性双氮氧化物配体/金属配合物催化剂与过渡金属催化剂在双金属接力催化中具有很强的兼容性,而这样的双金属接力催化策略在构建具有结构多样性和立体多样性的手性小分子库方面具备很大潜力。

作者利用Rh/Sc接力催化策略(图 27-ⅰ),由1, 6-烯炔14-1在Rh(I)络合物的催化下生成金属环戊卡宾中间体14-A,经β-H消除得到取代的1, 3-共轭双烯中间体14-B,14-B与缺电子烯烃14-2在L6/Sc(OTf)3作用下进一步发生Diels-Alder反应生成一系列手性[5,6]-并环骨架化合物14-4。更换苯环上取代基,或使用芳杂环,均能够以较高的收率和对映选择性得到相应产物(最高达96%产率和92% ee值)。

图27
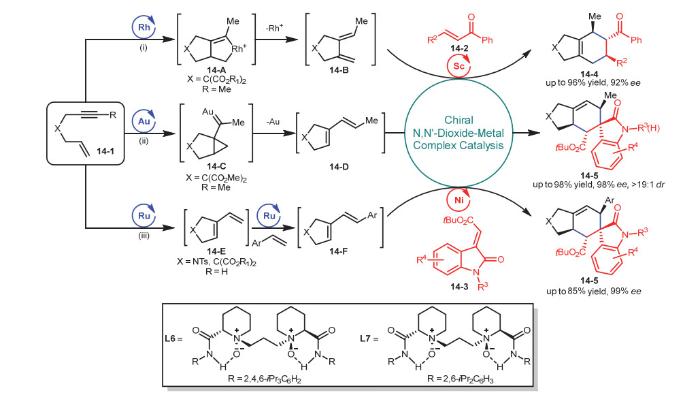
图27   冯小明课题组报道的双金属接力催化一系列环异构化/不对称Diels-Alder反应


作者利用Au/Ni接力催化策略(图 27-ⅱ),由1, 6-烯炔14-1在Au(I)络合物的催化下得金属环戊卡宾中间体14-C,经重排后得取代的1, 3-共轭双烯中间体14-D,14-D与缺电子烯烃14-3在L7/Ni(OTf)2作用下进一步发生Diels-Alder反应得到一系列手性螺吲哚酮-六氢-1H-茚骨架化合物14-5。反应对多种官能团的兼容性很好,更值得一提的是,当延长反应时间,可以得到非对映选择性更高的N-脱保护产物,最终可以得到98%产率,> 19 : 1 dr值,98% ee值。

作者还利用Ru/Ni接力催化策略(图 27-ⅲ),由1, 6-烯炔14-1在Grubbs 2nd催化剂的催化下得乙烯基环戊烯中间体14-E,再与芳基取代的乙烯经烯烃复分解反应得取代的1, 3-共轭双烯中间体14-F,与缺电子烯烃14-3在L7/Ni(OTf)2作用下进一步发生Diels-Alder反应,得到一系列手性螺-[5,6]-并环骨架化合物14-5。该体系很好地扩展了产物的丰富性,可以高对映选择性得到多种6-取代芳环-螺-[5,6]-并环的产物,最高达99% ee值。

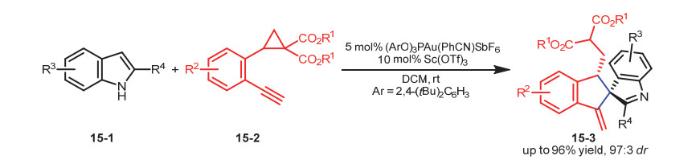
2022年,肖军安课题组[34]利用Sc/Au接力催化策略,使用简单且来源广泛的2-取代吲哚15-1以及2-炔基芳基环丙烷15-2为原料,通过直接去芳构化螺环化反应可以实现假吲哚螺环的高效构建(图 28)。该方法采用Sc(OTf)3诱导环丙烷开环,[2, 4-(tBu)2C6H3O]3PAu(PhCN)SbF6为金源,以86%的平均产率得到了多种假吲哚螺环衍生物15-3,底物芳环上可以兼容多种吸电子与给电子取代基,且产物具有中等至优异的非对映选择性(最高达97 : 3 dr)。

图28

图28   肖军安课题组报道的Sc/Au接力催化去芳构化螺环化反应


作者采用分步控制实验来证明了Sc和Au催化剂在接力催化循环中的作用,并提出了反应机理(图 29):首先,2-乙炔基苯基环丙烷15-2a的羰基与Sc(III)催化剂配位形成中间体15-A,然后中间体15-A经历2-苯基吲哚15-1a的亲核进攻得到中间体15-B。随后,Au(I)催化剂与中间体15-B中的三键配位,得到中间体15-C,中间体15-C进一步从空间位阻较小的方向进行5-exo-dig环化,脱去质子得到烯基金物种15-D。最后,15-D发生质子去金属化得到主要非对映体的最终产物15-3a,并再生Au(I)催化剂。

图29
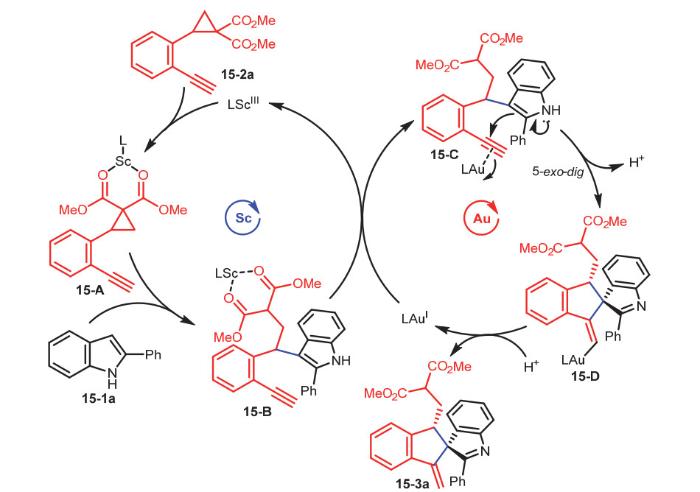
图29   肖军安课题组报道的Sc/Au接力催化去芳构化螺环化反应的反应机理


2022年,邓卫平课题组[35]开发了一种Au/Ir接力催化策略,成功实现了外消旋2-(1-羟基烯丙基)苯酚16-1与炔醇/炔酰胺16-2之间的对映选择性串联螺环化反应(图 30)。在该策略中以[Ir(cod)Cl]2与PPh3AuCl作为催化剂,(S)-L8作为手性配体,Fe(OTf)2作为酸性促进剂,MgSO4作为添加剂,原位生成的环外乙烯基醚/烯酰胺可与π-烯丙基铱两亲性配合物发生不对称烯丙基化/螺缩酮化反应,从而以优异的对映选择性获得一系列螺缩酮和螺缩醛胺衍生物16-3。同时,当以外消旋2-(1-羟基烯丙基)苯胺为底物时,反应涉及动力学拆分过程,将以高的产率获得对映体富集的螺缩醛胺和(R)-2-(1-羟基烯丙基)苯胺。此外,通过该策略还可实现Paecilospirone类似物的高效对映选择性合成,在天然产物的合成中具有广泛应用前景。

图30
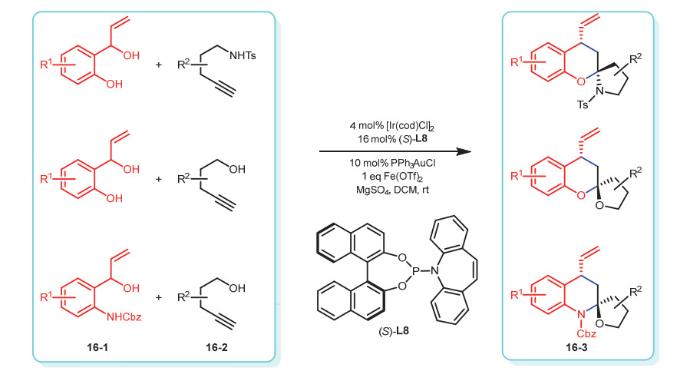
图30   邓卫平课题组报道的Au/Ir接力催化对映选择性串联螺环化反应


结合作者课题组前期的研究成果以及控制实验的结果,作者提出了该反应的机理(图 31):首先,16-2a经Au(I)催化5-exo-dig分子内氢胺化反应可生成环外烯酰胺16-C;同时,在Fe(OTf)2存在下,手性Ir(I)配合物经氧化加成活化16-1a生成π-烯丙基铱配合物16-D。随后,中间体16-D与16-C反应,由于中间体16-D的Si面被屏蔽,16-C倾向于从Re面接近16-D,生成烯丙基化中间体16-E并再生Ir催化剂。最后,由于存在酚羟基和磺酰胺的氧之间的氢键相互作用,导致羟基从亚胺鎓离子的Re面进攻,脱去质子后即可获得目标产物(2R, 4S)-16-3a。

图31

图31   邓卫平课题组报道的Au/Ir接力催化对映选择性串联螺环化反应的反应机理


早期螺环化合物的合成往往是利用具有环状结构的化合物作为反应底物,进一步发生环加成反应来构建,而适用的环状底物需要被预先合成。双金属接力催化策略使得螺环化合物的合成大大简化,该策略可以利用一种金属催化非环底物原位成环后,再由另一种金属催化螺环化反应,实现“一锅法”合成,缩短了合成步骤,减少了后处理工作量。因此,近年来有许多种类的双金属接力催化组合被开发用于螺环化合物的合成,也正是由于该策略的简便性以及可用金属组合的丰富性,研究新的双金属接力催化高效不对称合成螺环化合物具有很大的发展空间。

4 总结与展望

环状有机化合物的高效合成是有机化学的重要研究领域,研究和发展高效的环状化合物的合成方法具有重要的理论研究意义和实际应用前景。目前,单一金属催化的环化反应已经是制备多种环状化合物的有效方法之一,由此衍生出的双金属接力催化策略也得到了蓬勃发展。采用双金属接力催化策略合成环状化合物具有以下优点:(1) 拓展了环化反应中反应底物的组合类型,极大丰富了可构建的产物结构;(2) 对反应底物结构的要求大大降低,可以使用简单的底物实现复杂环系的合成;(3) 反应能够实现“一锅法”,对反应中产生的不稳定中间体可以及时捕获并参与后续反应,减少了中间体发生副反应的可能性,提高了反应的区域和化学选择性。未来该研究领域将主要围绕以下三方面开展研究工作:(1) 开发更加丰富的双金属组合,在简化原料分子结构的同时,合成骨架结构更加丰富的环状化合物;(2) 减少贵金属的使用,开发贵金属/廉价金属和廉价金属/廉价金属的组合模式,降低反应催化剂的成本;(3) 研究双金属催化在不对称合成中的应用,同时拓展在天然产物全合成和药物开发等方面的应用。相信在科研工作者们的不断努力下,双金属接力催化一定会取得更多更好的研究成果

参考文献

Lautens, M.; Klute, W.; Tam, W..Chem. Rev.1996,96(1),49.

DOI:10.1021/cr950016l      [本文引用: 1]

Chopade, P. R.; Louie, J..Adv. Synth. Catal.2006,348(16‒17),2307.

López, F.; Mascareñas, J. L..Chem. Soc. Rev.2014,43(9),2904.

DOI:10.1039/C4CS00024B     

Wang, L. N.; Yu, Z. X..Chin. J. Org. Chem.2020,40(11),3536.

DOI:10.6023/cjoc202010025     

毛沅浩, 高延峰, 苗志伟.有机化学,2022,42(7),1904.

URL    

许家喜, 陈宁.化学教育,2022,43(4),112.

URL    

罗一诚, 高延峰, 林维晟, 苗志伟.大学化学,2023,38(10),250.

URL     [本文引用: 1]

Corkey, B. K.; Toste, F. D..J. Am. Chem. Soc.2005,127(49),17168.

DOI:10.1021/ja055059q      [本文引用: 1]

Guan, X. Y.; Yang, L. P.; Hu, W..Angew. Chem. Int. Ed.2010,49(12),2190.

DOI:10.1002/anie.200904905     

Li, J.; Lin, L.; Hu, B.; Lian, X.; Wang, G.; Liu, X.; Feng, X..Angew. Chem. Int. Ed.2016,55(20),6075.

DOI:10.1002/anie.201601701      [本文引用: 1]

van den Beuken, E. K.; Feringa, B. L..Tetrahedron1998,54(43),12985.

DOI:10.1016/S0040-4020(98)00319-6      [本文引用: 1]

Chen, E. Y. X.; Marks, T. J..Chem. Rev.2000,100(4),1391.

DOI:10.1021/cr980462j     

Lee, J. M.; Na, Y.; Han, H.; Chang, S..Chem. Soc. Rev.2004,33(5),302.

DOI:10.1039/b309033g     

Park, J.; Hong, S..Chem. Soc. Rev.2012,41(21),6931.

DOI:10.1039/c2cs35129c     

Huo, X.; Li, G.; Wang, X.; Zhang, W..Angew. Chem. Int. Ed.2022,61(45),e202210086.

DOI:10.1002/anie.202210086     

Yang, W. L.; Shen, J. H.; Zhao, Z. H.; Wang, Z.; Deng, W. P..Org. Chem. Front.2022,9(17),4685.

DOI:10.1039/D2QO00646D     

Ambegave, S. B.; Shubham; More, T. R.; Patil, N. T..Chem. Commun.2023,59(52),8007.

DOI:10.1039/D3CC01966G     

Reis, A. R.; Viduedo, N.; Raydan, D.; Marques, M. M. B..Catalysts2023,13(9),1268.

DOI:10.3390/catal13091268     

Malakar, C. C.; Dell'Amico, L.; Zhang, W..Eur. J. Org. Chem.2023,26(1),e202201114.

DOI:10.1002/ejoc.202201114      [本文引用: 1]

Yuan, W. K.; Zhu, M. H.; Geng, R. S.; Ren, G. Y.; Zhang, L. B.; Wen, L. R.; Li, M..Org. Lett.2019,21,1654.

DOI:10.1021/acs.orglett.9b00181      [本文引用: 1]

Morimoto, T.; Yamashita, M.; Tomiie, A.; Tanimoto, H.; Kakiuchi, K..Chem. Asian J.2020,15,473.

DOI:10.1002/asia.201901595      [本文引用: 1]

Han, R.; Ding, Y.; Jin, X.; Li, E. Q..Org. Biomol. Chem.2020,18,646.

DOI:10.1039/C9OB02633A      [本文引用: 1]

Li, S.; Wang, Z.; Xiao, H.; Bian, Z.; Wang, J. J..Chem. Commun.2020,56,7573.

DOI:10.1039/D0CC03158E      [本文引用: 1]

Yang, G.; Ke, Y. M.; Zhao, Y..Angew. Chem. Int. Ed.2021,60,12775.

DOI:10.1002/anie.202102061      [本文引用: 1]

Chen, X.; Li, M.; Liu, Z.; Yang, C.; Xie, H.; Hu, X.; Su, S. J.; Jiang, H.; Zeng, W..Org. Lett.2021,23,6724.

DOI:10.1021/acs.orglett.1c02283      [本文引用: 1]

Xiao, J. A.; Peng, H.; Liang, J. S.; Meng, R. F.; Su, W.; Xiao, Q.; Yang, H..Chem. Commun.2021,57,13369.

DOI:10.1039/D1CC05658A      [本文引用: 1]

Lee, Y. L.; Lee, K. R.; Xuan, Z.; Lee, S. G..Bull. Korean Chem. Soc.2021,42,537.

DOI:10.1002/bkcs.12211      [本文引用: 1]

Gao, Y.; Wang, H.; Chen, X.; Qiao, Y.; Miao, Z..J. Org. Chem.2023,88,11822.

DOI:10.1021/acs.joc.3c01114      [本文引用: 1]

Tanpure, S. D.; Kardile, R. D.; Liu, R. S..Org. Chem. Front.2023,10,2211.

DOI:10.1039/D3QO00134B      [本文引用: 1]

Chen, B.; Zhang, Y.; Wu, R.; Fang, D.; Chen, X.; Wang, S.; Zhao, Y.; Hu, P.; Zhao, K. Q.; Wang, B. Q.; et al..ACS Catal.2019,9,11788.

DOI:10.1021/acscatal.9b04183      [本文引用: 1]

Xu, C.; Wang, K.; Li, D.; Lin, L.; Feng, X..Angew. Chem. Int. Ed.2019,58,18438.

DOI:10.1002/anie.201910898      [本文引用: 1]

Ge, S.; Cao, W.; Kang, T.; Hu, B.; Zhang, H.; Su, Z.; Liu, X.; Feng, X..Angew. Chem. Int. Ed.2019,58,4017.

DOI:10.1002/anie.201812842      [本文引用: 1]

Zheng, H.; Wang, Y.; Xu, C.; Xiong, Q.; Lin, L.; Feng, X..Angew. Chem. Int. Ed.2019,58,5327.

DOI:10.1002/anie.201900421      [本文引用: 1]

Xiao, J. A.; Peng, H.; Zhang, H.; Meng, R. F.; Lin, C.; Su, W.; Huang, Y..Org. Lett.2022,24,8709.

DOI:10.1021/acs.orglett.2c03679      [本文引用: 1]

Yang, W. L.; Shang, X. Y.; Luo, X.; Deng, W. P..Angew. Chem. Int. Ed.2022,61,e202203661.

DOI:10.1002/anie.202203661      [本文引用: 1]

/

〈 〉