




近年来,随着计算机软硬件技术的快速发展,以及量子化学理论和计算方法的完善,使量子化学计算在化学领域应用的广泛性和可靠性都有了极大的保证,成为化学研究的一个重要分支。化学已不再是纯粹的实验科学,理论计算与化学实验可以从不同角度对化合物性能及化学变化过程进行研究。实验是从宏观角度出发,观察化合物的物理化学表现以及化学反应的变化,而量化计算是从微观角度出发,通过计算化合物中电子的相互作用及其变化,在分子水平上研究化合物的物理化学性质及化学反应机理。由于计算能够给出实验难以观察得到的中间体和过渡态的结构及能量信息,因此成为实验化学的必要补充,其揭示的规律也对后续的实验设计具有重要的指导作用。因此,在现有的本科教学体系中适当增加量子化学的相关内容,借助量化软件的计算结果,有助于学生开阔视野、拓展思路,便于顺利进入后续的研究生科研工作[1, 2]。
本文是笔者本科毕业设计的主要内容,通过该工作不仅对量化计算的原理、方法、软件有了较深入的了解,也借助计算得到的结果加深了对反应过程的理解,看到了实验看不到的细节。
1 前言
2 计算方法
本文所有的反应底物、过渡态(TS)、中间体(IM)和产物的几何结构均采用密度泛函理论(DFT)中的B3LYP [7]方法和6-31G(d, p)基组进行优化,并且使用DFT-D3 [8]方法进行色散校正。频率计算使用上述几何优化相同方法以确认每个优化结构均为能量极小值点,并得到热力学校正值。在此基础上,对所有结构使用M06-2X-D3 [9]方法结合6-311G(d, p)基组进行单点能的计算。结构优化和单点能计算中均选取了SMD隐式溶剂模型[10]以更好地模拟实际的反应环境。热力学数据为最佳反应条件即温度323.15 K和1个大气压下计算得到。为了确保过渡态的正确性,本文中所有过渡态结构都进行了内禀反应坐标(IRC)计算,以验证每个过渡态都能够沿着整个反应途径连接到正确的反应物和产物。
文中能量为每个结构在溶液中的Gibbis自由能相对于反应物的相对值,单位均为kcal∙mol−1 (1 kcal∙mol−1 = 4.18 kJ∙mol−1),键长单位为Å (1 Å = 0.1 nm)。所有计算结果均为Gaussian 16 [11]软件得到的,三维结构使用CYLview软件绘制,分子结构使用ChemDraw软件绘制。
3 结果与讨论
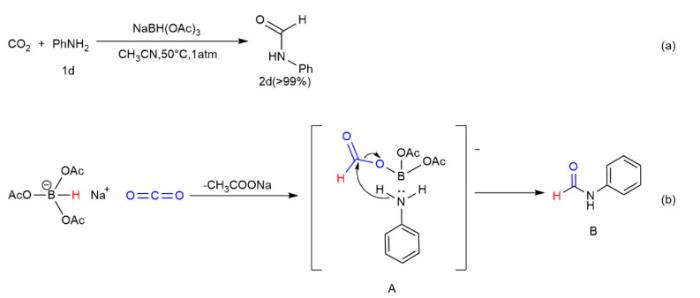
3.1 实验背景及预测的反应机理
图1
3.2 计算结果
由于CH3CN溶剂具有较大的极性(介电常数为38.8),NaBH(OAc)3在其中形成自由离子仅需克服20.7 kcal∙mol−1的能量,因此我们首先在不考虑金属阳离子(Na+)的情况下进行了计算。
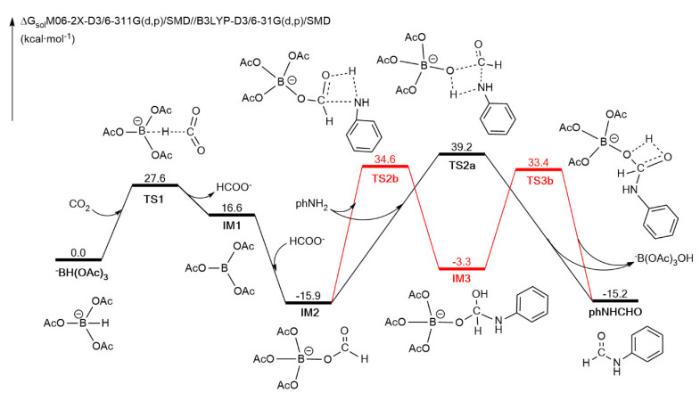
3.2.1 苯胺的CO2功能化还原得到甲酰苯胺的反应机理(无Na+)
在不考虑Na+的存在下,反应总的势能图如下:
图2
3.2.2 Na+参与的苯胺CO2功能化还原得到甲酰苯胺的反应机理
图3
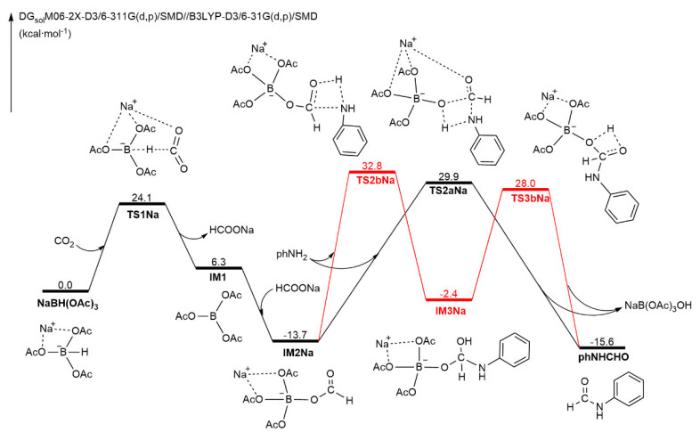
可见,Na+的参与使各个过渡态的能量均有所降低,整个反应的最优路径(模式a)活化能为43.6 kcal∙mol−1,但该活化能依然远高于实际的实验条件。
3.2.3 HCOO−辅助的苯胺CO2功能化还原得到甲酰苯胺的反应机理
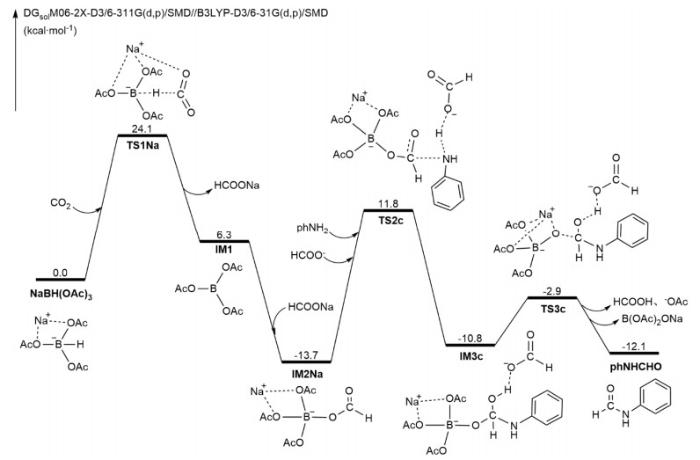
在上述机理计算中我们发现,从IM2Na到产物的过程,无论是模式a还是模式b,都涉及质子的迁移。在这样的体系中,一些质子分子(如H2O)可以通过形成氢桥作为质子穿梭剂(H-shuttle)来加速质子转移反应的发生。在我们的计算体系中,第一步反应中(NaBH(OAc)3通过TS1Na得到IM2Na)就生成了HCOO−,其是否可能作为质子穿梭剂降低反应的活化能呢?为此,我们计算了HCOO−参与辅助H+的转移过程,得到的反应势能图如图 4所示。
图4
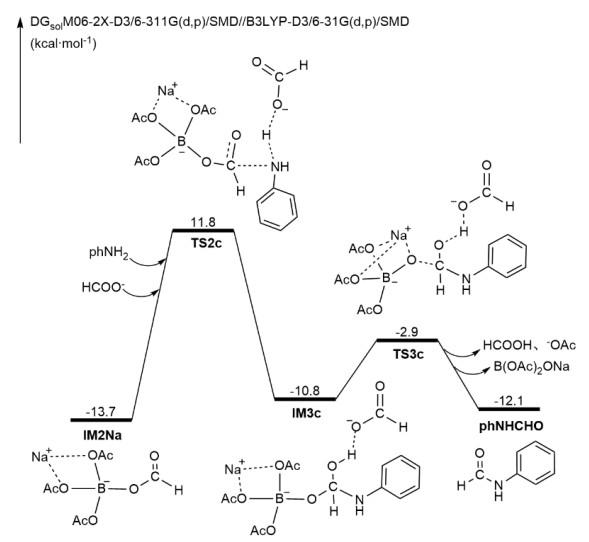
由计算结果可知,在HCOO−辅助的H+转移过程中,H+的转移采用分步的模式b方式,即首先HCOO−在辅助H+从N原子转移到O原子的同时促进了C—N键的形成,经过过渡态TS2c形成中间体IM3c;然后HCOO−在辅助H+在两个O原子之间转移的同时促进了C—O键的断裂,最终得到产物甲酰苯胺。至此,我们得到了令人满意的结果,该步活化能成功降到了25.5 kcal∙mol−1。
因此,我们最终得到的最优理论计算反应路径为如图 5所示。
图5
4 结语
我们运用量子计算方法,在Guassian16等工具的辅助下,对温和条件下NaBH(OAc)3作为还原剂用于胺与CO2的功能化还原得到甲酰苯胺反应的机理进行了研究,提出了更为合理的机理及最优的反应路径。
计算过程中,可以看到Na+对于该反应的促进作用,而HCOO−协助的H+转移则在反应过程中起到了决定性作用。这在实验过程中是很容易被忽视或者根本就发现不了的。
由此可见,虽然在实验中可以通过实验现象及特殊设计的一些控制反应简单推断反应的路径和机理,但真实的反应过程中可能还需要许多实验中忽略的一些因素和化合物的辅助才能完成,这就是相比于实验化学,计算化学所能提供的更多、更真实、更有用的信息,也让我们对于化学反应有了更深入的了解,便于对实验的控制和设计。
参考文献
DOI:10.1021/jacs.5b06077 [本文引用: 1]
DOI:10.1007/s11426-015-5405-y [本文引用: 1]
DOI:10.1039/C9GC01137D [本文引用: 2]
DOI:10.1021/j100096a001 [本文引用: 1]
DOI:10.1063/1.3382344 [本文引用: 1]
DOI:10.1021/jp810292n [本文引用: 1]
DOI:10.1021/jp505739p [本文引用: 1]
DOI:10.1016/j.chemphys.2018.02.021 [本文引用: 1]


