大学化学, 2023, 38(2): 243-252 doi: 10.3866/PKU.DXHX202205041

师生笔谈

酸碱滴定曲线的数学分析及其化学意义的探讨

王旭洋1,2, 孙树喆1,2, 徐晓文1, 邹桂征1, 张斌,1

1 山东大学化学与化工学院, 济南 250100

2 山东大学泰山学堂, 济南 250100

Mathematical and Chemical Analyses of Acid-Base Titration Curve

Wang Xuyang1,2, Sun Shuzhe1,2, Xu Xiaowen1, Zou Guizheng1, Zhang Bin,1

1 School of Chemistry and Chemical Engineering, Shandong University, Jinan 250100, China

2 Taishan College, Shandong University, Jinan 250100, China

通讯作者: 张斌,Email: binzhang68@sdu.edu.cn

收稿日期: 2022-05-11   接受日期: 2022-06-5  

基金资助: 山东大学教育教学改革研究项目.  2021Y234
山东大学教育教学改革研究项目.  2022Y071
“基础学科拔尖学生培养计划”研究课题.  20180212

Received: 2022-05-11   Accepted: 2022-06-5  

Abstract

Acid-base titration is the most basic experiment in analytical chemistry. The titration curve reflects the whole process of neutralization reaction and is very important to understand acid-base titration. Based on three basic hypotheses, the chemical equilibrium, electroneutrality principle and mass balance, we established mathematical model between ionization degree and pH as well as titration percentage by keeping one parameter unchanged and the other two changed at the initial point. In addition, we recovered the acid-base titration curve by performing mathematical analysis and derivatization of the function. Through the analysis of two initial conditions in mathematical formula and the effects on the function, the quantitative validation on interpretations was introduced for reactions of different concentrations and strength of acids in titrations described in traditional teaching materials. With theoretical expansion of titration curves, we proposed a possible method for weak acid titration.

Keywords: Analytical chemistry ; Acid-base titration ; Titration curve ; Acid-base equilibrium ; Mathematical model

PDF (2502KB) 元数据 多维度评价 相关文章 导出 EndNote| Ris| Bibtex  收藏本文

本文引用格式

王旭洋, 孙树喆, 徐晓文, 邹桂征, 张斌. 酸碱滴定曲线的数学分析及其化学意义的探讨. 大学化学[J], 2023, 38(2): 243-252 doi:10.3866/PKU.DXHX202205041

Wang Xuyang. Mathematical and Chemical Analyses of Acid-Base Titration Curve. University Chemistry[J], 2023, 38(2): 243-252 doi:10.3866/PKU.DXHX202205041

在酸碱滴定过程中,将体系pH随滴定过程进行程度(一般是滴定剂的加入量或滴定分数T)的变化规律绘制所得曲线为酸碱滴定曲线,故滴定曲线即为函数pH = f(T)的函数图像,从中可以发现各类酸碱滴定过程中溶液pH的变化规律及影响因素[1–3]。借鉴当前通过数学解析和曲线绘制建立滴定分析模型的经验[4–7],本文首先在三个基本假设的前提下对滴定过程进行数学建模,然后对滴定曲线再拟合后分析了其数学表达式背后所反映的溶液体系的变化,从而从数学角度定量验证教材中对滴定曲线变化给出的定性解释,并通过对滴定曲线的延拓提出了一种可能的滴定弱酸的方式。

1 理论假设

为了便于数学建模及计算机绘图,同时尽可能地还原体系组分所遵从的限制条件,本文首先提出三个基本假设:

(1) 滴定过程无限缓慢,即滴定过程中溶液的温度维持不变的同时并迅速达到平衡态;

(2) 溶液中的各种组分分子间作用力忽略不计,不因离子强度等因素而受到运动约束,即滴定过程中组分活度即为组分浓度;

(3) 限制碱液与酸液两份溶液的浓度相同,且两者混合不引起体积变化。

2 数学建模

在一元酸碱滴定过程,以MOH滴定HA为例,体系满足电荷守恒与物料守恒,遵循电离平衡。可通过分布系数体现某一特定物种的平衡浓度占相关物种浓度总和的百分比:

$\delta_{\mathrm{HA}}=\frac{[\mathrm{HA}]}{[\mathrm{HA}]+\left[\mathrm{A}^{-}\right]} \quad \delta_{\mathrm{A}^{-}}=\frac{\left[\mathrm{A}^{-}\right]}{[\mathrm{HA}]+\left[\mathrm{A}^{-}\right]}$

由电离平衡表达式可对上式进行变形:

$ \delta_{\mathrm{HA}}=\frac{\left[\mathrm{H}^{+}\right]}{K_{\mathrm{a}}+\left[\mathrm{H}^{+}\right]} \quad \delta_{\mathrm{A}^{-}}=\frac{K_{\mathrm{a}}}{K_{\mathrm{a}}+\left[\mathrm{H}^{+}\right]} $

定义稀释因子k,通过溶液混合前后体积之比表示溶液中物料浓度的稀释倍数:

$ k=\frac{V_0}{V_0+V}$

则物料守恒方程可变为关于浓度的形式:

$k_{\mathrm{c}_0}=[\mathrm{HA}]+\left[\mathrm{A}^{-}\right] $

由两份溶液浓度相同可知,滴定分数T满足:

$T=\frac{V}{V_0} $

故稀释因子k可以使用滴定分数T表示:

$ k=\frac{1}{T+1}$

将式(2)、(4)、(6)和水的离子积常数代入电荷守恒方程并变形得pH–T函数关系式:

$10^{-\mathrm{pH}}-\frac{K_{\mathrm{w}}}{10^{-\mathrm{pH}}}=\frac{c_0}{T+1}\left(\frac{K_{\mathrm{a}}}{K_{\mathrm{a}}+10^{-\mathrm{pH}}}-T\right)$

3 数学分析

3.1 图像绘制

考虑到不同酸的电离平衡常数Ka跨数量级较大(10−10–105),在实际滴定过程中酸碱的浓度c0所跨数量级(10−3–1)通常远小于Ka,故Ka是导致实际滴定曲线差异的主要因素,因而在下面的分析中,将着重分析Ka改变对图像产生的影响。同时为便于绘制,对Ka取负对数,以滴定分数T作为自变量、pH作为函数值。对原式进行变形,可得绘制图像关系式:

$10^{-\mathrm{pH}}-10^{\mathrm{pH}-14}=\frac{c_0}{T+1}\left(\frac{1}{1+10^{\mathrm{p} K_{\mathrm{a}}-\mathrm{pH}}}-T\right) $

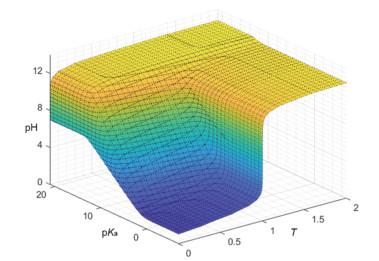
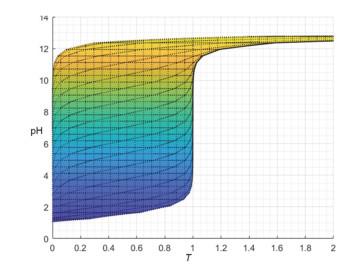
通过改变Ka可较为准确地得到所有一元强碱滴定一元弱酸的滴定曲线,如图 1所示。为便于更加直观地反映Ka变动时对滴定曲线的影响,引入一个新的坐标轴,以T与Ka为自变量、pH作为函数值,则可绘制对应三维图像,如图 2所示。

图1

图1   滴定曲线pKa变动pc0 = 1


图2

图2   滴定曲面pc0 = 1


3.2 图像分析

在研究函数图像时经常需要对其在各个自变量上的单调区间、驻点、曲率等进行分析,故将表达式视作一个二元函数pH = f(T, pKa),pH对T的偏导数如下:

$ \frac{\partial \mathrm{pH}}{\partial T}=\frac{10^{-\mathrm{pH}}-10^{\mathrm{pH}-14}+c_0}{\ln 10\left(\left(10^{-\mathrm{pH}}+10^{\mathrm{pH}-14}\right)(T+1)+\frac{c_0}{2+10^{\mathrm{pH}-\mathrm{p} K_{\mathrm{a}}}+10^{\mathrm{p} K_{\mathrm{a}}-\mathrm{pH}}}\right)} $

可将导函数表达式转化为与各组分浓度和滴定分数的函数关系,代换后表达式如下:

$ \frac{\partial \mathrm{pH}}{\partial T}=\frac{\left[\mathrm{H}^{+}\right]-\left[\mathrm{OH}^{-}\right]+c_0}{\ln 10\left(\left(\left[\mathrm{H}^{+}\right]+\left[\mathrm{OH}^{-}\right]\right)(T+1)+c_0 \delta(\mathrm{HA}) \delta\left(\mathrm{A}^{-}\right)\right)} $

分析图像在各个坐标平面的投影是常见的二元函数分析方式。由于pKa与T分别为预设定的初始条件与自变量,因此pH–pKa–T图像在pKa–O–T平面的投影并无意义。

3.2.1 对pH–O–T平面投影的分析

在图 3中,每一条曲线都具有相同的pKa值,故图 1对pKa取值连续化后即为图 3,每条曲线都对应着具有相同Ka酸的滴定曲线,曲线的斜率大小直接反映滴定过程中pH的突跃区间或缓冲区间。

图3

图3   pH–pKa–T曲面在pH–O–T平面的投影图


3.2.2 对pH–O–pKa平面投影的分析

在图 4中,每一条曲线都具有相同的T值。由于在碱滴定酸的过程中溶液的pH一定会不断升高,因而无论Ka取何值,滴定过程反映在图中一定是自下而上,故此时曲线的疏或密反映了滴定过程中的突变区间或缓冲区间。

图4
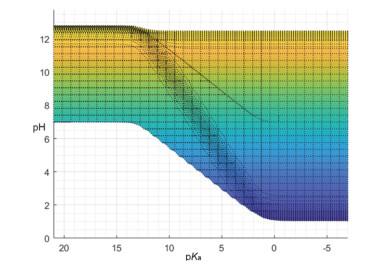
图4   pH-pKa-T曲面在pH-O-pKa平面的投影图


3.2.3 数学分析与化学意义的结合

从图 1–4中发现,滴定曲线的突变区间有且仅有可能出现在滴定起点或滴定终点,故对于滴定分数可以在T = 0、0.5和1的邻域(记作U(T, dT))进行讨论。同时还可发现随pKa增大,滴定起点处的突变区间从无到有再越来越明显,滴定终点处的突变区间则相反。此外,当pKa > 12或pKa < 2时体系的突变区间无论是分布情况还是突变跨度都不会再发生明显变化,因而在pc0 = 1时,对于pKa的讨论可以以2与12为界分区间讨论。

(1) $ \mathrm{p} K_{\mathrm{a}} \in(-\infty, 2] \text { 。 } $

此时滴定曲线仅在滴定终点处出现突变,并且突变区间起点与终点的pH并未因Ka不同而出现显著差异,故仅对pH对T的偏导数分析即可。自滴定开始相当一段过程内pH变化都十分缓慢,教科书并未给出具体解释,一般认为由于强酸完全解离,因此滴定全过程pH变化先慢后快的主导因素始终是溶液中氢离子浓度的大小,现以此为假设,进行如下数学分析:

① $ T \in(0, \mathrm{~d} T)$。

此时溶液为一元强酸溶液,由其完全解离可有:

则式(9)可变为:

由$ 10^{\mathrm{p} K_{\mathrm{a}}-\mathrm{pH}} \approx 0$可知:

则原式约为定值2/ln10(0.8686)。此时分子与分母数值的绝对优势来源均为含[H+]或者初始浓度c0的项,而在最后的表达式中却无c0项,说明对于强酸而言,在pc0 < 5的情况下(即[H+] > 100[OH−]),滴定起点处的斜率与c0无关。

② $T \in U(0.5, \mathrm{~d} T) $。

此时溶液中一半的酸已经与碱反应生成盐,由于强酸强碱盐几乎不发生盐类水解,因而体系本质仍为稀释的强酸溶液。此时仍可使用与①中相同的方式进行讨论,但有个别项发生如下变化:

故此时原式约为定值8/3ln10($ \text{1.1581} $)。

③ $ T \in(1-\mathrm{d} T, 1)$。

此时溶液中几乎所有的酸都已反应完全,虽然[H+]相对于[OH−]仍为优势项,但其值已经远小于c0,故式(9)应变形为:

此时的导数值由于分母极小将会是一个极大值(大于10000),与滴定终点的突变吻合。

通过对上述三点的分析,可得出结论:若[H+]与c0始终为相对大小最大的数项,则在滴定过程有如下近似关系:

此时式(9)变形为:

解此微分方程,并带入滴定起点$ \left(0, \mathrm{p} K c_0\right)$,可得:

全拟合过程中,始终把[H+]作为优势项。拟合结果的精确性(ΔpH < 0.1%)则验证了关于此类滴定中pH变化的主导因素是溶液中氢离子浓度的观点。

(2) $ \mathrm{p} K_{\mathrm{a}} \in(2, 12) 。 $

此时滴定曲线在滴定起点与终点处均有不同程度的突变,仅在滴定中点附近变化较为缓慢。从图 4中可以发现此时两段突变区间起点与终点的pH均随Ka的不同而呈现明显的差异,故此时需估算[H+],以便代入pH计算隐式形式的导数值。

对于造成滴定起点处突变的原因,一般认为是由于滴定开始时,HA的解离度较小,一旦滴入MOH后,部分HA被中和而生成A−,而由其导致的同离子效应,使HA的解离度减小,因而[H+]迅速降低,pH出现突变。现以此为假设进行分析。

① $ T \in(0, \mathrm{~d} T)$。

T = 0时的pH–Ka曲线相当于相同浓度酸的pH随Ka不同而变化的曲线,此时有$K_{\mathrm{a}} c_0 \geq 10 K_{\mathrm{w}} $,且$ c_0 \geq 100 K_{\mathrm{a}} $,故可使用最简式估算pH,将其代入式(9)可得:

故c0不变、Ka越小,T = 0时的曲线斜率越大。使用如下的直线进行拟合,结果如图 5所示。

图5
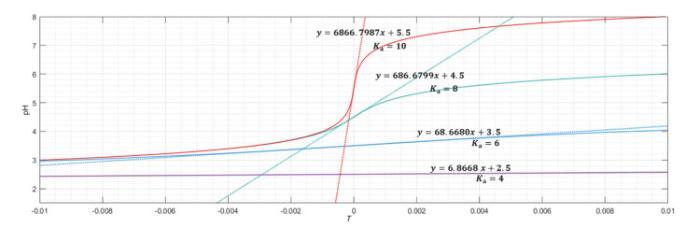
图5   pKa ∈ (2, 12),pc0 = 1,T ∈ U(0, dT)拟合曲线与实际曲线对比


T = 0的拟合过程中核心假设是HA的电离度较小,进而得出溶液pH的最简式,代入pH关于T的偏导数后计算出斜率。拟合结果较为精确(ΔpH < 1%)与最简式的结构都验证了假设HA电离度较小的正确性,Ka最终出现在导函数的分母位置,说明酸性越弱,滴定初始阶段的突变越明显,这与图 1、2的结果相吻合,进一步验证了滴定初始阶段的pH突变是由于同离子效应抑制HA电离后所导致的[H+]过小。

而对于滴定半程所出现的缓冲区间,教科书中对此现象一般解释为:浓度较大的共轭酸碱对导致的同离子效应既抑制了酸式电离又抑制了碱式电离,故此时无论增加溶液中的[H+]还是[OH−]都不会使共轭酸碱对浓度出现较大的改变,则溶液的pH也不会出现较大改变[1]。现以此假设进行推导:

② $T \in U(0.5, \mathrm{~d} T) $。

若溶液中[A−]与[HA]浓度相当,则应有:

代入式(9)可得:

而由Ka取值不难发现,c0对于大部分Ka取值可看作Ka与Kw/Ka的相对优势,则原式可直接简化为:

使用如下的直线进行拟合,如图 6所示:

图6
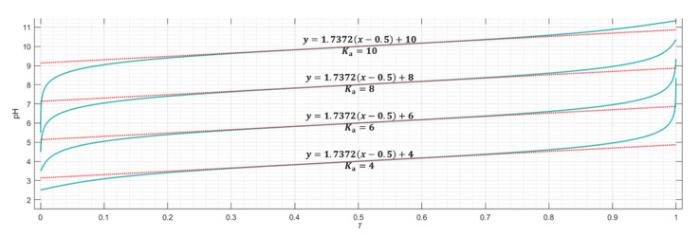
图6   pKa∈(2, 12),pc0=1,T∈U(0.5, dT)拟合曲线与实际曲线对比


T = 0.5的拟合过程中核心假设则是[A−]与[HA]几乎相等,此时拟合结果的精确性(ΔpH < 0.1%)验证了假设的正确性。而最终结果既不含Ka又不含c0,说明缓冲溶液的缓冲能力与Ka和c0均不相关,定量验证了教科书中的阐释。

③ $ T \in(1-\mathrm{d} T, 1) $。

此时应用共轭酸碱的思想,正向滴定过程的终点相当于反向滴定过程的起点,则除去浓度变化相反,后续分析与①中情况相同,不再做过多赘述。

(3) $ \mathrm{p} K_{\mathrm{a}} \in[12, +\infty)。 $

此时滴定曲线仅在滴定起点处出现突变区间,并且与$ \text{p}{K}_{\text{a}}\text{∈}\left(\text{-}\text{∞, } \ \text{2}\right) $的滴定曲线有相似与对称之处。同样突变区间起点与终点的pH并未因Ka不同而出现显著差异,但自起点突变之后pH变化已十分缓慢,此时应用与3.2.3(2)③相同的思想,正向滴定$ \text{p}{K}_{\text{a}}\text{∈}\text{[}\text{12, } \ \text{+}\text{∞}\text{]} $的极弱酸溶液相当于反向滴定$ \text{p}{ K }_{\text{b}}\text{∈}\left(\text{-}\text{∞, } \ \text{2}\right) $的强碱溶液。二者的细微区别仅在于极弱酸的初始pH最终会保持在6–7以及溶液稀释因子的变化。

4 延拓分析

4.1 对pH–pKa–T图像再分析

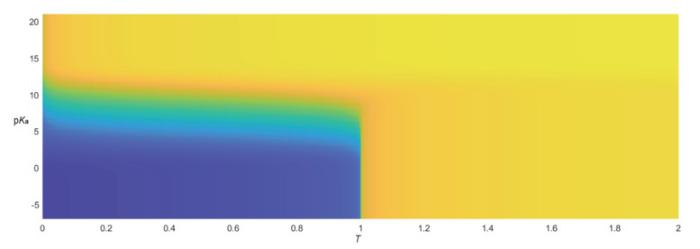
在3.2节中的数学分析中,分析的主要问题是当改变一个自变量时,函数值随另一个自变量变化的规律。显然两个自变量之间并无任何关系,因此,pH–pKa–T图像在pKa–O–T平面的投影并无意义。但在图 2中我们注意到如若忽略T = 0时pH的变化,图像似乎呈现出中心对称性质。因此,不妨通过颜色的冷暖来反应pH的高低,继而绘制出pH–pKa–T图像在pKa–O–T平面的投影,如图 7所示。

图7

图7   pH–pKa–T曲面在pKa–O–T平面的投影图

T ∈ [0, 2];pKa ∈ [−7, 21]


图 7呈现出明显的相对中心对称性(图像中心点大致出现在(0.5, 7, 7),忽略T > 1的部分),而通过应用3.2节中的分析所用到的共轭酸碱理论,则不难解释产生这种对称性的原因。

对于滴定分数,T = 0时为一元酸的纯溶液,而T = 1时为其共轭碱的纯溶液,在T = 0.5时体系可看作二者的等比混合溶液,故由滴定过程中的相对可逆性可推出其中心点应在0.5。

对于酸碱度,由于pH仅仅反映体系中氢离子浓度大小,而与其共轭的离子是氢氧根离子,故无论是pKa由弱变强还是T由大变小,其平衡点都应当是两种离子浓度相等时的大小,即pH = pOH = 7。

而对于pKa中心点,同样通过共轭酸碱的思路进行分析。HA的在滴定起点与滴定终点处的突变强弱分别由HA的酸性与其共轭碱的碱性强弱决定,故pKa的中心点自然而然应当出现在酸与其共轭碱在水溶液中的强度相同时所对应的Ka值,即:$ K_{\mathrm{a}}=K_{\mathrm{b}}$。

通过对电离平衡表达式进行观察,可以发现:

故有:$\mathrm{p} K_{\mathrm{a}}=\mathrm{p} K_{\mathrm{b}}=7$

由此我们便得到了对称中心的数学推导及其化学意义。

4.2 数学延拓与定义拓展

4.2.1 数学延拓后的图像分析

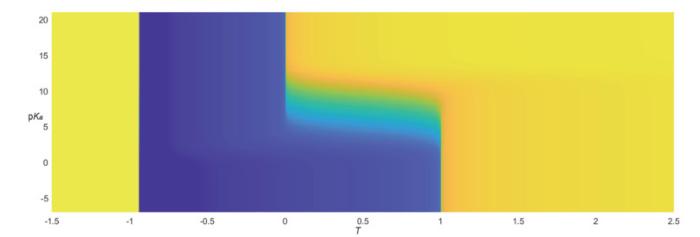
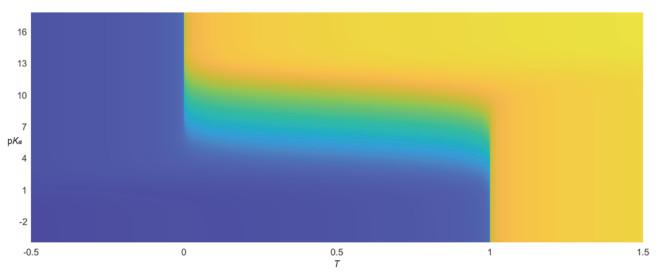
尽管图 7充分反映出滴定曲线在随pKa改变时体现出的对称美,但其仍有不足之处:即T的对称中心过于偏向绘图区域左侧,因此我们暂时忽略由滴定分数的定义过程与其化学意义所限定的定义域,对原图像进行数学延拓,得图 8。

$ 10^{-\mathrm{pH}}-10^{\mathrm{pH}-14}=\frac{c_0}{T+1}\left(\frac{1}{1+10^{\mathrm{p} K_{\mathrm{a}}-\mathrm{pH}}}-T\right) $

图8

图8   pH–pKa–T曲面在pKa–O–T平面的投影图

T ∈ [−1.5, 2.5];pKa ∈ [−7, 21]


忽略定义域的问题后可以发现图像在T = −1时出现了间断线,而在T ∈ [−0.5, 1.5]呈现出近乎完美的中心对称性,对其函数解析式$ \mathrm{pH}=f\left(T, \mathrm{p} K_{\mathrm{a}}, \mathrm{p} c_0\right) $进行同样变换:

可得:

$ 10^{-\mathrm{pH}^{\prime}}-10^{\mathrm{pH}^{\prime}-14}=\frac{c_0}{2-T^{\prime}}\left(\frac{1}{1+10^{\mathrm{p} K_{\mathrm{a}}-\mathrm{pH}}}-T^{\prime}\right)$

由此又从数学角度解释了近似中心对称性与其与中心对称细微差别的来源,而当T → −1时出现的无穷间断点也正来自于右侧括号外系数的微小差异。

4.2.2 延拓图像后的意义延拓

虽然数学延拓之后的图像具有较为良好的对称性,但倘若不赋予滴定分数为负实数时对应的物理涵义,数学延拓则毫无意义。图像显示对于极弱的酸,初始滴入碱液时,其pH会迅速上升至10–14,但由于水的电离限制,导致其突变的初始pH在7附近。而对图像进行延拓后,当滴定分数略小于0时,pH却迅速下降到了0–4附近。而在3.2.3节(3)对于滴定起点处突变的解释是:“极弱酸的共轭碱为极强碱,因而正向滴定一元弱酸与反向滴定一元强碱并无本质不同,正向滴定的起点相当于反向滴定的终点”,这相当于T为负数时溶液中出现了额外的氢离子。

本文开始对于滴定分数的定义:

即可以通过使用已加入的碱液体积与反应完全所需要的碱液体积之比来衡量滴定反应的进程。而引入碱液的本质就是向体系中引入氢氧根离子,消耗体系中的氢离子,因此,滴定分数本质反映了当前体系状态距离滴定终点状态的“距离”。而滴定分数为负,说明体系在没有外加碱的情况下,却仍然需要加入更多的碱液所引入的氢氧根离子来消耗掉体系中超额的氢离子。因此,问题就变成了分析超额的氢离子的来源。

分析至此,额外氢离子的合理来源已经非常明显,体系中存在着额外的强酸。因此可以赋予滴定分数取负实数时的合理化学意义:此时相当于向体系中加入了额外的一元强酸。

但这个意义却无法解释为何在对函数延拓之后,在负实数域内,体系的pH并没有维持在0–2,更无法解释为何在T = −1时函数出现了间断线。为此,让我们分析间断线在数学表达式中的来源,从而寻找推导过程中导致延拓出现阻碍的因素。

首先,仍然给出函数表达式:

则T = −1时的瑕点,明显来源于$ \frac{\text{1}}{{T} \ \text{+} \ \text{1}} $项,故问题转化为了寻找$ \frac{\text{1}}{{T} \ \text{+} \ \text{1}} $的来源。

在本文2节中的数学建模过程中,定义了稀释因子k,并有:

如此便找到了矛盾所在:单纯对T延拓至负实数之后,却忽略了溶液体积无法为负实数的客观事实。因此,为应对滴定分数的延拓,我们需要在滴定分数为负数时给稀释因子k赋予新的定义:

$ k=\frac{V_0}{V_0+V}=\frac{1}{1+T}$

而此时由于体系初始状态由一元强碱-一元酸变成了一元强酸-一元酸,故pH–T函数关系也需相应做出新的推导。

4.2.3 函数新定义

此时各组分仍然遵循一个平衡关系式与两个守恒方程,但[X−]的表达式会因k为负而变化:

得到$ \text{T} \ \text{≤} \ \text{0} $的函数关系:

故最终的pH–T函数关系:

$ \begin{cases}10^{-\mathrm{pH}}-\frac{K_{\mathrm{w}}}{10^{-\mathrm{pH}}}=\frac{c_0}{1+T}\left(\frac{K_{\mathrm{a}}}{K_{\mathrm{a}}+10^{-\mathrm{pH}}}-T\right) & (T \geq 0) \\ 10^{-\mathrm{pH}}-\frac{K_{\mathrm{w}}}{10^{-\mathrm{pH}}}=\frac{c_0}{1-T}\left(\frac{K_{\mathrm{a}}}{K_{\mathrm{a}}+10^{-\mathrm{pH}}}-T\right) & (T \leq 0)\end{cases}$

绘制相应的函数图像,如图 9所示。

图9

图9   pH–pKa–T延拓滴定曲面T ∈ [−0.5, 1.5],pKa∈ [−4, 18]


4.2.4 滴定曲线延拓的应用

在教科书中对于使用滴定方法进行准确测定做出了限制:“以ΔpH = ±0.30作为极限,若滴定终点误差在±0.2%以内,则突变范围应该大于0.6 pH,这要求Kac0 > 10−8。”故对于极弱的酸碱,在正向滴定过程中滴入第一滴标准溶液时体系pH就会发生突变,而在滴定终点处反而不再发生突变。结合对滴定分数延拓过程中所应用的共轭酸碱思路,很容易联想到可以通过反向滴定其共轭碱的方式实现对弱酸的精确滴定。而应用Kac0 > 10−8的准确滴定判定条件,令c0为0.1 mol∙L−1,则要求弱酸或其共轭碱的K > 10−7,显然任何一种酸都可通过正向滴定或者反向滴定的方式精确测定其浓度。

5 结语

本文利用酸碱反应中的各种平衡关系式推导出拟合该滴定曲线的数学表达式,用数学方法定量解释了不同酸的滴定曲线不同的原因。创新之处在于从滴定曲线的数学意义出发,分析各个特殊点、区间与实际滴定操作之间的关联,将酸碱滴定通过数学模型进行定量刻画,弥补了当前大多数教科书中仅有定性解释的不足,为教师教学和学生认知提供了可视化、定量化、直观化数据。在滴定起点与滴定终点处的突变程度直接取决于酸或其共轭碱的电离度,电离越微弱,则其pH变化越明显。而电解质的电离度还取决于电解质浓度与其电离常数,故随着酸的酸性减弱,滴定起点处的突变越发明显,而滴定终点处的突变趋于消失;电解质的浓度越高,则终点与起点处的突变程度均会更加明显。但pH的剧烈变化会反作用于电离度,导致向滴定终点接近的过程中,pH变化逐渐趋于平缓。

本文所建立的数学模型不仅能够解释一元强碱滴定同浓度不同一元酸滴定曲线差异的原因和影响因素,更重要的是还可以通过延拓操作为一种极弱酸的精确滴定提供理论依据,并为下一步相关虚拟仿真实验的建设奠定理论基础。本文可作为从事分析化学教学的教师进行反应曲线、图像辅助教学的参考,同时为本科生学习酸碱滴定曲线提供了一种新的思考方式,有助于提高化学专业学生的逻辑推理与数学分析能力[8],鼓励化学工作者从其他学科的逻辑出发参与学科交叉工作,为化学学科发展提供新的借鉴。

参考文献

武汉大学. 分析化学(下册), 第6版 北京: 高等教育出版社, 2016, 144- 148.

[本文引用: 2]

李克安. 分析化学教程, 北京: 北京大学出版社, 2005, 91- 94.

Christian, G. D. Analytical Chemistry, 6th ed.; John Wiley & Sons, Inc. : Hoboken, NJ, USA, 2004; pp. 272-278.

[本文引用: 1]

孙树喆; 张泽浩; 张斌. 大学化学, 2021, 36 (6), 2008008.

URL     [本文引用: 1]

孙晓波; 李琳; 王秀霞; 王进平. 大学化学, 2016, 31 (5), 78.

URL    

温琰. 大学化学, 2018, 33 (12), 76.

URL    

王进平; 孙晓波. 大学化学, 2014, 29 (6), 29.

URL     [本文引用: 1]

甘峰; 褚泳欣; 杨维岚. 大学化学, 2021, 36 (2), 2003045.

URL     [本文引用: 1]

/

〈 〉