


开发环境友好、可持续、原子经济性的实用合成策略是当代有机合成化学的主要挑战之一。近年来,有机电化学合成利用电促进有机转化反应的进行,在反应中直接提供电子或攫取电子,避免使用化学氧化剂、还原剂,成为一种重要的绿色合成工具,同时一些反应历程新颖的合成策略被开发。通过改变反应的外加电压、电极材料、反应物浓度等,电化学合成展现出独特的调节反应活性、改变反应历程的能力,随着用户友好型电化学设备的发展,电化学合成受到越来越多的重视[1–3]。总体来说,电合成已成为合成化学前沿研究领域,反应能以尽量少的物质消耗,获取高附加值衍生物。在直接电解反应中,除了原料和电解质,通常不加入其他试剂,产品分离方便,通过调节反应电势或电流可直接控制反应时长。直接电解反应一般在常温常压进行,装置搭建友好,实验安全。将安全性高、反应新颖的有趣电合成反应引入本科生创新实验,则有利于引导学生关注学科前沿,促使学生对有机化学这门古老学科产生新鲜认知,更好地理解有机化学绿色低碳重要性,认识有机合成绿色高效的新发展趋势[4]。
吲哚及其衍生物,常具有重要的生物活性,广泛存在于天然产物及药物分子中,其衍生策略一直受到有机化学家关注[5]。吲哚参与的偶联反应可以衍生大量以吲哚为核心的新结构,吲哚去芳构化策略能高效实现三维结构基于吲哚框架的功能分子构筑,相关的合成策略主要依赖于过渡金属催化、光催化等手段[6, 7]。在不断优化的催化体系下,各类更为普适经济的吲哚衍生策略得以发展,然而归纳目前已发展的策略发现以下缺点:多数使用敏感或昂贵的催化剂,需要过量氧化剂,反应条件比较苛刻,操作要求高以及繁琐的反应后处理程序等。这类重要产物的绿色合成方法开发仍迫切需要。电化学的手段实现吲哚的去芳构化反应等受到关注且已有研究报道[8, 9],但反应体系简单,高效可控,以自由基-自由基偶联方式实现吲哚偶联、去芳构化的反应并不常见。我们认为,设计反应新颖、操作安全、以本科教材中常见结构化合物为底物、得到结构丰富产物的有趣实验则有益于本科实验教学,培养兴趣的前提下引导思考化学。
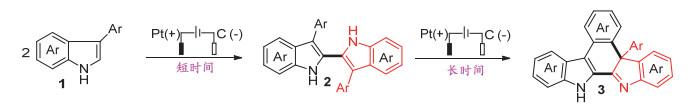
经过文献检索,显示这几年电化学有机合成快速发展,将电化学有机合成的最新研究成果改造成适合学生开展的创新反应也偶见报道[4, 10, 11],但报道大多聚焦于电合成的绿色、高效、安全等特点,鲜有报道展现电合成在调控反应结果上的便利性。鉴于电合成化学已为有机合成前沿热点,以及吲哚衍生物的重要性,我们思考将电化学便利调控吲哚氧化偶联/偶联环化反应的前沿研究通过合理设计引入本科创新实验(图 1),引导学生对有机化学前沿的关注,培养他们具备新的合成操作技能[12]。该反应利用简单的电化学反应装置,实现吲哚的选择性偶联及偶联环化的串联反应,合成吲哚自偶联及吲哚去芳构化产物,让学生在反应中学会通过简单电化学基本操作控制不同产物生成、薄层色谱法原位监测反应、柱层析技术纯化产物、荧光测试评价产物性质,以及核磁和高分辨表征产物结构信息等。本创新实验希望提供一个简单高效的方案,训练学生了解电化学合成的便利性、实用性,打造有趣的创新实验平台,使学生掌握吲哚转化基本知识,融合领会有机化学与物理化学交叉知识,引发学生对新兴有机绿色合成技术的新思考。
图1
1 实验部分
1.1 实验的反应原理推测
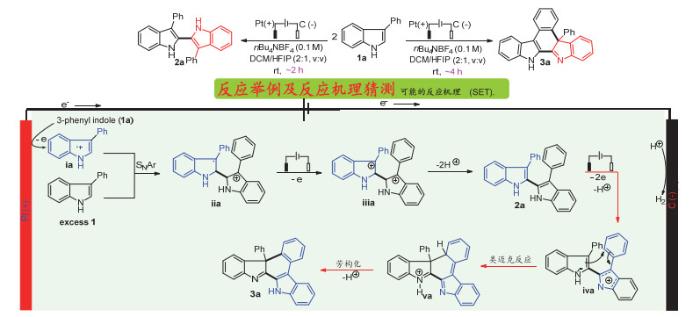
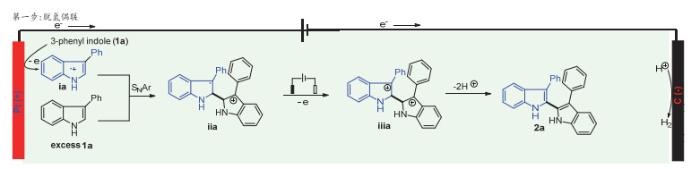
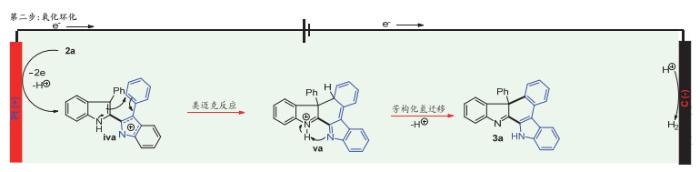
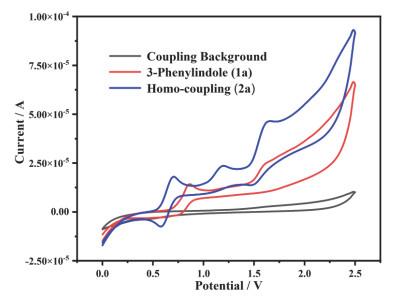
有机电合成反应一般起始于原料在电极表面经电子得失生成活性物种,进而在电极表面或溶液中引发反应。本实验反应为原料在电极表面直接氧化促进转化发生。我们设想反应可经由以下机理进行(图 2):吲哚衍生物(1a)在电极表面发生氧化,产生阳离子自由基中间体物种ia,过量的1a可与ia发生SNAr亲核进攻反应生成中间体iia,其在电极表面进一步失去电子生成双阳离子iiia。中间体iiia发生脱氢芳构化生成吲哚脱氢偶联产物2a,若2a能在1a未氧化完全时稳定存在,则通过控制反应时间可以较高收率获得产物2a。延长反应时间,待1a完全氧化,则2a可继续在电极表面失去电子,生成活性中间体iva,中间体iva发生类迈克加成反应生成环化中间体va,该中间体va进一步脱氢经芳构化生成环化产物3a。电子在阴极被氢离子得到,产生氢气放出,避免了氧化剂的使用。该反应机理可做如下大致探索:利用循环伏安法测定和对比原料及中间体的氧化还原电势,判定各物种的氧化先后顺序。
图2
基于以上考虑,我们认为该吲哚转化反应可以通过控制反应时间调控产物的生成。第一步为吲哚的自偶联过程(图 3),在这个过程中,始终存在过量的1a,从而使生成的2a形成后不至于被氧化。该反应的实现,要求2a具有比1a更高的氧化还原电势,或2a在不高于1a的氧化还原电势条件下能稳定存在,即有可逆氧化还原性质。
图3
第二步反应为自偶联吲哚的氧化环化(图 4)。这一步要求2a在1a反应完全后能继续被氧化,反应中吲哚3号位表现出良好的亲核性,发生环化反应,生成六元环及一个季碳中心,随后经氢迁移、芳构化生成产物3a,3a具有较好的电化学稳定性。
图4
1.2 实验所用主要仪器和试剂
1.2.1 仪器
无加热磁力搅拌器(MS5,Lab Fish)、铂片电极(1.0 cm × 1.0 cm,徐州鑫科仪器仪表有限公司)、石墨条(海门市曙光碳业有限公司)、三用紫外线分析仪(ZF-6,上海嘉鹏科技有限公司)、铂电极夹(武汉高仕睿联有限公司)、MAISHENG直流稳压电源(MS30 3D/DS,东莞迈豪电子科技有限公司)、循环水式多用真空泵(SHZ-D III,河南巩义予华仪器有限公司)、旋转蒸发仪(RV 3 eco,IKA)、电热鼓风干燥箱(DGX-9053BC-1,上海福玛实验设备有限公司)、核磁共振波谱仪(NMR) (Bruker Avance 300/400 MHz,以DMSO-d6/CDCl3为溶剂,TMS作内标,瑞士布鲁克科技有限公司)、电化学工作站(上海辰华仪器有限公司)、爱丁堡一体化稳态瞬态荧光光谱仪FS5 (Edinburghinstruments)、高分辨液相质谱联用仪(1290LC-6545 QTOF MS,美国安捷伦科技有限公司)。
1.2.2 试剂
3-苯基吲哚(99%,湖北万得化工有限公司)、四丁基氟硼酸铵(98%,毕得医药)、二氯甲烷(DCM) (Ar,天津大茂化学试剂厂)、六氟异丙醇(HFIP) (98%,北京偶合科技有限公司)、乙酸乙酯(EtOAc) (AR,天津大茂化学试剂厂)、石油醚(PE) (AR,天津大茂化学试剂厂)、4,6-二氯-3-苯基-1H-吲哚(> 95% NMR纯度,实验室自制)、5-甲基-3-苯基吲哚(> 95% NMR纯度,实验室自制)、7-溴-3-苯基吲哚(> 95% NMR纯度,实验室自制)、7-氯-3-苯基吲哚(> 95% NMR纯度,实验室自制)、7-甲基-3-苯基吲哚(> 95% NMR纯度,实验室自制),3-芳基吲哚化合物也可直接购买,如陕西维世诺新材料有限公司等。
1.3 实验步骤/方法
1.3.1 标准反应及条件优化
选取各类3-芳基吲哚为原料,以铂电极为阳极、石墨电极为阴极,在恒槽电压的条件下反应,通过控制不同的反应时间,合成吲哚自偶联及偶联关环的吲哚衍生物,通过以3-苯基吲哚为模板底物,探索反应,优化条件,进而扩展底物。
(1) 溶剂对反应的高效实现至关重要。经过溶剂筛选,发现二氯甲烷和六氟异丙醇体积比为2 : 1的混合溶剂时反应效果最好,若增多六氟异丙醇则原料溶解不完,反应进行不彻底,若增多二氯甲烷,偶联中间体易于继续氧化转化,反应难调控。同时我们还尝试了使用乙腈、N, N-二甲基甲酰胺、二氯甲烷和二氯乙烷为溶剂,发现使用乙腈、N, N-二甲基甲酰胺和二氯乙烷时需延长反应时间,且反应产物选择性较差,以较低的收率获得3,3’-二苯基-1H, 1’H-2,2’-联吲哚(2a)和4b-苯基-4b, 13-二氢苯并[c]吲哚[2,3-a]咔唑(3a)的混合物。
(2) 我们分别尝试使用Pt(+)/Pt(−)、Pt(+)/C(−)、C(+)/Pt(−)和C(+)/C(−)作为反应电极。石墨作为阳极时,副反应较多,两步反应无法选择性控制,收率较低;使用Pt(+)/Pt(−)电极时收率低于Pt(+)/C(−)电极。
(3) 我们根据吲哚化合物的氧化电位,将反应电压范围设定为1.8–3.5 V。通过尝试不同电压我们发现:电压在1.8–2.0 V时,偶联收率随电压升高而提高;电压在2.0–3.0 V时,偶联收率逐渐下降,特别当电压大于2.5 V后,开始生成偶联环化产物,且偶联环化收率随电压升高而提高;电压在3.0–3.5 V时,无偶联产物生成,偶联环化收率随电压升高而降低,副反应逐渐增多。
(4) 我们尝试使用氮气保护自由基,发现有无氮气保护对反应无明显影响。
(5) 反应具有丰富的现象,如电极上有气体产生、溶液颜色的变化、反应液在365 nm紫外下具有不同颜色荧光等;反应产物可用多种方法观测鉴别,如第一步偶联产物在245 nm或365 nm光线具有不同显色特征,第二步产物在365 nm光线下显黄色荧光,可见光下可直接观察到黄色,同时在不同显色剂下两种产物现象也不同,便于判定反应进行程度。
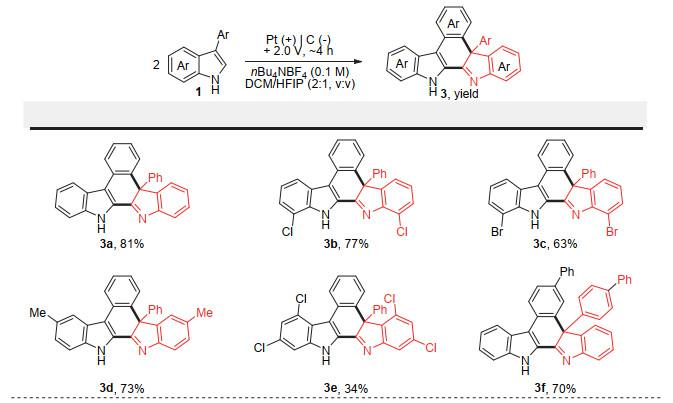
(6) 经过系列条件筛选,确定最优条件,而后将该条件应用于不同结构的吲哚以探索反应的适用性,研究表明所尝试的各类吲哚衍生物均能在恒槽电压直接电解条件下以较高的收率获得产物,反应电势高低可调节进程快慢,根据反应适用的槽电压不同可以大概估算出反应所需时长,便于统筹安排实验。
1.3.2 模板反应具体实施步骤
图5
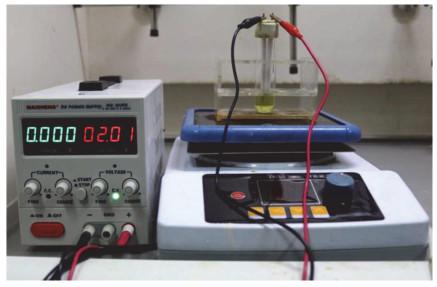
图6
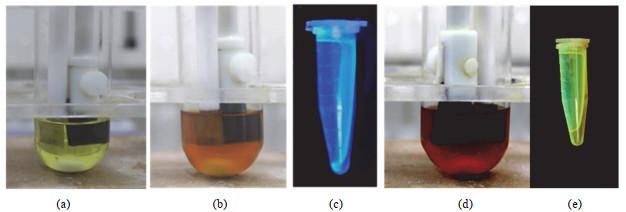
图6
反应的实时监控图示
(a) 反应起始现象;(b) 反应电解2 h;(c) 电解2 h后反应液在365 nm紫外灯下;(d) 反应电解4 h;(e) 电解2 h后反应液在365 nm紫外灯下
取干燥的试管(直径25 mm,高100 mm),装入洁净磁子。在分析天平中称取3-苯基吲哚(97 mg,0.50 mmol,1.0 eq.),nBu4NBF4 (329 mg,1.00 mmol,2.0 eq.)于上述试管中。用滴管吸取V(六氟异丙醇) : V(二氯甲烷) = 1 : 2的混合液(6.0 mL)加入试管中。在橡胶塞上钻两个小孔,并将铂电极和石墨电极穿过小孔,将装置固定在试管上。两电极之间略微错开,防止短路,整个反应用试管架固定并置于磁力搅拌器上,室温搅拌。以铂电极为正极、石墨电极为负极连接电化学工作站,调节恒定槽电压为2.0 V,直接电解。在反应过程中可观察反应液的颜色变化(无色逐渐加深变为橙色),石墨电极表面有气泡产生。在反应过程中可用毛细管随时取样,监测反应的进行,模板反应选取展开剂为V(PE) : V(EtOAc) = 15 : 1。第一步关环反应控制在2 h,将反应液在365 nm紫外灯下观察,有蓝色荧光。反应2 h后可终止反应,经后处理得到自偶联产物。
若反应不经处理,继续在相同条件下延长反应时间,继续室温电解2 h,将反应液在365 nm紫外灯下观察,蓝色荧光消失,出现黄色荧光。反应可停止处理,得到偶联环化的产物。
(2) 反应后处理及产物纯化。
停止通电,取下电极片并用少量二氯甲烷冲洗电极片,将试管中的反应液转移至分液漏斗,加入10 mL二次水,而后用二氯甲烷30 mL萃取3次,将有机相收集于锥形瓶中,并用无水硫酸镁干燥。经过滤将有机相转移至圆底烧瓶,加入干燥硅胶粉(1.0 g难挥发性物质对应加入6.0 mL硅胶粉),利用旋转蒸发仪浓缩反应液,得到负载反应物的干燥硅胶粉,干法上硅胶层析柱分离,利用石油醚和乙酸乙酯(V(PE) : V(EtOAc) = 100/1–30/1)为淋洗剂过柱,15 mL的试管收集淋洗液,薄层色谱板确定产物分布,合并有产物的组分,浓缩至干,得到产物为黄色固体。称量产物以计算收率,并将其收集于小玻璃瓶做好标记,保存于冰箱。
(3) 产物结构确定和产物相关荧光及电化学性质探索。
产物结构的确定主要借助于核磁共振氢谱和碳谱以及高分辨质谱,具体的步骤是将产物用氘代氯仿或氘代二甲亚砜溶解,置于核磁管中,测定氢谱、碳谱数据;将微量产物溶解于甲醇中,配制稀溶液测定高分辨质谱;对所得化合物2a和3a进行荧光性质分析,并对反应原料进行循环伏安法测试,确定其氧化还原电势。
2 结果与讨论
2.1 反应的多次重复稳定性验证
图7
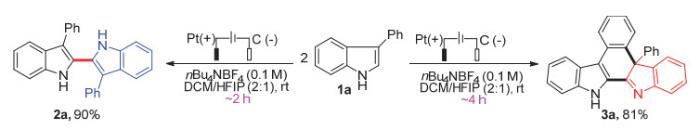
表1 反应的可复现性测试结果与分析
| 反应步骤次序 | 多次TLC板监测示例 (3个点分别为原料液、交叉点、反应液) | 注意事项及改进 | 总结 |
| 第一步 |  | 模板反应单次使用体积比为1 : 2的六氟异丙醇和二氯甲烷混合溶液共6.0 mL,可配制HFIP/DCM体积比1 : 2的溶液,方便取用,降低危险 | 操作简便,反应迅速,反应时间可通过调节槽电压控制,负极表面观察到气泡产生,反应液颜色随时间变化,反应收率高,偶联及环化产物均有明显荧光性质 |
| 第二步 |  | 模板反应使用铂电极片和石墨电极,片状电极易受损,注意电极片架设高度,防止磁力搅拌子打到电极片 | 反应产物可控,能获得较高收率,副产物为氢气,反应具备原子经济性。铂电极以及石墨电极片均可重复利用,原料易得,总体反应成本较低 |
2.2 反应机制探索
在验证了反应的多次重复稳定性后,我们对反应的机制做了初步探索,当我们以分离得到2a为原料,在相同条件下继续反应时,可以以较高的85%收率获得3a,则可明确3a是由2a电解转化而来。随后我们对反应原料(1a)、中间产物(2a)电化学性质进行了表征。具体的方法为,以电解质溶于反应混合液为背景,铂电极为反应电极,石墨电极为对电极,饱和甘汞电极为参比电极,进行循环伏安法测试。结果显示原料1a的氧化峰在0.8 V左右,中间体2a在低于0.8 V时有可逆氧化还原峰能稳定存在,在1.25 V时会进一步氧化,发生偶联后的关环反应(图 8)。
图8
2.3 反应的底物兼容性验证
图9
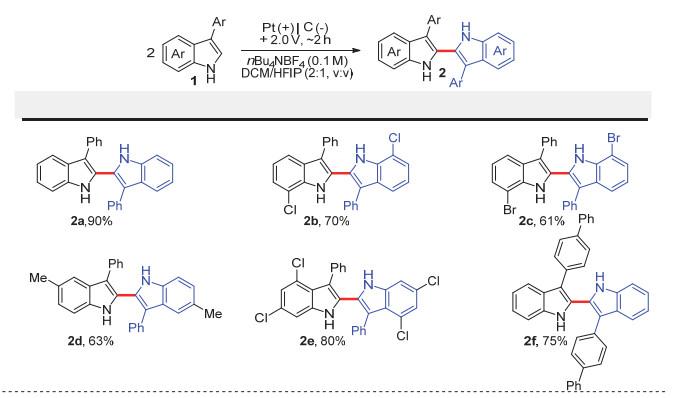
图10
2.4 吲哚衍生电合成反应特点、注意事项及反应实例
2.4.1 吲哚衍生电合成反应特点
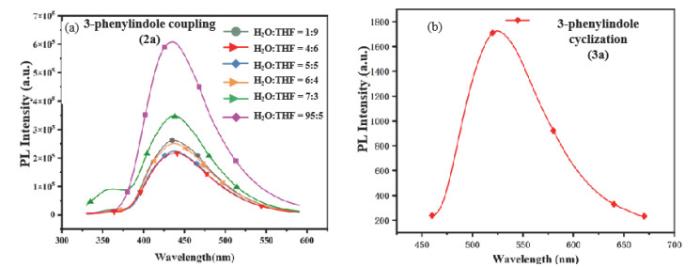
反应以恒槽电压进行,在反应过程中原料每一步均失去两个电子,即反应为双电子氧化机制。则每生成0.25 mmol偶联产物,理想状态下应消耗的电量为:2(双电子机制) × n (产物物质的量) × e (电子电量) × NA (阿伏伽德罗常数) = 2 × 0.25 × 10−3 × 1.6 × 10−19 × 6.02 × 1023 = 48.16 C电量;以恒槽电压为2.0 V时第一步用时大约为2 h,第二步用时为2 h,在反应探索时我们稍微加大电压对第二步关环反应影响较小,所以若需要缩短反应用时,我们可以根据反应所需总电量一定的特点,调节反应电解槽电压以调整反应用时,满足实际实验时对实验时长的不同需求。反应阴极有氢气产生,理想情况下该反应最多产生的氢气量为0.5 × 2 = 1.0 mmol, 若换算为标准状况下,可近似为22.4 mL。由于本实验的橡胶塞被电极头贯穿,气体在反应时缓慢产生,可自由扩散在空气中,不构成危险,同时也可密闭容器,插上气球收集气体。反应过程具有丰富的荧光特点,偶联产物具有聚集诱导发光(AIE)性质,偶联关环产物不具备(图 11)。
图11
2.4.2 反应注意事项
反应中使用具有一定危险性的二氯甲烷、六氟异丙醇,需要带手套和护目镜操作,铂电极片易脱落,使用时应轻拿轻放,并注意保证磁子不会击打电极片。铂电极以及石墨电极片均可重复利用,可降低本科教学成本。
2.4.3 反应实例
我们以模板反应自偶联产物和偶联环化产物(2a和3a)合成为例(图 7),来展示反应结果、化合物性状及数据表征。
图12
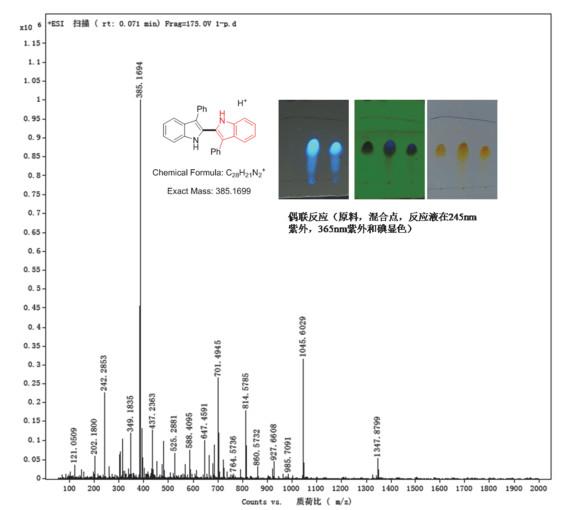
图13
2a为淡黄色固体,投入0.5 mmol原料1a可获取偶联产物为86 mg,产率为90%,产物Rf = 0.89 (V(PE) : V(EtOAc) = 10 : 1);NMR数据:1H NMR (300 MHz, CDCl3, 25 ℃, δ):8.06 (s, 2H),7.71 (d, J = 6.5 Hz, 2H),7.65 (d, J = 7.2 Hz, 4H),7.52 (t, J = 7.2 Hz, 4H),7.44 (t, J = 7.2 Hz, 2H),7.23 (d, J = 6.5 Hz, 2H),7.17 (t, J = 6.5 Hz, 4H)。13C NMR (75 MHz, CDCl3, 25 ºC, δ):136.0,134.5,130.4,129.2,127.9,127.3,126.1,123.3,120.6,119.5,116.0,111.1。高分辨质谱数据:HRMS (ESI-TOF) (m/z),理论值C28H21N2 ([M + H]+) 385.1699,实验值385.1694。
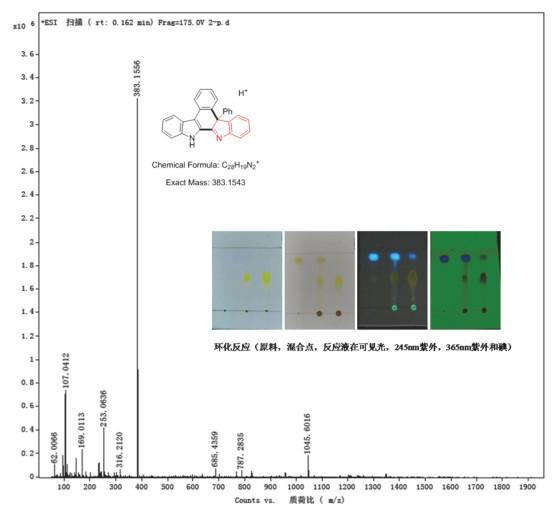
3a为淡黄色固体,投入0.5 mmol原料1a可获取偶联环化产物为77 mg,产率为81%,产物Rf = 0.55 (V(PE) : V(EtOAc) = 10 : 1);NMR数据:1H NMR (300 MHz, DMSO, 25 ℃, δ):12.42 (s, 1H),8.20–7.10 (m, 2H),8.04 (d, J = 7.2 Hz, 1H),7.86 (d, J = 7.2 Hz, 1H),7.73 (d, J = 6.4 Hz, 1H),7.50–7.41 (m, 3H),7.33–7.30 (m, 3H),7.21–7.19 (m, 1H),7.13–7.01 (m, 3H),6.84 (t, J = 6.4 Hz, 2H)。13C NMR (75 MHz, DMSO, 25 ℃, δ):176.5,156.0,142.0,141.8,139.3,136.5,133.3,129.4,128.7,128.6,128.4,127.6,127.0,126.3,125.7,125.6,125.13,125.10,124.6,123.5,121.2,121.1,118.3,113.0,67.3。高分辨质谱数据:HRMS (ESI-TOF) (m/z),理论值C28H19N2 ([M + H]+) 383.1543,实验值383.1547。
3 结语
有机化学学科历史悠远,其为人类生活方方面面做出了极大的贡献。现代合成技术的不断创新,也为学科发展不断注入新的活力。在教学方面,我们既要关注学生扎实筑基,也要引导他们放眼学科前沿,与时俱进。本创新实验设计来源于前沿研究论文,在兼顾本科有机化学重点章节知识的基础上,将吲哚化合物的高效、高选择性电化学转化设计为适合本科生操作、学习知识、探索创新的综合实验。经过本实验的学习,能够使学生具备如下技能:1) 有机电合成实验架设;2) 反应的原位TLC板反应监测;3) 有机反应的标准后处理流程;4) 柱层析分离技术;5) 核磁及高分辨测试技术;6) 化合物荧光测定技术;7) 电化学有机物循环伏安法测定技术。
本实验所用药品为商业可得的原料,不涉及危化品的取用,反应在室温条件下进行,无需惰性气体保护,操作丰富,各步现象明显便于观察,反应产率较高。实验内容贴近课本基础知识,反应设计紧密联系当下有机合成发展热点,符合当下国家倡导的碳中和理念。实验可在较短时间内选择性完成吲哚自偶联和偶联环化反应,展现电化学调控反应的便利性。反应具有良好的官能团兼容性,产物具有一定的衍生空间,适合本科生开展创新实验研究。
参考文献
DOI:10.1021/acs.chemrev.7b00397 [本文引用: 1]
DOI:10.1002/adsc.201500664 [本文引用: 1]
DOI:10.1002/anie.202000226 [本文引用: 1]
DOI:10.1039/D2QO00670G [本文引用: 1]
DOI:10.1007/s11426-022-1289-9 [本文引用: 1]


