




核磁共振(nuclear magnetic resonance,NMR)是研究有机物结构的重要手段。然而,作为大型仪器,所提供的上机时间有限,从而限制了学生对NMR的深入认识和解析。随着计算机等技术的发展,基于文献参数的数据驱动法(经验)和理论计算模拟等方法研究NMR日趋完善[5]。其中理论计算与模拟,因其便捷和高精度的特点在研究分子结构和性质中具有重要的意义。本文中,我们以芳香烃NMR的理论计算为例,介绍了第二课堂中的研究性教学过程。具体流程如表 1所示,主要包括:针对教学内容和目标对学生进行分组;学生分工进行文献调研、概念总结和技术探索等活动;教师指导学生对示例物质进行建模和理论计算;学生对目标物质建模计算并分析数据;学生总结结果并书写报告;教师评价并反思教学。上述研究性教学的实施旨在促进学生掌握NMR的基本原理和技术、提高谱图解析能力,也有助于激发学生学习兴趣、提高其自主学习能力。
表1 研究性教学内容和流程
| 时间安排 | 任务内容 | 执行分配 | 具体实践内容 |
| 提前准备 | 小组分配、题目互选 | 教学目标 | 理解核磁共振的基本概念和发展 |
| 教学内容 | 核磁技术化学位移、耦合常数等具体内容 | ||
| 第一周 | 学生实践为主,教师指导为辅。定期交流进展 | 学生实践 | 调研文献,明确目标体系——芳香族化合物 |
| 教师指导 | 建模、化学位移及耦合常数计算的实施方法 | ||
| 第三周 | 学生实践,定期交流进展 | 学生实践 | 目标分子建模及化学位移、耦合常数计算 |
| 第四周 | 学生总结展示、教师点评 | 教师指导 | 组织讨论,并指导对结果的分析 |
| 学生实践 | 汇总计算结果、书写报告以及结果展示 | ||
| 第五周 | 教师反思 | 教师反思 | 总结成效,反思教学过程并提出改进意见 |
1 文献调研及内容总结
1.1 NMR发展应用
理论计算方法和技术在微观物质结构构建和性质预测方面具有独特的优势,其中密度泛函理论预测的NMR化学位移具有足够的准确性,在物质结构解析和性质预测方面具有一定的价值。中国科学院化学研究所已经构建了基于密度泛函理论的有机分子化学位移在线计算平台[9],为物质结构的解析和认识提供了支持。
1.2 化学位移
NMR反映了自旋量子数非零的原子核在外磁场作用下的能级跃迁。不同的物质结构的核外电子排布不同,其产生的感生磁场对原子核的屏蔽效应也不同,进而导致相同原子核在外磁场中吸收频率的改变。相对于同一参比物的磁吸收频率(核磁屏蔽张量)的变化被称为化学位移。化学位移受多种因素影响,包括电子诱导和共轭作用、碳原子杂化、磁各向异性、氢键和范德华作用等[10]。此外,温度、溶剂等因素也会影响化学位移。目前,在教学和科研中,通常是通过液体NMR技术测定13C和1H化学位移,并据此判断化学环境、推测物质结构信息。相比于液体NMR,固体NMR能够判定聚集形态、相等独特信息[11]。然而,固体状态中分子运动受限,偶极-偶极相互作用(dpole-dipole interaction)、化学位移各向异性(chemical shift anisotropies)以及四极矩耦合(quadrupolar coupling)等导致化学位移谱线严重展宽,分辨率下降[12]。虽然实际操作中有多种方法可以消除上述相互作用,对于复杂的物质结构,化学位移谱峰的归属仍十分困难、繁琐。目前,教学科研中仍主要依靠经验解析化学位移进而判断物质结构。从特定结构的模型构建和化学位移模拟等理论与计算模拟角度出发,有助于经济、有效地解析物质结构并分析物质性质。
1.3 自旋-自旋耦合常数
除化学位移之外,高分辨率NMR谱线分裂的裂距,即自旋-自旋耦合常数(通常以J表示),也能够反映电子结构和空间结构的独特信息。J反映了原子核耦合作用的强弱,通常,两个原子核相隔n个化合键数目的耦合常数表示为nJ,如nJ(H, H)、nJ(C, H)和nJ(C, C)。相比于化学位移,J受外磁场影响较小,也可以判定结构,特别是构象结构[13]。如Klepach等[10]使用3J(C, H)和1J(C, C)研究了双键和三键的立体化学;Tuttle等[14]通过H原子间的自旋-自旋耦合常数明确了生物大分子的氢键;Cremer等[15]通过C原子间自旋-自旋耦合常数,定量评估了C―C键;Ambati和Rankin [16]通过有机基团中Si、H自旋-自旋耦合常数研究了硅烷中烷氧基的水解程度。因而,理论计算得到J值有助于对分子内和分子间的化学键、分子构象和物质结构的立体化学等更精细问题的分析[17]。
2 理论建模及模拟方法总结
2.1 化学位移计算方法
理论计算通过模拟目标物质以及参比物质(通常为四甲基硅烷,TMS)核磁屏蔽张量的差值得到化学位移。常用理论计算方法有原子轨道法(gage-including atomic orbital,GIAO) [18]和连续轨距变换法(continuous set of gage transformations,CSGT) [19]。GIAO法是Ditchfield [18]提出的具有显式场依赖的基函数的方法。CSGT法是Keith和Bader [19]开发的具有量规不变性、对实空间点进行连续轨距变换控制,从而精确描述屏蔽张量的电流密度的方法。苏永超等[20]使用Gaussian 03计算了邻乙酰氧基苯甲酸的化学位移,并比较GIAO和CSGT两种方法。他们发现用Hatree-Fock方法和密度泛函理论(Density functional theory,DFT)算芳环碳的化学位移时,CSGT法比GIAO法更为准确。为与化学位移的实验值进一步对比,又有研究人员对理论计算的磁屏蔽常数进行了系数校正处理,即标度法[21]。标度法的表达公式如下:
其中δ为化学位移,a为截距,σ为各向同性磁屏蔽常数值,b为斜率。不同计算水平下,a、b标度参数可以从CHESHIRE CCAT网站选取近似水平的数值[22],σ直接读取Gaussian 09输出文件的SCF GIAO Magnetic shielding tensor部分的Isotropic值。
2.2 自旋-自旋耦合常数计算方法
自旋-自旋耦合常数J包含费米接触(Fermi contact)、自旋偶极(Spin-dipolar)、顺磁性自旋轨道耦合(paramagnetic spin-orbit)和反磁性自旋轨道耦合(diamagnetic spin-orbit)四项贡献。其中费米接触项为电子与核的相互作用,对J起到最主要贡献。J值可以通过Gaussian中的NMR = spinspin关键词计算得到,从输出文件中的Total nuclear spin-spin coupling J (Hz)项中可直接获取目标原子间的核自旋-自旋耦合常数数值。
2.3 理论计算实践
标度法I (处理b-b的NMR数据,简称标I):
标度法II (处理b-m的NMR数据,简称标II):
其中,aC为C的截距,bC为C的斜率;aH为H的截距,bH为H的斜率。
3 理论计算实践及结果分析讨论
3.1 气相芳香烃分子的化学位移讨论
图1
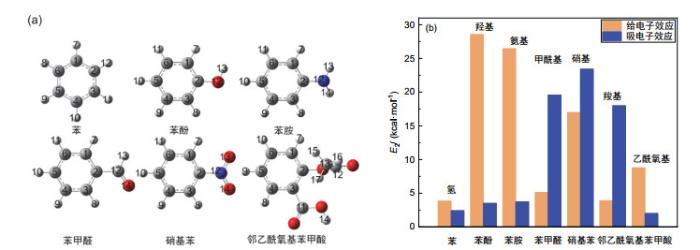
表2 芳香族化合物不同计算和处理方法的化学位移及B3LYP/6-311G**水平的Mulliken电荷
| 元素 | b-b | b-m | 标I | 标II | exp. [24] | 电荷 | 元素 | b-b | b-m | 标I | 标II | exp. [24] | 电荷 | |
| 苯 | 苯酚 | |||||||||||||
| 1/3C | 131.83 | 146.98 | 127.33 | 128.77 | 128.36 | −0.10 | 1/3C | 127.44 | 131.75 | 123.02 | 115.94 | 115.48 | −0.13 | |
| 2C | 131.83 | 146.98 | 127.33 | 128.77 | 128.36 | −0.10 | 2C | 163.47 | 176.20 | 158.35 | 153.29 | 155.02 | 0.15 | |
| 4/6C | 131.83 | 146.98 | 127.33 | 128.77 | 128.36 | −0.10 | 4/6C | 132.66 | 148.88 | 128.14 | 129.45 | 129.79 | −0.10 | |
| 5C | 131.83 | 146.98 | 127.33 | 128.77 | 128.36 | −0.10 | 5C | 127.75 | 137.54 | 123.33 | 120.80 | 121.09 | −0.10 | |
| 7/8H | 7.39 | 8.43 | 7.33 | 7.47 | 7.34 | 0.10 | 7/8H | 7.22 | 7.37 | 7.16 | 6.59 | 6.84 | 0.09 | |
| 9/11H | 7.39 | 8.43 | 7.33 | 7.47 | 7.34 | 0.10 | 9/11H | 7.33 | 8.17 | 7.26 | 7.27 | 7.24 | 0.10 | |
| 10H | 7.39 | 8.43 | 7.33 | 7.47 | 7.34 | 0.10 | 10H | 7.13 | 7.13 | 7.07 | 6.98 | 6.93 | 0.09 | |
| 12H | 7.39 | 8.43 | 7.33 | 7.47 | 7.34 | 0.10 | 13H | 2.11 | 4.35 | 2.15 | 4.00 | 5.35 | 0.25 | |
| 苯胺 | 硝基苯 | |||||||||||||
| 1/3C | 115.61 | 142.02 | 123.26 | 113.97 | 115.07 | −0.08 | 1C | 127.44 | 141.73 | 123.02 | 124.33 | 123.46 | −0.05 | |
| 2C | 152.74 | 173.96 | 155.78 | 145.53 | 146.51 | 0.10 | 2C | 154.41 | 168.98 | 149.46 | 147.23 | 148.30 | 0.11 | |
| 4/6C | 132.92 | 155.38 | 134.61 | 129.48 | 129.26 | −0.10 | 3C | 127.44 | 141.73 | 123.02 | 124.33 | 123.46 | −0.05 | |
| 5C | 120.40 | 144.62 | 124.25 | 118.53 | 118.39 | −0.11 | 4C | 132.08 | 147.23 | 127.57 | 128.95 | 129.43 | −0.10 | |
| 7/8H | 6.51 | 179.14 | 161.95 | 6.68 | 6.67 | 0.08 | 5C | 138.06 | 155.07 | 133.43 | 135.54 | 134.71 | −0.07 | |
| 9/11H | 7.12 | 19.56 | 17.95 | 7.21 | 7.14 | 0.09 | 6C | 132.08 | 147.23 | 127.57 | 128.95 | 129.43 | −0.10 | |
| 10H | 6.63 | 8.02 | 7.04 | 6.81 | 6.75 | 0.09 | 7H | 8.38 | 9.50 | 8.29 | 8.41 | 8.24 | 0.14 | |
| 13H | 2.78 | 8.36 | 7.25 | 3.31 | 3.54 | 0.20 | 8H | 8.38 | 9.50 | 8.29 | 8.41 | 8.24 | 0.14 | |
| 9H | 7.51 | 8.50 | 7.44 | 7.55 | 7.55 | 0.11 | ||||||||
| 10H | 7.66 | 8.69 | 7.58 | 7.72 | 7.71 | 0.11 | ||||||||
| 11H | 7.51 | 8.50 | 7.44 | 7.55 | 7.55 | 0.11 | ||||||||
| 苯甲醛 | 邻乙酰氧基苯甲酸 | |||||||||||||
| 1C | 137.15 | 146.66 | 132.54 | 128.47 | 129.68 | −0.05 | 1C | 127.68 | 142.02 | 123.26 | 124.57 | 124.01 | −0.06 | |
| 2C | 140.34 | 156.50 | 135.67 | 136.74 | 136.47 | −0.18 | 2C | 160.85 | 173.96 | 155.78 | 151.41 | 151.28 | 0.12 | |
| 3C | 131.03 | 152.92 | 126.54 | 133.73 | 129.68 | −0.02 | 3C | 126.26 | 140.63 | 121.86 | 123.41 | 122.26 | −0.15 | |
| 4C | 132.34 | 147.45 | 127.83 | 129.14 | 128.98 | −0.10 | 4C | 139.26 | 155.38 | 134.61 | 135.81 | 132.51 | −0.03 | |
| 5C | 137.83 | 153.61 | 133.21 | 134.31 | 134.43 | −0.07 | 5C | 128.69 | 144.62 | 124.25 | 126.76 | 126.17 | −0.09 | |
| 6C | 132.10 | 147.27 | 127.59 | 125.63 | 128.98 | −0.10 | 6C | 138.46 | 154.71 | 133.82 | 135.24 | 134.90 | −0.073 | |
| 12C | 191.28 | 212.17 | 185.61 | 183.53 | 192.28 | 0.23 | 11C | 167.15 | 179.14 | 161.95 | 155.77 | 170.20 | 0.425 | |
| 7H | 7.61 | 8.74 | 7.54 | 7.76 | 7.87 | 0.10 | 12C | 167.71 | 179.49 | 162.50 | 156.06 | 169.76 | 0.329 | |
| 8H | 8.26 | 9.31 | 8.18 | 8.25 | 7.87 | 0.11 | 13C | 20.27 | 19.56 | 17.95 | 21.67 | 20.99 | −0.357 | |
| 9H | 7.55 | 8.50 | 7.48 | 7.55 | 7.51 | 0.11 | 7H | 7.10 | 8.02 | 7.04 | 7.15 | 7.14 | 0.113 | |
| 10H | 7.59 | 8.63 | 7.52 | 7.67 | 7.61 | 0.11 | 8H | 8.33 | 9.38 | 8.24 | 8.31 | 8.12 | 0.120 | |
| 11H | 7.56 | 8.74 | 7.49 | 7.71 | 7.51 | 0.10 | 9H | 7.32 | 8.36 | 7.25 | 7.43 | 7.36 | 0.107 | |
| 13H | 10.12 | 10.99 | 9.50 | 9.68 | 10.00 | 0.06 | 10H | 7.56 | 8.55 | 7.49 | 7.59 | 7.62 | 0.109 | |
| 14H | 5.77 | 7.05 | 5.74 | 6.31 | 11.00 | 0.251 | ||||||||
| 15H | 1.76 | 1.88 | 1.80 | 1.90 | 2.35 | 0.142 | ||||||||
我们计算了图 1a中芳烃分子的化学位移,汇总于表 2,并与SDBS网站[24]展示的数据进行了对比。由表 2中数据可知,δC和δH在b-b计算水平与实验分别相差0.54–11.96和0.02–0.70、在b-m水平相差分别为 > 16和0.87–1.44;两种标度法中,标II与实验吻合更好。表 2中的数据明确展示了吸电子取代基导致与其相连的苯环碳化学位移增大。例如,硝基苯中δ2C (147.23,标II)大于苯中δC (128.77,标II)。对于苯酚、苯胺和苯,氧的电负性大于氮大于氢,电负性强的取代基降低了与取代基相连的碳原子(2C)的核外电子密度(Mulliken电荷分别为0.15、0.10和−0.10),因而苯酚的δ2C (153.29,标II)大于苯胺(148.02,标II)大于苯(128.77,标II);而氧和氮原子上对的孤对电子,对苯环有给电子共轭效应,导致1C和3C化学位移减小。
然而,由于理论计算针对单个分子、未考虑分子间氢键等复杂作用,其计算数值与实验值仍有差距,特别是含有羟基的体系,理论计算不能考虑溶液与羟基、羟基之间氢键等复杂相互作用。如,苯甲醛中6C和12C的化学位移(125.63和185.81,标II)与实验值(128.98和192.28)相差较大;邻乙酰氧基苯甲酸在b-b水平下化学位移的δ12C (167.71)与实验值(169.76)有一定误差,标度法校正(161.95)未提高与实验值的吻合度。类似情况还有,苯酚中羟基氢12H (δH(标I) = 2.15、δH(标II) = 4.00、δH(实验) = 5.35)、邻乙酰氧基苯甲酸氢14H (δH(标I) = 5.74、δH(标II) = 6.31、δH(实验) = 11.00)。不过,理论模拟对取代基的影响以及结构定性预测仍有一定的指导意义。
3.2 并五苯不同状态的化学位移的讨论
图2
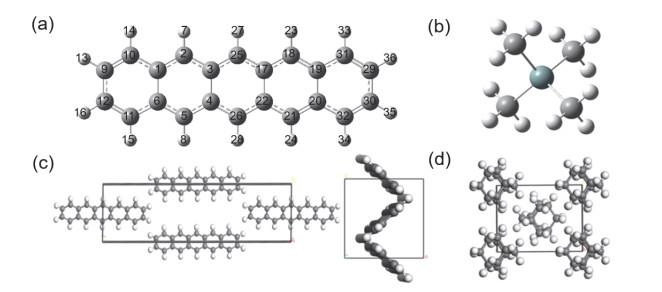
图3
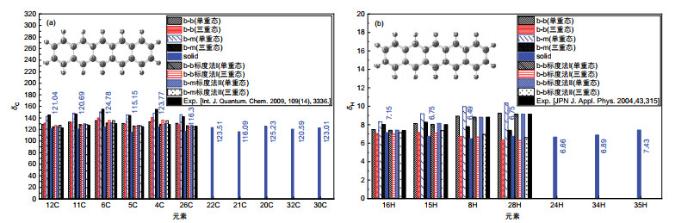
由图 3可知,C的化学位移经标度法处理后与实验值[25]更接近,而H的化学位移经标度法处理后与实验值[26]相差更远。从图 3还可以看到,单个并五苯分子中对称分布的C和H的化学位移具有相同的数值,体现了结构对称性;而对固态并五苯的长轴和短轴C、H原子的化学位移由于周围环境的差异,数值不相同,特别是长轴上的化学位移数值分布不完全对称。从图 3还能看到单重态中C的化学位移与三重态相比相差很小,而单重态中H的化学位移始终大于三重态的化学位移,这体现了电子自旋转变对C原子影响较小、对H原子影响较大。三重态中H电子由自旋相反到自旋平行的转变使得H原子受到的电子屏蔽效应增加,进而使得三重态中H的化学位移减小。上述化学位移的差异有助于阐明体系的原子结构,也有助于确定其电子态,进而促进结构和性质解析。
3.3 萘与并五苯气相的自旋-自旋耦合常数讨论
我们还计算了萘与并五苯气相时碳原子间的自旋-自旋耦合常数nJ(C, C),计算结果与萘耦合常数实验值[27]列于表 3。通过比较萘的计算值与实验值,萘间隔一个键的耦合常数计算值间隔一个键的自旋-自旋耦合常数1J(C, C)最大(57.63–68.60 Hz)且与实验值相差较大(6.39–8.20 Hz)。间隔两个键的碳原子,由于单双键间隔以及相互作用的减弱,其自旋-自旋耦合常数2J(C, C)变为负值(−1.85 – −1.19 Hz)。间隔三个键的碳原子的自旋-自旋耦合常数3J(C, C)为正值(2.86–8.02 Hz)且3J(C, C) < 1J(C, C)。间隔四个键的碳原子间相互作用减弱,其耦合常数4J(C, C)为−1.54 – −0.15 Hz。间隔二至四个键的耦合常数计算值与实验值相差较小(0.07–0.60 Hz)。
表3 b-b方法所得的并五苯自旋-自旋耦合常数nJ(C, C) (单位:Hz)
| 化合物 | 1J(C, C) | calc. | exp. [27] | 2J(C, C) | calc. | exp. [27] | 3J(C, C) | calc. | exp. [27] | 4J(C, C) | calc. | exp. [27] |
 | 1C, 2C | 68.60 | 60.40 | 1C, 3C | −1.19 | 1C, 4C | 7.86 | 1C, 15C | −0.33 | |||
| 1C, 6C | 59.65 | 1C, 5C | −1.85 | −2.45 | 1C, 10C | 5.43 | 5.51 | 1C, 11C | −0.15 | |||
| 2C, 3C | 62.26 | 55.87 | 2C, 4C | 0.04 | 0.20 | 2C, 5C | 8.02 | 2C, 14C | −1.54 | −1.47 | ||
| 3C, 4C | 57.63 | 2C, 10C | 2.43 | 2C, 11C | 2.86 | |||||||
 | 12C, 9C | 59.73 | 12C, 10C | −4.02 | 25C, 26C | 17.10 | 9C, 5C | −5.43 | ||||
| 9C, 10C | 73.77 | 9C, 1C | −3.85 | 2C, 5C | 13.99 | 10C, 25C | −4.85 | |||||
| 10C, 1C | 62.76 | 10C, 2C | −1.51 | 10C, 11C | 9.66 | 1C, 17C | −3.52 | |||||
| 1C, 2C | 74.67 | 10C, 6C | −2.10 | 1C, 12C | 9.79 | 1C, 26C | −6.52 | |||||
| 1C, 6C | 57.82 | 1C, 3C | −4.13 | 1C, 4C | 9.62 | |||||||
| 2C, 3C | 69.45 | 2C, 25C | −5.70 | 9C, 2C | 10.05 | |||||||
| 3C, 25C | 72.82 | 2C, 6C | −4.53 | 10C, 3C | 7.87 | |||||||
| 3C, 4C | 57.63 | 2C, 4C | −4.21 | 1C, 25C | 10.96 | |||||||
| 3C, 17C | −4.48 | 5C, 10C | 6.57 | |||||||||
| 4C, 25C | −5.23 | 5C, 25C | 11.04 |
对于并五苯,间隔一个键的自旋-自旋耦合常数1J(C, C)最大(57.63–74.67 Hz),其中长边的两个碳之间的相互作用高于短边两个碳之间的相互作用。间隔两个键的碳原子,由于单双键间隔以及相互作用的减弱,其自旋-自旋耦合常数2J(C, C)变为负值(−5.70 – −1.51 Hz),并且边缘两个碳原子之间的耦合弱于中心碳原子之间的耦合。间隔三个键的碳原子的自旋-自旋耦合常数3J(C, C)受π键共轭及多个耦合路径影响,自旋相互作用变强(6.57–17.10 Hz) [24];最强的为对称轴上的两个碳原子(25C、26C)之间的耦合,其次为其平行的碳原子(2C、5C)之间的耦合,再次为与对称轴两原子相关(1C、25C或5C、25C)的自旋耦合或同一个六元环内部的碳原子。间隔四个键的自旋-自旋耦合常数4J(C, C)为−6.52 – −3.52 Hz。
4 教学成效与反思
在以芳香族化合物的核磁共振模拟计算为例的研究性教学实践中,学生掌握了目标体系的建模、NMR的计算与模拟的基本方法,完成了化学位移的模拟计算,分析总结了取代基、单重态/三重态、分子结构对化学位移的影响,也探讨了原子位置与自旋耦合常数的关联,从而拓展了对核磁共振原理及其应用的认识。除此以外,学生在研究性学习中做了大量文献调研和阅读,提高了有效信息提取和整理的能力;完成了数据总结和报告展示,提高了归纳表达等能力,培养了严谨认真和科学探究精神。本项目的实施引起了学生对理论与计算化学的兴趣,目前已有两名学生进入郑州大学、中国科学院等院校专门从事理论与计算方向深造;累计有十余名学生在创新实验、大学生创新创业项目等实践课程中继续使用所学建模和计算方法。总之,研究性教学活动拓展了学生的知识和技能,提升了学生解决问题和自主学习的能力,研究性教学活动取得了良好的成效。
上述研究性教学过程中,教师积极开展大学生课程教学方法改革,倡导研究性教学理念,重视创新能力培养和科学素质提高。在取得成效的同时,也对此次教学进行了反思,提出了需要改进的方面。例如,上述过程中,部分模拟结果与实验数据有差别,我们将引导学生以客观的态度对待这种差别。以实验数据为准,要求学生进一步研读文献,探究实验条件及设备精度、理论模型不足及计算水平等客观因素的影响。着重考虑理论计算中存在的诸如忽略氢键、范德华相互作用、物体状态和溶剂效应等因素,以严谨客观的科学态度认识和处理相关状况。此外,教师在指导学生过程中,应根据不同学生的能力给予不同层次的指导,实现因材施教,发挥特长并拓展能力。教师还应不断提高组织和管理能力,协调好教师的主导作用和学生的主体地位,管理好不同教学节点和学生活动进展,从而完成研究性教学。总之,教师不仅要紧跟科学研究前沿,还要积极探索教学实践,不断推进教学与科研的融合,从而有助于提高学生的综合素质、有助于为国家培养高素质的创新人才。
参考文献
DOI:10.3969/j.issn.1006-7167.2019.05.034 [本文引用: 1]
DOI:10.1021/jo702204x [本文引用: 2]
DOI:10.1080/1536383X.2019.1686622 [本文引用: 1]
DOI:10.3969/j.issn.1000-4556.2010.04.001 [本文引用: 1]
DOI:10.1021/ja030246e [本文引用: 1]
DOI:10.1002/cphc.200300987 [本文引用: 1]
DOI:10.1021/jp054795d [本文引用: 1]
DOI:10.1016/0009-2614(93)89127-4 [本文引用: 2]
DOI:10.1002/qua.21941 [本文引用: 1]
DOI:10.1143/JJAP.43.315 [本文引用: 1]
DOI:10.1002/mrc.1598 [本文引用: 1]


