




1 前言
双分子亲核取代(bimolecular nucleophilic substitution,SN2)反应,X− + CH3Y → XCH3 + Y−,是典型的有机化学反应,也是有机化学课程的基本内容[1, 2]。尽管SN2反应的经典机理——“瓦尔登翻转”已写入每本有机化学教材,但是对其反应动力学与新机理的实验与理论计算研究近几十年来从未间断[3–6]。而计算化学作为阐明反应机理的重要方法,也逐步进入有机化学教学的课堂,比如近期朱荣秀等[7]在《大学化学》发表论文“应用量子化学计算理解溶剂对CH3O−/CH3S−亲核性的影响”,就是计算与教学结合的很好尝试。我们基于课题组对SN2反应近十年的研究[5, 8–10]以及溶剂化效应的最新进展[11],对该论文的案例展开思考与拓展,以期从多个角度更全面地运用计算化学的方法来理解溶剂效应对亲核性的影响,并增加数据可视化、获取原子尺度信息,达到更好服务有机化学教学的目的。希望通过本文的讨论,更好地推动计算化学在教学中的应用。
本文将从以下四个方面展开:1) 比较亲核试剂CH3O−与CH3S−的性质,通过可视化图像展示质子亲和力和可极化性的差异;2) 比较气相与水溶剂相下亲核试剂与CH3Cl反应势能曲线与能垒变化,揭示溶剂化降低亲核性的现象及其本质;3) 比较极性大小、质子与非质子溶剂对反应能垒的影响,理解谁是亲核性的主导因素;4) 用前线分子轨道模型理解溶剂化效应。
2 计算方法
我们将采用与文献[7]一致的SN2反应模型:
反应1:CH3O− + CH3Cl → CH3OCH3 + Cl−
反应2:CH3S− + CH3Cl → CH3SCH3 + Cl−
3 结果与讨论
3.1 亲核试剂的性质对比
首先,认识亲核试剂之间的差异,是理解它们在SN2反应热力学、动力学以及与溶剂相互作用等方面存在差异的前提。
亲核试剂CH3O−与CH3S−的亲核位点分别是O和S原子,位于同族的第二、三周期。由于O电负性更强,CH3O−的亲质子能力更强,查阅文献可知气相CH3O−和CH3S−的质子亲和力(proton affinity,PA)分别为1597和1496 kJ∙mol−1[15]。这一区别,可以通过绘制静电势(electrostatic potential,ESP)图直观地看到O原子周围负电荷密度更大(图 1a),且计算所得O的Mulliken电荷比S的更负。同时,由于S的原子半径更大,CH3S−的可极化性更大。在图 1中,我们绘制了CH3O−与CH3S−的最高占据分子轨道(highest occupied molecular orbital,HOMO)。值得注意的是,CH3O−与CH3S−的HOMO轨道是二重简并的,因此绘制了两组HOMO轨道。很明显,CH3S−中S的p轨道叶瓣比CH3O−中O的p轨道叶瓣更大,说明电子分布更广、更离域,即更容易受到外部电场影响发生形变。
图1

简言之,CH3O−的碱性(或PA)更强,CH3S−的可极化性更强,在教学中我们可以通过绘制静电势图和HOMO轨道叶瓣大小进行直观比较,而这两个性质将共同决定试剂的亲核性(nucleophilicity)。值得一提的是,质子亲和力是一个热力学量,而亲核性是一个动力学量,在计算中亲核性通常以反应过渡态能垒来衡量。
3.2 水作为溶剂对反应势能曲线的影响
图2
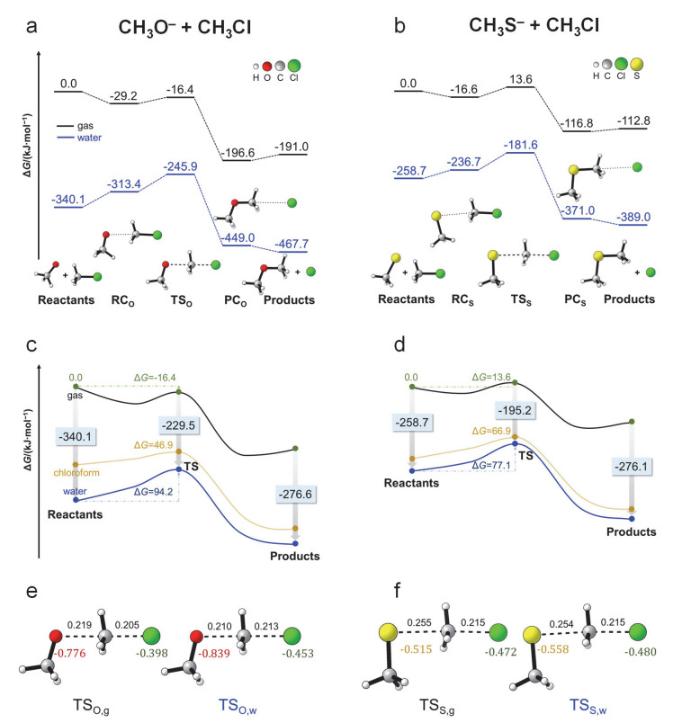
图2
气相和水溶剂中,CH3O− + CH3Cl (a, c)与CH3S− + CH3Cl (b, d) SN2反应势能曲线;以及过渡态的几何结构(键长:nm)及Mulliken电荷分布(e, f)
电子版为彩图
如图 2a,2b所示,气相条件下CH3O−/CH3S−与CH3Cl反应的势能曲线均呈现典型的双势阱形状:过渡态连接了前反应复合物和后反应复合物两个势阱。为了清晰地呈现势能曲线,我们省略了文献[7]中搜索到的其他复合物,并绘制了图 2c,2d。本文中,能垒是过渡态能量减去反应物的能量所得的数值,即总反应能垒(overall barrier)。以CH3O−作为亲核试剂的气相过渡态能垒ΔGO, g‡为−16.4 kJ∙mol−1,能垒为负值表明该气相反应具有湮没能垒(submerged barrier),小于CH3S−的能垒ΔGS, g‡ = 13.6 kJ∙mol−1,这与亲核试剂碱性越强(CH3O−的碱性或PA大于CH3S−),亲核能力越强的关系一致。气相反应能垒反映了亲核试剂的本征亲核能力,将液相反应势能曲线与之对比可以揭示溶剂极化场对亲核性的影响,我们会看到试剂的亲核能力大小将不再简单地与碱性顺序对应。
水是最常用的质子极性溶剂之一,水分子与气相物种结合将使后者变得更稳定。在反应过程中,溶剂水分子对势能曲线上的各个结构稳定化程度不同,最终使得势能曲线形状变化,能垒改变。以亲核试剂CH3O−为例,反应势能曲线从气相条件下的双势阱形状变为了水溶液条件下的单峰形状,能垒从−16.4 kJ∙mol−1升高为ΔGO, w‡ = 94.2 kJ∙mol−1 (图 2c),CH3O−的亲核性受到抑制。从数值上看,水溶液对反应物CH3O− + CH3Cl的稳定作用(即溶剂化能)为340.1 kJ∙mol−1,而对过渡态的稳定作用为229.5 kJ∙mol−1,正是由于水溶液对过渡态的稳定作用弱于对反应物的稳定作用,使得反应能垒升高。溶剂水分子稳定化程度差异的来源是物种电荷分布的差异[6]。反应物CH3O−的电荷分布集中,主要在O原子上(Mulliken电荷为−0.962),与水分子相互作用强,因此稳定化作用强;而过渡态结构电荷分散(即离域化),O (−0.776)和Cl (−0.398)原子上均有电荷分布,与水分子相互作用弱,因此稳定化作用弱。反应物与过渡态电荷分布的差异,在邢其毅等主编的基础有机化学教材中也作了阐述[1]。从气相到液相能垒的升高,过渡态的结构也有变化,TSO的O―C键从气相的0.219 nm缩短为水相的0.210 nm,同时TS的C―Cl键从气相的0.205 nm伸长为水相的0.213 nm (图 2e),表明水相的过渡态结构更接近于产物。简言之,水溶液对电荷离域的过渡态稳定化作用弱于电荷集中的离子反应物,因此SN2反应能垒从气相到液相急剧升高。
亲核试剂CH3S−与CH3O−相比,质子亲和力更弱,因此与水分子结合能力弱,水溶液的稳定化作用更小;同时CH3S−的电子更离域(图 1b),也进一步削弱了溶剂的稳定化作用。如图 2d所示,水溶液对反应物CH3S− + CH3Cl的稳定作用(即溶剂化能)为258.7 kJ∙mol−1,而对过渡态的稳定作用为195.2 kJ∙mol−1,均低于CH3O−为亲核试剂的相应数值。从气相到水相,CH3S− + CH3Cl的SN2反应能垒从ΔGS, g‡ = 13.6 kJ∙mol−1升高到了ΔGS, w‡ = 77.1 kJ∙mol−1,亲核能力下降。有意思的是,水相条件下,CH3S−的能垒变得低于CH3O−的能垒了。分析发现,这是由于水溶剂对CH3O−的溶剂化能高出CH3S−的81.4 kJ∙mol−1,而对过渡态TSO的溶剂化能只比对TSS高了34.3 kJ∙mol−1,这相差的47.1 kJ∙mol−1抵消了气相能垒ΔGS, g‡比ΔGO, g‡高出的30.0 kJ∙mol−1,使得水相条件下CH3S−的能垒ΔGS, w‡比CH3O−的能垒ΔGO, w‡低了17.1 kJ∙mol−1,逆转了能垒高低顺序。
归纳起来,水相条件下反应能垒升高归因于溶剂对反应物和过渡态的稳定化程度的差异,水相CH3O−和CH3S−的亲核性相比气相均受到抑制,并且水的加入使二者的相对亲核能力发生翻转。碱性更低、电荷更离域的亲核试剂CH3S−受水溶剂的稳定化作用低于CH3O−,亲核能力减弱更小,因此在气相条件下能垒ΔGS, g‡ > ΔGO, g‡,而在水相能垒顺序翻转:ΔGS, w‡ < ΔGO, w‡。
3.3 不同溶剂对反应势能曲线的影响
根据上述分析,溶剂对反应物和过渡态的稳定化程度的差异,导致了SN2反应能垒从气相到溶剂相的变化,接下来我们将讨论不同溶剂对亲核性的影响。
具有形成氢键能力的溶剂叫质子溶剂(protic solvent),反之称为非质子溶剂(aprotic solvent)。质子溶剂的氢核体积小,其δ+电荷相对稠密,对阴离子亲核试剂的溶剂化作用特别强。而非质子溶剂由于不能形成氢键,对阴离子亲核试剂的溶剂化作用相对较弱。SN2反应物具有极性,反应也伴随着体系极性的变化,因此溶剂的极性对反应的影响尤为重要。基于此,我们拟对比不同极性,以及质子与非质子溶剂对SN2反应能垒的影响。如表 1所示,对于质子溶剂,我们将考虑极性由小变大的苯硫酚、乙醇、甲醇和水;对于非质子溶剂,我们将考虑极性由小变大的氯仿、丙酮和乙腈。
表1 不同溶剂环境下的CH3O−/CH3S− + CH3Cl的SN2反应能垒、溶剂化能及能垒差(kJ∙mol−1)
| 类型 | 溶剂 | ε | ΔGO‡ | Gsol, react. | Gsol, TS | ΔGsol, O | ΔGS‡ | Gsol, react. | Gsol, TS | ΔGsol, S | ΔΔGsol, S-O | ΔΔGS-O‡ |
| 气相 | 1 | −16.4 | – | – | – | 13.6 | – | – | – | 0.0 | 30.0 | |
| 非质子 | 氯仿 | 4.7113 | 46.9 | −239.8 | −176.5 | 63.3 | 66.9 | −226.0 | −172.6 | 53.3 | −10.0 | 20.0 |
| 丙酮 | 20.493 | 55.7 | −276.6 | −204.6 | 72.0 | 77.1 | −269.7 | −206.2 | 63.5 | −8.5 | 21.4 | |
| 乙腈 | 35.688 | 61.1 | −284.6 | −207.2 | 77.5 | 78.4 | −274.0 | −209.2 | 64.8 | −12.7 | 17.3 | |
| 质子溶剂 | 苯硫酚 | 4.2728 | 45.0 | −223.9 | −162.5 | 61.4 | 65.0 | −216.2 | −164.8 | 51.4 | −10.0 | 20.0 |
| 乙醇 | 24.852 | 84.4 | −330.3 | −229.6 | 100.8 | 76.8 | −271.4 | −208.2 | 63.2 | −37.6 | −7.6 | |
| 甲醇 | 32.613 | 89.9 | −343.4 | −237.1 | 106.2 | 77.4 | −273.5 | −209.7 | 63.8 | −42.4 | −12.5 | |
| 水 | 78.355 | 94.2 | −340.1 | −229.5 | 110.6 | 77.1 | −258.7 | −195.2 | 63.5 | −47.1 | −17.1 |
ε是溶剂的相对介电常数;ΔGO‡和ΔGS‡表示亲核试剂分别为CH3O−和CH3S−能垒,能垒差ΔΔGS-O‡ = ΔGS‡ − ΔGO‡;
Gsol, reactants和Gsol, TS表示溶剂对反应物和过渡态的溶剂化能,溶剂化能变化ΔGsol = Gsol, TS − Gsol, reactants,
CH3O−和CH3S−的溶剂化能变化的差ΔGsol, S-O = ΔGsol, S − ΔGsol, O
表 1列出了气相和不同溶剂下CH3O−/CH3S−与CH3Cl反应能垒,可以得到如下结论:
1) 不管是CH3O−还是CH3S−,溶液中反应能垒远高于气相下的反应能垒,亲核试剂的亲核力降低,且对于质子和非质子溶剂,各自的能垒都随着介电常数(极性)的增大而升高。对比两个亲核试剂可以发现,CH3O−的能垒随溶剂极性变化更明显,比如溶剂从乙醇变为极性更强的甲醇,CH3O−的能垒升高了5.5 kJ∙mol−1,而CH3S−的能垒只升高了0.6 kJ∙mol−1。
2) 极性相近时,质子溶剂比非极性溶剂的能垒升高更明显。例如在极性相近的乙腈和甲醇溶剂中,CH3O−和CH3Cl的反应能垒在质子溶剂甲醇中(89.9 kJ∙mol−1)远高于在非质子溶剂乙腈中(61.1 kJ∙mol−1)。质子溶剂中,由于溶剂可以与亲核试剂形成氢键,对亲核试剂的溶剂化作用大大增强,且体积较小的阴离子更明显。
3) CH3O−和CH3S−的亲核能力顺序受溶剂的极性和质子/非质子类型共同影响。在极性非质子溶剂中以及极性低的质子溶剂(苯硫酚)中,CH3O−的能垒均低于CH3S−的能垒,即CH3O−亲核能力更强,与气相中本征亲核能力顺序一致。通过势能曲线分析可知,这是由于在这些溶剂中,CH3O−和CH3S−的反应物/过渡态的溶剂化能变化的差异(ΔΔGsol, S-O),不足以抵消气相条件下CH3O−与CH3S−的本征亲核能力之差(30.0 kJ∙mol−1),因此亲核试剂的碱性决定了亲核能力的顺序:CH3O− > CH3S−。我们在图 2c,2d中作出了氯仿的势能曲线(黄色),以展示非质子溶剂中溶剂化能的变化。而在极性较强的质子溶剂(乙醇、甲醇和水)中,ΔΔGsol, S-O已经超过了CH3O−与CH3S−的本征亲核能力之差,此时亲核试剂的可极化性对亲核能力起主导作用,亲核能力CH3O− < CH3S−,与碱性顺序相反。
综上所述,溶剂的极性和质子/非质子类型对SN2反应势能面的差异化影响主要归因于不同溶剂中反应物/过渡态的溶剂化能差。在非质子溶剂和极性低的质子溶剂中,CH3O−和CH3S−的亲核能力顺序与气相条件下的本征亲核能力顺序一致:CH3O− > CH3S−;而在极性高的质子溶剂中,亲核能力顺序发生逆转:CH3S− > CH3O−。
3.4 前线分子轨道模型与亲核性的关系
朱荣秀等人在文献[7]中使用了亲核试剂的最高占据轨道HOMO,以及亲核指数来评估亲核能力。为了让学生更直观地理解为什么HOMO的高低可以评估亲核能力,本部分我们将借助物理意义明确的前线分子轨道模型展开分析。
SN2亲核反应是亲核试剂进攻底物,如CH3Cl,并削弱C―Cl键的过程。从前线分子轨道模型来看(图 3a),这是亲核试剂的HOMO,即CH3O−/CH3S−的p轨道,与底物的最低未占据轨道(lowest unoccupied molecular orbital,LUMO),即C―Cl键反键轨道相互作用的过程。如果亲核试剂的HOMO与底物的LUMO能量越接近,则轨道重合越容易,相互作用越强,过渡态的能量就越低。反之,如果 < LUMO底物 − HOMO亲核试剂 > 数值越大,则轨道重合越难,相互作用越弱,能垒就会升高。
图3
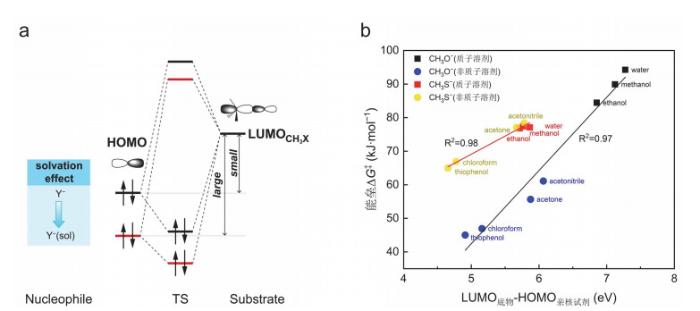
运用这个模型,我们可以很好地解释溶剂化降低反应物亲核性的作用。由于溶剂会显著降低亲核试剂(尤其是此处使用的阴离子亲核试剂)的HOMO能级,但是对中性底物的LUMO能级影响很小,所以溶剂化使 < LUMO底物 − HOMO亲核试剂 > 数值增大,进而使能垒升高(图 3a)。我们可以通过在气相和液相(隐式溶剂模型)之间增加微溶剂相(显式溶剂模型)来更清晰地展示这一点。以CH3O−亲核试剂在水溶剂体系中为例,计算得到 < LUMO底物 − HOMO亲核试剂 > 数值分别为,气相CH3O−,0.54 eV;CH3O− (H2O),1.99 eV;CH3O− (H2O)2,2.82 eV;以及水溶液CH3O− (隐式溶剂模型),7.28 eV。而相对应的SN2能垒随着溶剂化程度增加而逐渐升高,分别为−16.4、24.0、44.3和94.2 kJ∙mol−1。将亲核试剂换为CH3S−,该相关性依然存在。我们不建议如文献[7]中那样,同时使用隐式和显式溶剂模型去理解质子溶剂对两种亲核试剂的影响,而是应该在气相条件下使用显式溶剂模型构建微溶剂分子,这样可以体现气相→微溶剂相→液相的过渡,避免学生将隐式溶剂模型和显式溶剂分子的溶剂化效应混淆。
值得注意的是,使用 < LUMO底物 − HOMO亲核试剂 > 数值来比较不同亲核试剂的亲核能力是不恰当的,这是因为计算得到的亲核试剂的HOMO能级值受元素种类影响。尽管在气相条件下CH3O−的HOMO能级(−0.71 eV)高于CH3S−的HOMO能级(−0.79 eV),前线轨道模型预测CH3O−的亲核能力高于CH3S−,与计算能垒所得的亲核能力顺序一致;在水、甲醇、乙醇溶剂中,前线轨道模型和能垒计算的亲核能力顺序也是一致的。但是,当溶剂为苯硫酚或其他三种非质子溶剂时,前线轨道模型预测的与能垒计算得到的亲核能力顺序相反(图 3b)。
我们可以使用 < LUMO底物 − HOMO亲核试剂 > 值来比较并预测同类亲核试剂受不同溶剂的影响。如图 3b所示,CH3O−在各溶剂中的能垒随 < LUMO底物 − HOMO亲核试剂 > 值的升高而升高,具有很高的线性关系;CH3S−的情况类似。对比两种亲核试剂,我们可以再次看到,极性质子溶剂对CH3O−的能垒影响高于对CH3S−的影响。
4 结语
朱荣秀等人的“应用量子化学计算理解溶剂对CH3O−/CH3S−亲核性的影响”一文是对计算化学应用于有机化学教学的很好尝试,我们对该案例展开思考与拓展,从更多角度运用计算结果来理解溶剂效应对SN2反应动力学的影响。本工作增强了可视化图像应用,通过静电势能面展示CH3O−与CH3S−的质子亲核能力差异,通过绘制HOMO图展示亲核试剂可极化性的差异。本文直接比较气、液相下亲核试剂与CH3Cl反应势能曲线,揭示了溶剂化提高SN2反应能垒、降低亲核性的本质是溶剂对电荷分布不同的反应物与过渡态的稳定化作用差异。用具体数字说明,在非质子溶剂和极性低的质子溶剂中,CH3O−和CH3S−的亲核能力顺序与气相条件下的本征亲核能力顺序一致:CH3O− > CH3S−,此时亲核试剂碱性占主导;而在极性高的质子溶剂中,亲核能力顺序发生逆转:CH3S− > CH3O−,此时亲核试剂可极化性占主导。最后,我们用前线分子轨道模型,阐释了同种亲核试剂的SN2反应能垒与不同环境的 < LUMO底物 − HOMO亲核试剂 > 数值呈线性相关。
本文对上述计算化学辅助有机化学教学案例的讨论和拓展,希望可以完善该案例使之进入课堂教学,让学生更深入地理解溶剂化效应对SN2反应的影响,丰富有机化学教学内容的同时,加强学生对有机化学和计算化学的兴趣。
参考文献
DOI:10.1126/science.279.5358.1882 [本文引用: 1]
DOI:10.1126/science.1068849 [本文引用: 2]
DOI:10.1021/jp4008027 [本文引用: 1]
DOI:10.1021/jp810292n [本文引用: 1]


